Póngase en contacto con la empresa NEXO Beauty Labs

Actualizado en agosto de 2026
Lo más conveniente es gestionar el proceso de desarrollo de productos para el cuidado de la piel mediante 8 etapas de decisión, no como un calendario fijo de tareas de laboratorio. En los servicios convencionales de formulación cosmética personalizada e I+D, cada etapa se cierra solo cuando el equipo puede identificar la versión aprobada, la evidencia que respalda la decisión, quién es responsable y qué cambio obligaría a reabrirla.
Antes de la etapa 1, evalúe el uso previsto y las declaraciones de propiedades del producto. Esta guía abarca cosméticos convencionales; en Estados Unidos, los protectores solares, los productos para tratar el acné, los que incluyen declaraciones terapéuticas y algunos otros pueden clasificarse como medicamentos o combinaciones de medicamento y cosmético, sujetos a requisitos adicionales según la guía de clasificación de productos de la FDA.
Regla operativaNo financie la siguiente etapa solo porque una muestra parezca prometedora. Avance cuando la evidencia, la persona responsable de decidir y el motivo para reabrir la decisión queden registrados para la misma versión de fórmula, envase, declaración de propiedades y mercado.
Mapa de salida de las 8 decisiones
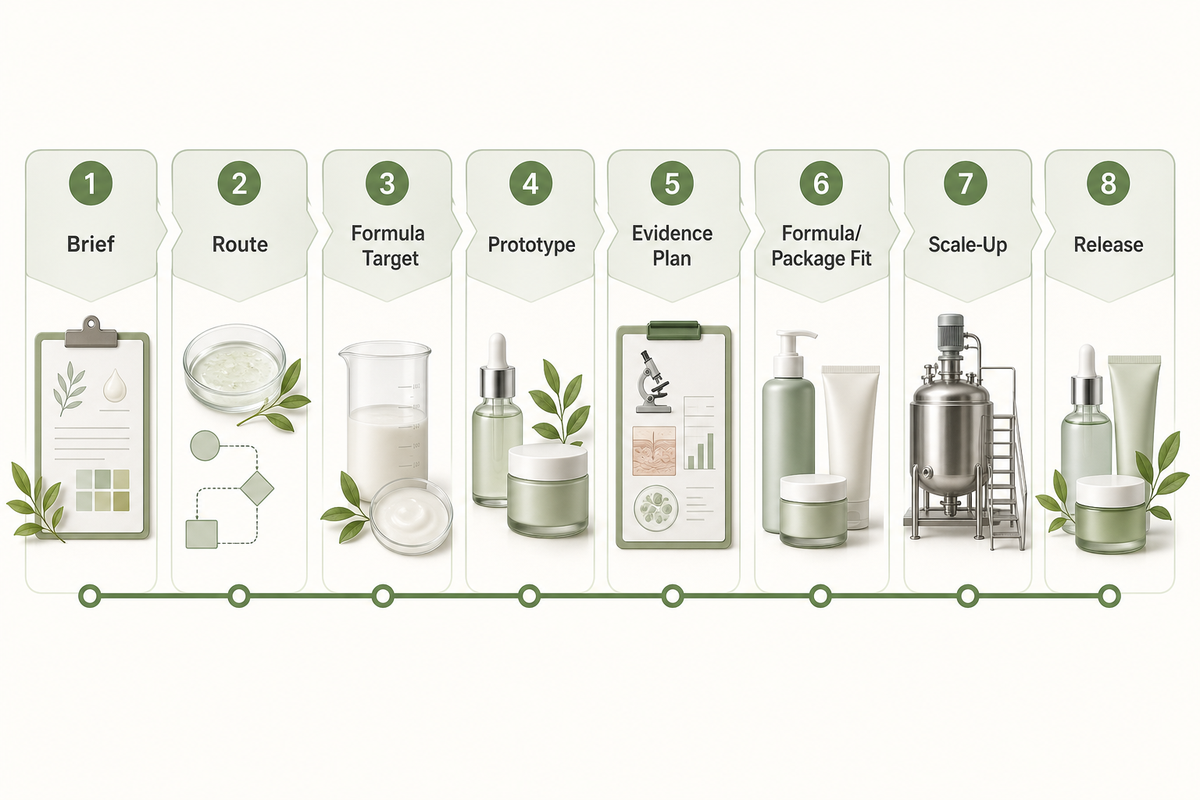
Las 8 etapas convierten un proyecto de desarrollo sin límites definidos en una serie de decisiones controladas. Este mapa es un marco editorial, no una norma de la FDA ni de ISO; los equipos pueden trabajar en varias líneas de forma simultánea cuando comprenden sus dependencias.
| Etapa | Decisión | Evidencia de cierre | Responsable | Límite o motivo para reabrir |
|---|---|---|---|---|
| 1. Brief | ¿Qué producto se desarrollará? | Brief medible aprobado | Líder de producto de la marca | Cambios de uso, mercado, declaraciones de propiedades, costo o envase |
| 2. Ruta | ¿Fórmula predesarrollada, base modificada o formulación personalizada? | Ruta y aspectos contractuales resueltos | Marca y fabricante | Cambios de titularidad, exclusividad o alcance |
| 3. Objetivo de la fórmula | ¿Qué debe lograr la fórmula? | Perfil objetivo y registro de viabilidad | Equipo de desarrollo | Cambios de ingredientes, declaraciones de propiedades, atributos sensoriales o costo |
| 4. Prototipo | ¿Qué versión avanza? | Aprobación de muestra con versión identificada | Persona aprobadora identificada | Preferencias sin control o revisiones de fórmula |
| 5. Plan de evidencia | ¿Qué preguntas debe responder la evidencia? | Métodos, muestras, criterios y responsables | Especialistas calificados y parte responsable | Nueva declaración de propiedades, mercado, exposición o brecha de datos |
| 6. Compatibilidad de fórmula y envase | ¿Funciona bien el sistema completo? | Decisiones de compatibilidad vinculadas a una versión | Responsables de fórmula, envase y calidad | Cambios de material, cierre, decoración o llenado |
| 7. Transferencia al escalado | ¿Se puede controlar a escala el resultado aprobado? | Registro de transferencia y controles de producción | Fabricación y calidad | Cambios de equipo, orden de adición, temperatura, tiempo de espera o llenado |
| 8. Liberación | ¿Está autorizada la versión comercial? | Paquete de liberación y responsables del ciclo de vida | Responsable autorizado de la liberación | Desviación, señal de queja, listado, declaración de propiedades o cambio de proveedor |
El mapa retoma una lección general de ingeniería de un estudio de caso publicado sobre el desarrollo de una crema para el cuidado de la piel: el desarrollo de productos es jerárquico e iterativo. Ese estudio anterior no abarca toda la vía regulatoria ni de escalado actual, por lo que las fuentes vigentes de la FDA e ISO establecen los límites que se aplican a continuación.
| Tipo de etapa | Responsable principal |
|---|---|
| Brief | Líder de producto de la marca |
| Ruta | Marca y fabricante |
| Objetivo de la fórmula | Líder de desarrollo |
| Prototipo | Persona aprobadora identificada |
| Plan de evidencia | Especialistas calificados |
| Compatibilidad de fórmula y envase | Responsables de fórmula, envase y calidad |
| Transferencia al escalado | Fabricación y calidad |
| Liberación | Responsable autorizado de la liberación |
Convierta el concepto en un brief de producto listo para el fabricante
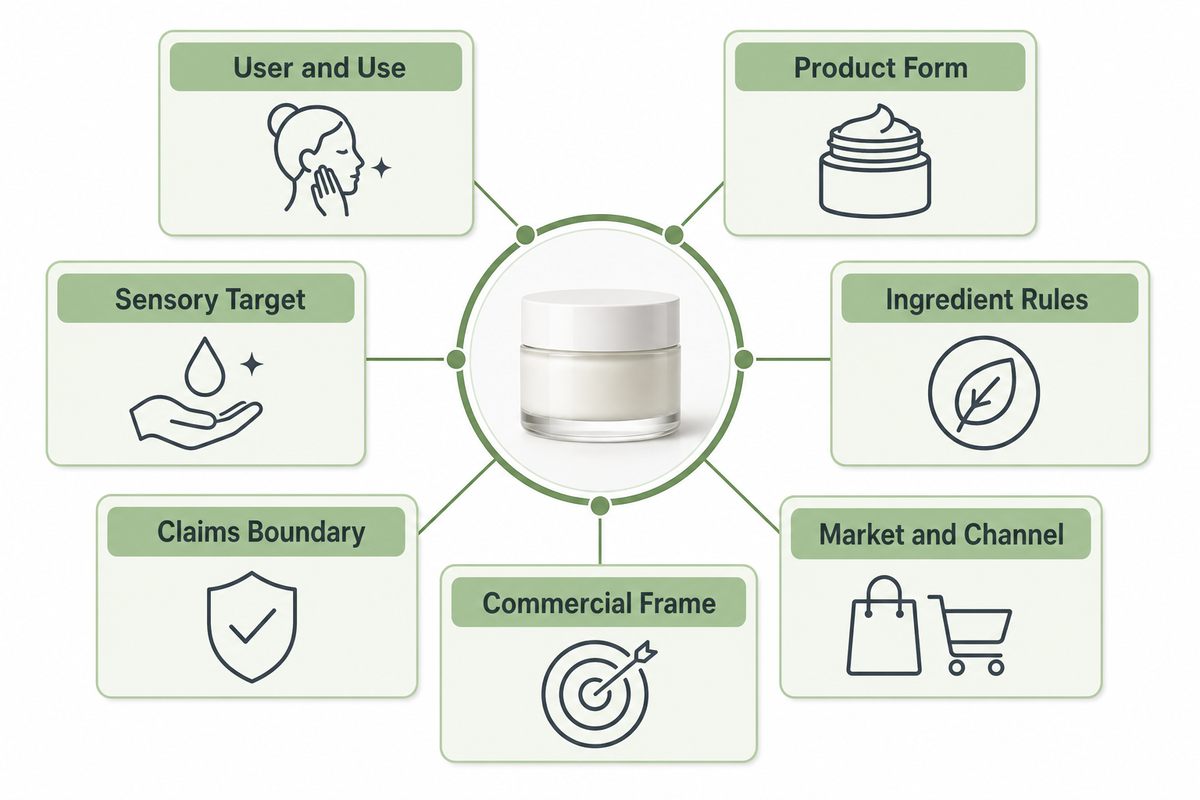
Los briefs listos para el fabricante convierten las preferencias y aspiraciones en decisiones que se pueden evaluar. El mapa de etapas solo se vuelve útil cuando el brief aporta datos medibles para cada decisión posterior. Las muestras de la competencia y los tableros de inspiración pueden ilustrar una dirección, pero ninguno define criterios de aceptación ni quién puede modificarlos. Conviene clasificar desde el inicio los límites de las declaraciones de propiedades, porque la FDA vincula la categoría del producto con su uso previsto, incluidas las declaraciones y la promoción dirigida al consumidor.
| Campo del brief | Decisión que se debe registrar | Por qué afecta el desarrollo |
|---|---|---|
| Usuario y uso | Quién lo aplica, dónde, con qué frecuencia y de qué manera | Define la exposición y las condiciones de uso |
| Forma del producto | Crema, gel, sérum, bálsamo, limpiador u otra forma | Cambia el proceso, la dosificación y los aspectos del envase que deben evaluarse |
| Objetivo sensorial | Facilidad de extensión, absorción, sensación posterior, apariencia y límites de fragancia | Establece criterios observables para el prototipo |
| Requisitos sobre ingredientes | Requisitos obligatorios, ingredientes excluidos o preferidos y reglas de sustitución | Afecta la viabilidad, la evidencia, el abastecimiento y las declaraciones de propiedades |
| Límites de las declaraciones de propiedades | Mensajes permitidos y lenguaje terapéutico prohibido | Puede cambiar la clasificación y los requisitos de evidencia |
| Mercado y canal | Países de lanzamiento, canal de venta y contexto de etiquetado | Define las preguntas sobre revisión del mercado y responsabilidades |
| Marco comercial | Costo objetivo, hipótesis de envase, escenario de volumen y ventana de lanzamiento | Permite identificar compensaciones sin inventar una cotización |
Marque cada campo como fijo, preferido, abierto o prohibido. Especifique el tipo de producto y cualquier postura de sostenibilidad en lugar de inferirlos de un tablero de inspiración; así, el equipo de compras tendrá una lista clara de los datos pendientes.
La investigación de mercado debe traducir las necesidades del mercado y de los consumidores, los segmentos de mercado y las restricciones actuales en un concepto de producto. Registre por separado las tendencias del mercado y las necesidades de los consumidores, en vez de reducirlas a expresiones vagas como «tendencias y consumidores». La belleza limpia, el contenido reutilizado, la demanda impulsada por influencers o las propuestas de valor únicas deben incluirse en el brief solo si se traducen en un requisito viable y una diferenciación defendible.
Elija la ruta de desarrollo antes de comparar plazos
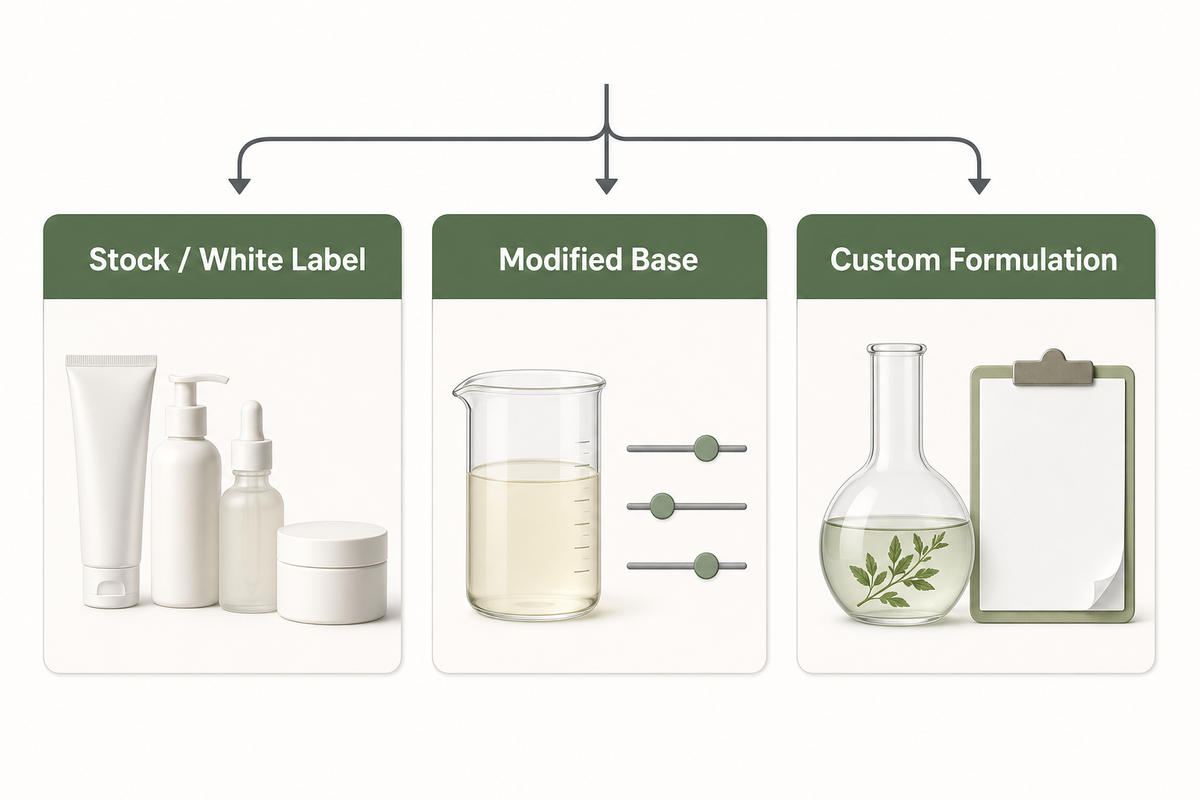
La selección de la ruta ocurre después de evaluar la clasificación y antes de comparar los plazos. Para un producto nuevo, las rutas de fórmula predesarrollada, base modificada y formulación personalizada parten de situaciones distintas; sin embargo, la ruta por sí sola no resuelve la titularidad de la fórmula, la exclusividad, el acceso a la evidencia ni la autoridad para aprobar cambios.
| Ruta | Qué está definido desde el inicio | Decisiones de la marca | Criterio para descartar o motivo para reabrir |
|---|---|---|---|
| Fórmula predesarrollada o marca blanca | Plataforma de fórmula existente | Declaraciones de propiedades, envase, opciones de fragancia o color, adecuación al mercado y condiciones contractuales | No se pueden respaldar la diferenciación o la evidencia requeridas |
| Base modificada | Base existente con alcance de cambios definido | Qué cambios justifican volver a evaluar la evidencia y el proceso | La modificación cambia el producto más allá de la base acordada |
| Formulación personalizada | Brief del producto y objetivo de desarrollo | Objetivo de la fórmula, criterios del prototipo, plan de evidencia, envase y transferencia | El presupuesto, el plazo, la evidencia o el abastecimiento no permiten alcanzar el objetivo |
Las marcas que quieran evaluar una fórmula predesarrollada como punto de partida pueden consultar el punto de partida de NEXO con fórmulas predesarrolladas para el cuidado de la piel. Si el brief requiere una nueva plataforma de fórmula, compare ese punto de partida con la ruta de formulación personalizada para el cuidado de la piel de NEXO. Considere cada página como una conversación sobre la ruta y confirme en la propuesta y el contrato correspondientes la titularidad, el alcance y la duración de la exclusividad, los derechos sobre cambios, el acceso a la evidencia y las opciones de envase.
Prepare un brief listo para tomar decisiones
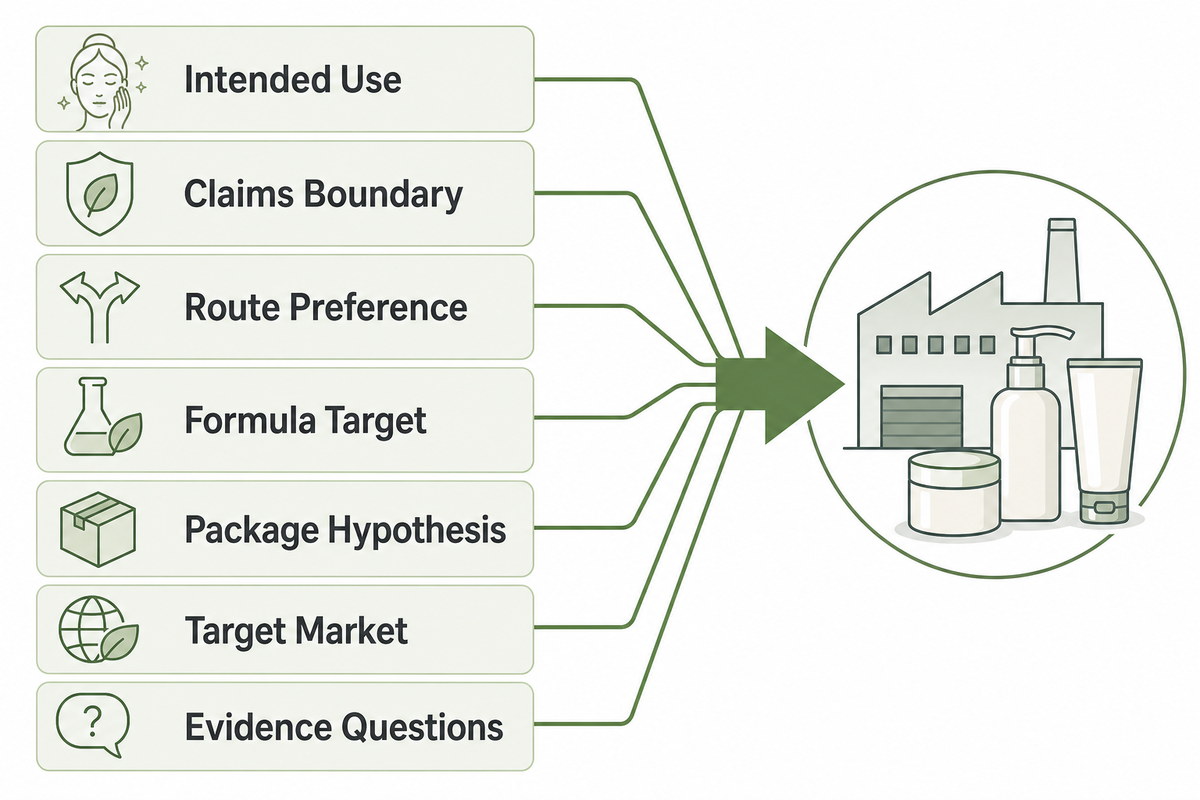
Comparta con NEXO Beauty Labs el uso previsto, la forma del producto, los límites de las declaraciones de propiedades, la ruta preferida, la hipótesis de envase, el mercado de destino y las preguntas de evidencia pendientes.
Hable sobre su ruta de desarrolloFormule, cree prototipos y controle cada revisión
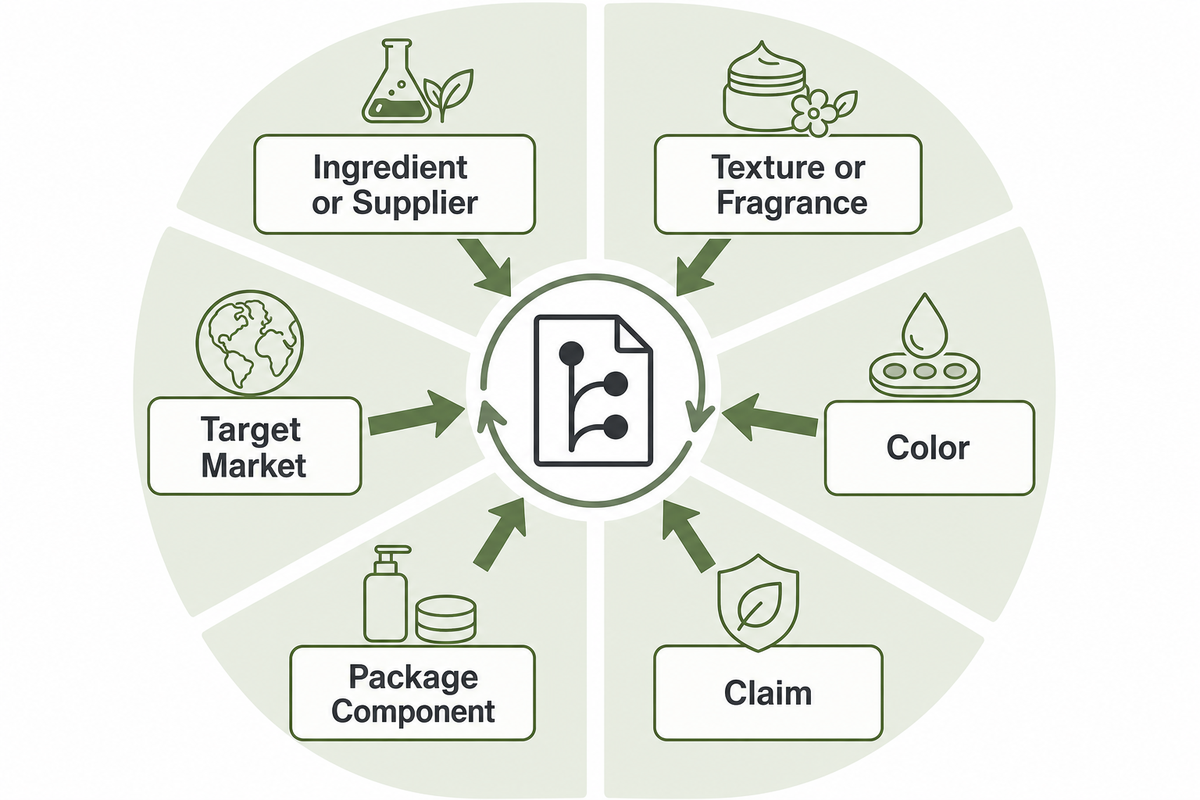
Las rondas de prototipado aportan valor solo cuando cada cambio evalúa una pregunta definida. Una vez elegida la ruta de desarrollo, el control de prototipos convierte las hipótesis sobre la fórmula en evidencia con versiones identificadas. Un caso publicado sobre el desarrollo de una crema para el cuidado de la piel también describe el desarrollo como jerárquico, multidisciplinario e iterativo. El químico cosmético y la persona aprobadora de la marca deben vincular cada cambio de ingrediente activo o atributo sensorial con el código de la muestra, la versión de la fórmula, los criterios de evaluación, la hipótesis de envase, las observaciones y la decisión.
| Solicitud de cambio | Impacto probable | Etapa que se debe reabrir | Pregunta de evidencia |
|---|---|---|---|
| Ingrediente o proveedor | Comportamiento de la fórmula, datos de seguridad y abastecimiento | Fórmula y evidencia | ¿Sigue siendo válida la conclusión existente? |
| Textura o fragancia | Objetivo sensorial, conservación y proceso | Prototipo | ¿Qué criterio cambió? |
| Color | Apariencia, estabilidad y verificación del uso de aditivos | Fórmula y evidencia | ¿Está autorizado el aditivo de color para el uso previsto? |
| Declaración de propiedades | Clasificación, sustento y artes finales | Brief y evidencia | ¿La declaración cambia la categoría del producto o sus necesidades de sustento? |
| Componente del envase | Protección, dosificación, compatibilidad y llenado | Compatibilidad de fórmula y envase | ¿Se evaluó el nuevo componente junto con la fórmula aprobada? |
| Mercado de destino | Clasificación, etiqueta, ingredientes y registros | Brief y responsabilidades | ¿Quién confirma la nueva vía de acceso al mercado? |
Más rondas no siempre son mejores. El registro de revisiones permite ver si el equipo está convergiendo hacia lo definido en el brief o si cambia preferencias sin contar con una regla de aceptación estable.
Un proyecto de desarrollo de productos necesita más que un concepto inicial. En el proceso de desarrollo de productos cosméticos, el área de I+D, los formuladores y el químico cosmético traducen el producto deseado en decisiones de formulación y diseño; después, evalúan su desempeño, calidad, compatibilidad y estabilidad. Este proceso iterativo permite distinguir las decisiones concretas sobre el producto de una aspiración general de desarrollo.
Diseñe el plan de evidencia según el uso previsto, la fórmula, las declaraciones de propiedades y el mercado
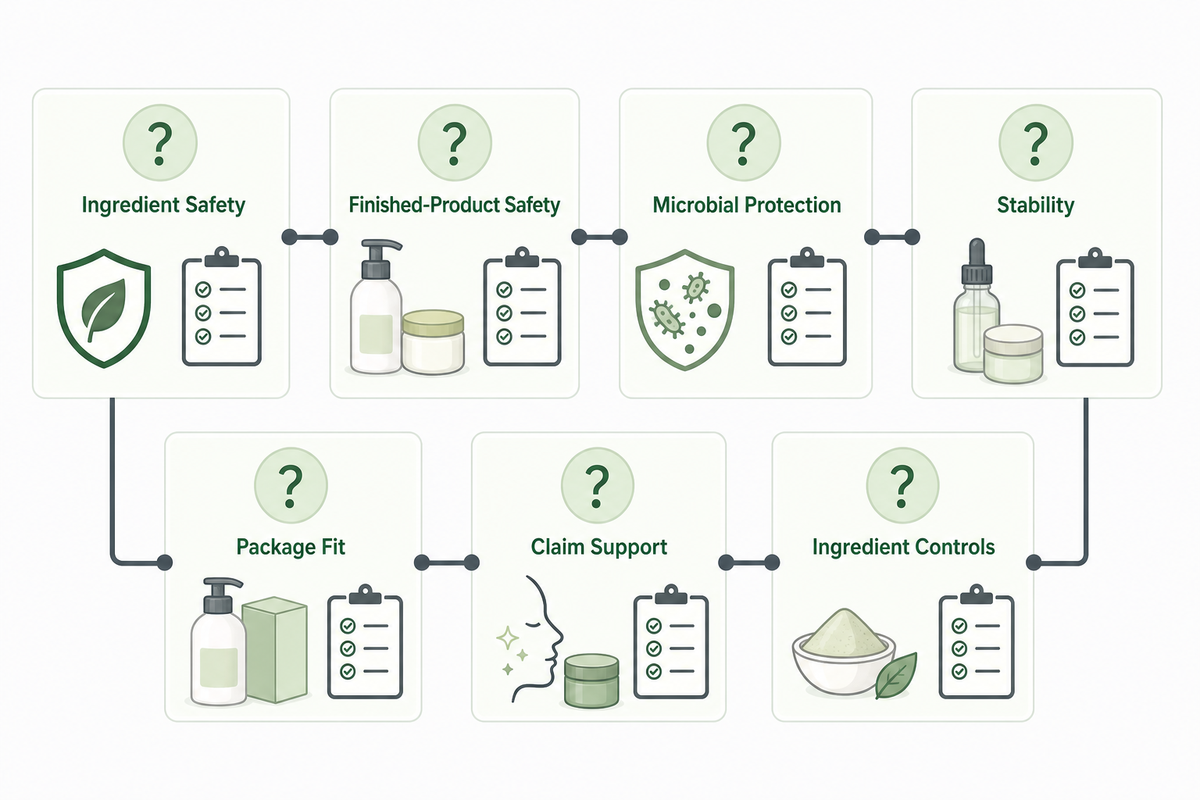
Para los cosméticos convencionales, la FDA no publica una lista única de pruebas obligatorias para todos los productos. El prototipo que avanza y el registro de revisiones identifican las preguntas concretas sobre la fórmula que debe responder el plan de evidencia. La guía de pruebas de productos de la FDA asigna la responsabilidad de seguridad al fabricante o distribuidor y permite respaldar una conclusión con datos existentes de ingredientes o fórmulas similares cuando sea científicamente apropiado.
Que no haya una lista fija no significa que no deban hacerse pruebas. La guía de NEXO sobre pruebas de estabilidad de cosméticos describe una posible línea de trabajo; aun así, el equipo debe documentar qué se sabe, qué sigue siendo incierto, qué método aborda cada brecha, qué versiones de fórmula y envase se evalúan y qué resultado cambiaría la decisión.
| Pregunta | Factor de riesgo | Registro de evidencia | Cuándo volver a evaluar |
|---|---|---|---|
| Seguridad de los ingredientes | Identidad, concentración, exposición y grupo de usuarios | Datos disponibles y evaluación de brechas | Cambios de ingrediente, proveedor, concentración o uso |
| Seguridad del producto terminado | Interacciones de la fórmula y uso habitual | Fundamento de seguridad sustentado por especialistas calificados | Cambios de fórmula, uso, exposición o población |
| Protección microbiológica | Agua, conservación, proceso, envase y uso | Evaluación de riesgos y registro del método apropiado | Cambios de conservante, proceso, envase o uso |
| Estabilidad | Fórmula y almacenamiento previsto | Protocolo, observaciones, criterios y conclusión | Cambios de fórmula, proceso, envase o declaración de almacenamiento |
| Adecuación del envase | Material, cierre, dosificación y orientación | Evaluación de la fórmula en el envase final | Cualquier cambio de componente o fórmula |
| Sustento de las declaraciones de propiedades | Redacción exacta y mensaje que recibe el consumidor | Sustento específico de cada declaración | Cambios de texto, audiencia, canal o fórmula |
| Controles de ingredientes | Clases sujetas a restricciones o controles especiales | Verificación de autorización para el uso previsto | Cambios de color, zona de uso, mercado o concentración |
Los aditivos de color muestran por qué no funciona una lista de verificación universal: la FDA los trata de forma distinta a la mayoría de los ingredientes cosméticos y exige autorización para el uso previsto específico; algunos también requieren certificación por lote. Por otra parte, el alcance público de ISO 11930:2019 incluye las pruebas de eficacia de la conservación y la evaluación general de la protección antimicrobiana, y distingue los productos evaluados como de bajo riesgo microbiológico.
Valide la fórmula y el envase final como un solo sistema
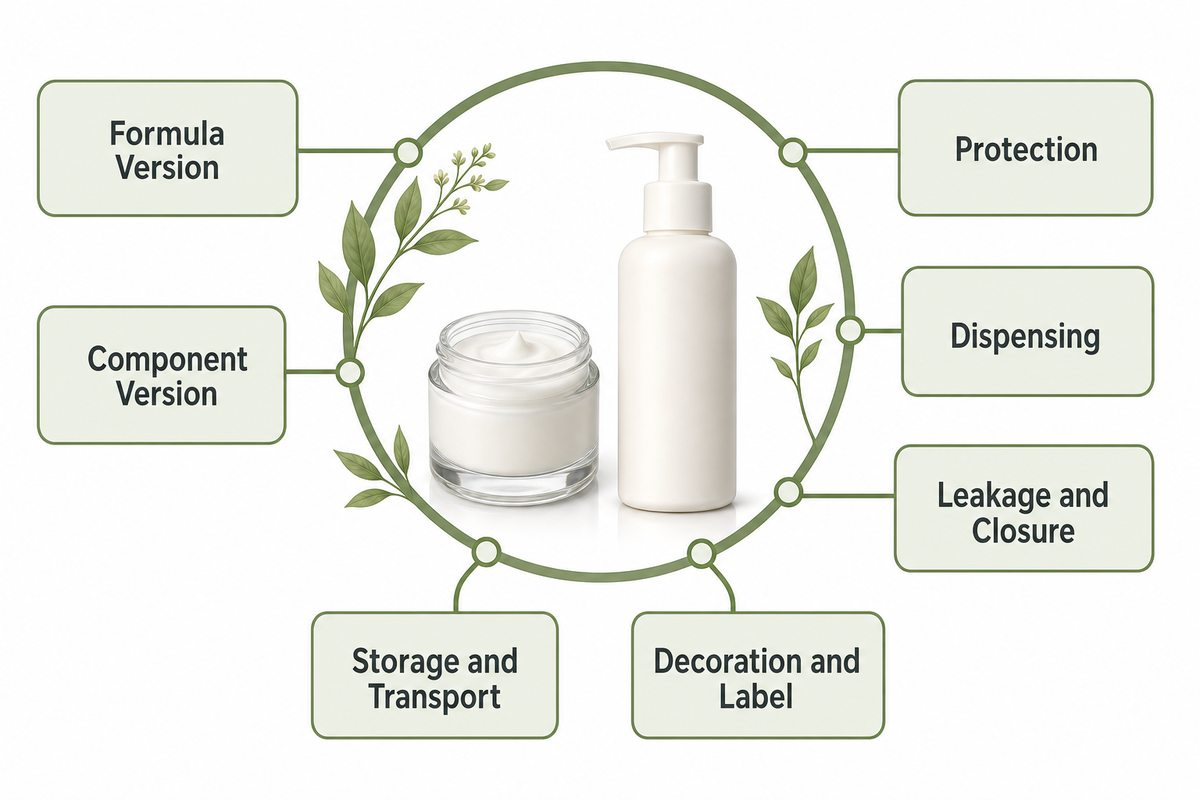
La estabilidad de la fórmula a granel no demuestra que el sistema de fórmula y envase esté aprobado. La guía de seguridad microbiológica de la FDA identifica la protección insuficiente del envase, las condiciones de fabricación, el almacenamiento, el envío y el uso por parte del consumidor como posibles vías de contaminación.
Evalúe en conjunto
- Vincule la versión de la fórmula con la del componente
- Observe la protección, la dosificación, las fugas y el cierre
- Incluya la orientación, el almacenamiento, el transporte y el uso previstos
- Registre las interacciones entre la decoración y la etiqueta
Evite atajos
- Aprobar una botella vacía solo por su apariencia
- Suponer que un polímero similar se comportará de la misma manera
- Cambiar la bomba o el cierre después de la evaluación sin revisar el cambio
- Evaluar el comportamiento del llenado por separado de la selección del componente
El registro de decisiones debe identificar qué fórmula se colocó en qué conjunto de componentes finales, cómo se almacenó y manipuló, qué se observó y quién aceptó el resultado. Cambiar el envase puede obligar a reevaluar al mismo tiempo la protección microbiológica, la dosificación, la compatibilidad, el llenado, el transporte, las artes finales y la exposición durante el uso.
Un ejemplo de patente con atribución evaluó las formulaciones descritas a 25 °C y 40 °C durante 90 días y, después, examinó un envase comercial final especificado. Esas condiciones corresponden únicamente a US10912721B2 y al titular de patente allí identificado; no son un protocolo universal, una regla ISO ni tecnología de NEXO.
Transfiera la fórmula aprobada al escalado y a la fabricación controlada
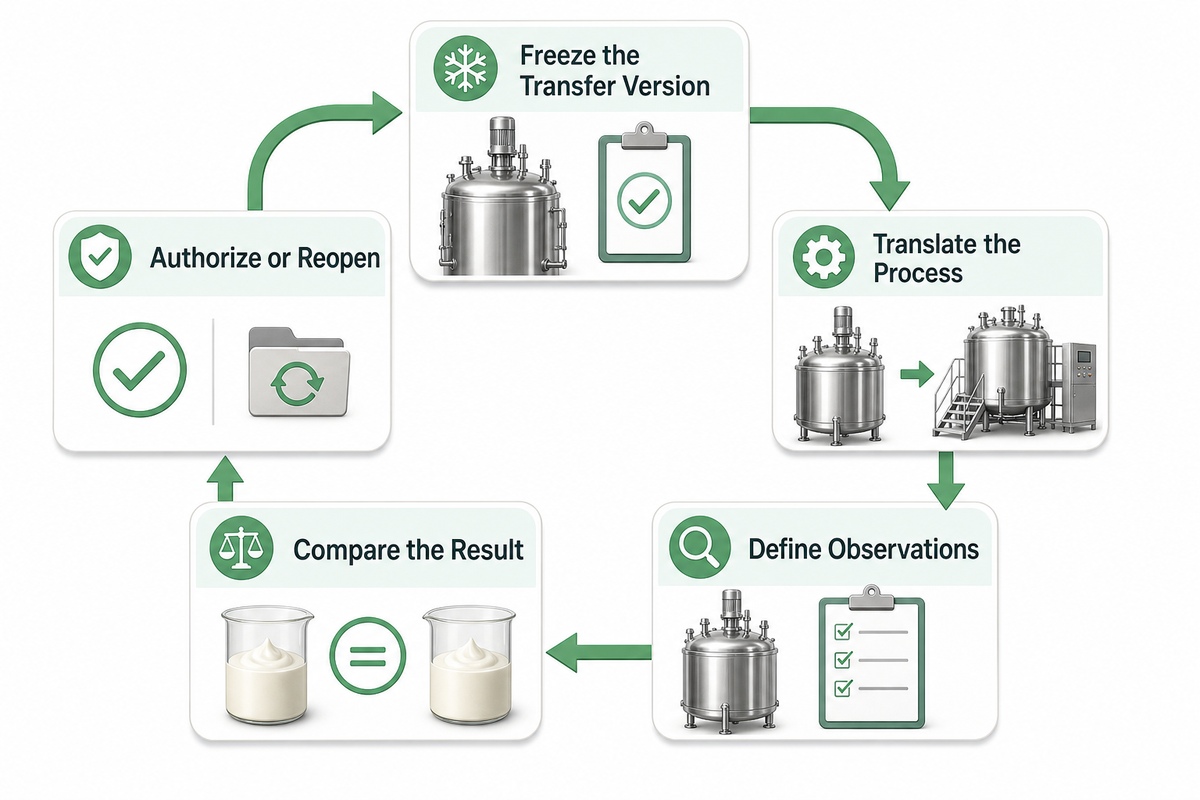
Escalar implica transferir conocimientos del proceso, no multiplicar los pesos de los ingredientes. El sistema aprobado de fórmula y envase se convierte en la versión que la fabricación debe reproducir y controlar. La geometría del equipo, el orden de adición, la mezcla o cizalla, el historial de temperatura, el tiempo de espera, la transferencia y el llenado pueden cambiar las condiciones a las que se somete el lote, aunque los porcentajes de la fórmula no cambien.
Use el alcance de fabricación por contrato de cosméticos de NEXO como punto de partida para conversar sobre el proyecto; el registro de transferencia debe definir los datos concretos del proceso y la evidencia de liberación.
- Fije la versión para la transferencia — identifique la fórmula aprobada, la muestra, las referencias de materias primas, la hipótesis de envase y cualquier excepción pendiente.
- Describa el proceso — registre el orden de adición, las condiciones del equipo, los controles de temperatura y mezcla, los puntos de espera, la transferencia y las condiciones de llenado.
- Defina las observaciones — establezca las verificaciones durante el proceso, los puntos de muestreo, las referencias a especificaciones, las reglas para desviaciones y quién puede decidir.
- Compare el resultado — evalúe el lote a escala frente al objetivo aprobado con los métodos acordados, no según el recuerdo de una muestra.
- Autorice la liberación o reabra la etapa — documente la liberación, la disposición condicional, el reproceso o el retorno a formulación, e indique el motivo.
El alcance público de ISO 22716:2007 abarca la producción, el control, el almacenamiento y el envío de productos cosméticos, pero excluye la investigación y el desarrollo y la distribución de productos terminados. Este límite impide usar una norma de fabricación como prueba de que el desarrollo de la formulación terminó o de que una fábrica determinada cuenta con certificación.
Un estudio publicado en 2024 sobre emulsiones observó que algunas variables esperadas del proceso tuvieron efectos mínimos en el modelo farmacéutico descrito, mientras que una pausa a mitad del enfriamiento afectó la estabilidad. El resultado específico del modelo estudiado advierte contra copiar reglas universales de escalado; no constituye un protocolo de producción de cosméticos.
Asigne las responsabilidades para el mercado de Estados Unidos antes de preparar las artes finales y liberar el producto
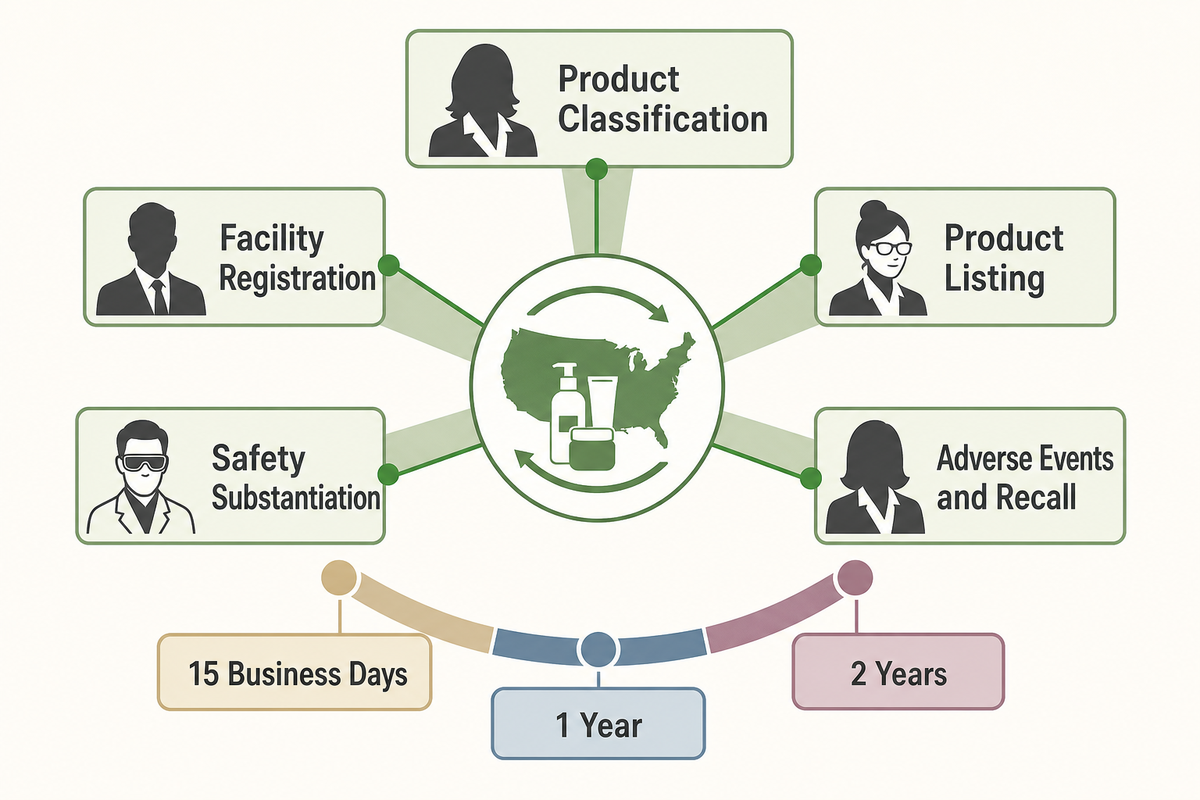
La fabricación y la responsabilidad en el mercado están relacionadas, pero no son intercambiables. La transferencia controlada a fabricación tampoco asigna las funciones legales vinculadas con la etiqueta y los registros posteriores a la comercialización. Los productos que cumplen los requisitos siguen necesitando responsables identificados: según MoCRA, la persona responsable es el fabricante, empacador o distribuidor cuyo nombre aparece en la etiqueta, por lo que el fabricante por contrato no asume automáticamente todas las obligaciones en Estados Unidos.
El alcance del sistema de gestión de calidad de NEXO puede servir para organizar la transferencia operativa, pero no reemplaza la tabla de responsabilidades específica del producto ni transfiere por sí mismo una obligación legal.
Para un producto de consumo de cuidado personal, las regulaciones cosméticas, el cumplimiento regulatorio, las regulaciones internacionales y otros requisitos regulatorios deben asignarse a responsables calificados. El paquete de evidencia debe relacionar la seguridad del producto, las normas de seguridad, la calidad y la seguridad, el control de calidad, las GMP, las buenas prácticas de fabricación, la inspección y las normas de calidad especificadas para el proyecto.
15 días hábilesplazo para reportar eventos adversos graves
1 añociclo de actualización del listado de productos
2 añosciclo de renovación del registro de instalaciones
| Tarea | Responsable que se debe identificar | Registro o motivo para actuar | Pregunta pendiente |
|---|---|---|---|
| Clasificación del producto | Marca y revisor calificado del mercado | Uso previsto, declaraciones de propiedades, ingredientes y contexto del consumidor | ¿Cosmético, medicamento o ambos? |
| Registro de instalaciones | Fabricante o procesador sujeto a la obligación | Registro de inscripción y renovación | ¿Aplica alguna exención? |
| Listado del producto | Persona responsable | Listado y actualización anual | ¿Quién proporciona los datos de ingredientes e instalaciones? |
| Sustento de seguridad | Persona responsable con apoyo calificado | Registros de sustento adecuado | ¿Dónde se conservan las brechas, decisiones y versiones? |
| Eventos adversos y retiros del mercado | Persona responsable y contactos operativos | Registros de recepción, evaluación, reporte, distribución y retiro del mercado | ¿Puede el equipo rastrear el producto y actuar después del lanzamiento? |
La descripción general vigente de MoCRA de la FDA también establece condiciones para las exenciones de pequeñas empresas y excluye de ellas determinados tipos de productos. Incluya la elegibilidad para una exención en la tabla de responsabilidades, pero solicite a especialistas regulatorios o asesores legales calificados que determinen cómo se aplica a la empresa y al producto concretos.
Establezca un proceso continuo de transferencia del brief al lote en lugar de confiar en un plazo general
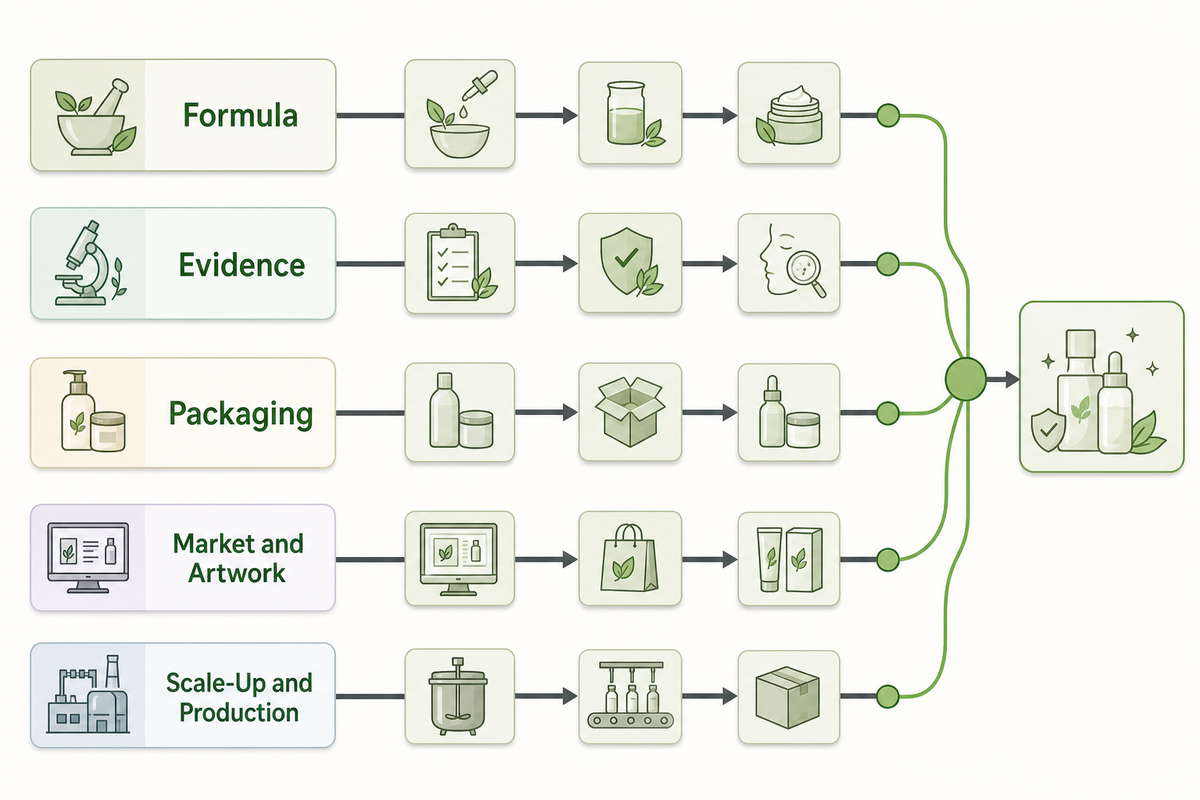
Si llegó aquí buscando un cronograma del proceso de desarrollo de productos para el cuidado de la piel o una guía paso a paso, use la tabla de ruta crítica como marco de planificación. La tabla explica cómo desarrollar un producto para el cuidado de la piel al mostrar qué tareas pueden realizarse en paralelo y qué evidencia debe estar lista antes de la liberación.
No existe una duración universal confiable para el desarrollo de productos para el cuidado de la piel. El modelo de proceso jerárquico del estudio de caso revisado por pares respalda la idea de tratar los hitos como etapas vinculadas a evidencia, en lugar de reducirlos a una duración general. El calendario de lanzamiento cambia según la ruta, la cantidad de revisiones, las brechas de evidencia, la disponibilidad de componentes, las artes finales, las observaciones del escalado, la planificación de la producción, el envío y los puntos de control fallidos.
| Línea de trabajo | Cuándo puede comenzar | Evidencia para la liberación | Dependencia habitual que controla el avance |
|---|---|---|---|
| Fórmula | Brief y ruta definidos | Versión aprobada y perfil objetivo | Compensación entre atributos sensoriales o ingredientes aún sin resolver |
| Evidencia | Se conocen las preguntas sobre el producto y las versiones de las muestras | Métodos, criterios, conclusiones y excepciones | La fórmula, la declaración de propiedades o el envase siguen cambiando |
| Envase y empaque | Se conocen la forma, el uso, el canal y las hipótesis sobre la fórmula | Conjunto de componentes finales aprobado y registro de adecuación | Moldes y herramental de los componentes, disponibilidad o decoración |
| Mercado y artes finales | Se definieron la clasificación, las declaraciones de propiedades, las funciones y los paneles del envase | Texto y artes finales aprobados, datos para el listado y persona responsable | Cambio tardío de declaraciones de propiedades o responsabilidades |
| Escalado y producción | Se liberaron la versión para transferencia y los materiales | Lote controlado, especificaciones, disposición y cronograma | Desviación en la transferencia o entrega de componentes |
Para cada dependencia, registre a la persona responsable, el inicio más temprano, los datos de entrada, el criterio de aprobación y el motivo para rehacer el trabajo. Pida a cada fabricante un cronograma específico para el proyecto, basado en el mismo brief; comparar plazos generales en meses sin igualar el alcance da una falsa impresión de precisión.
Defina el paquete de liberación de producción y gestione el ciclo de vida posterior a la comercialización
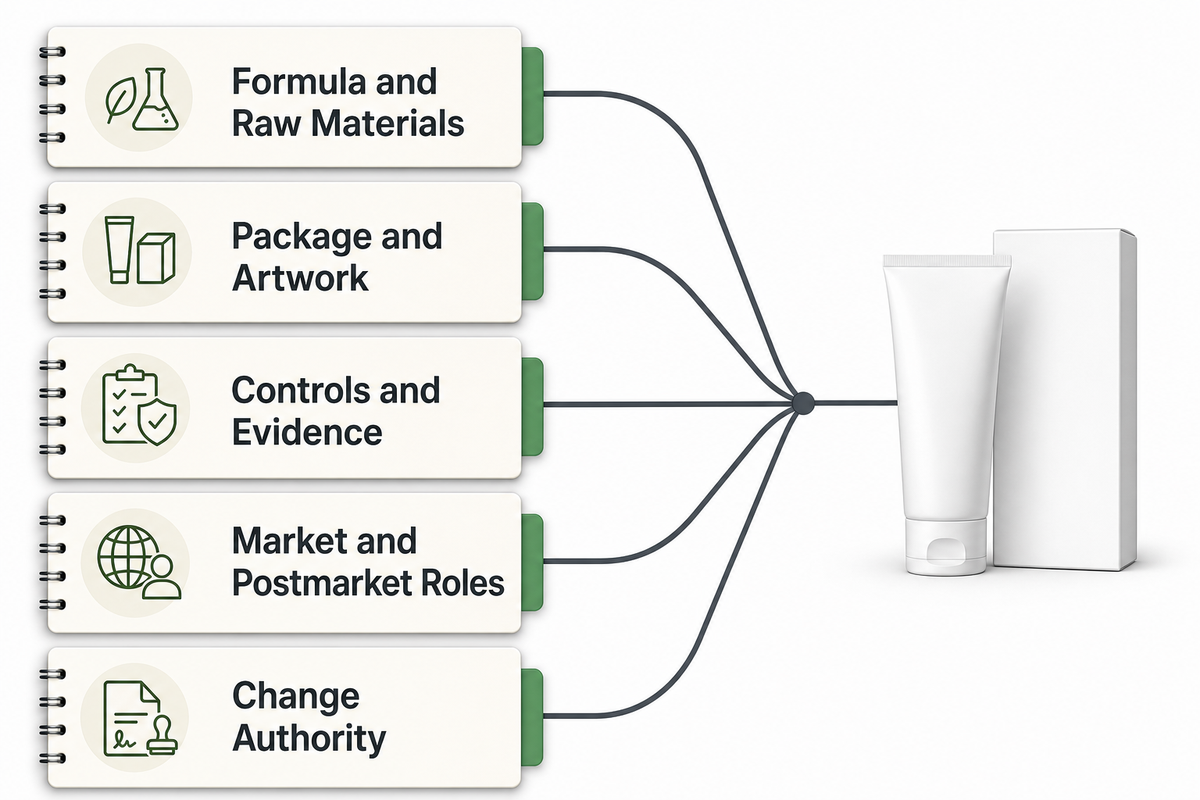
Las órdenes de compra y las muestras aprobadas no bastan para tomar una decisión completa de liberación. La lista de verificación de inspección de fabricación de cosméticos de la FDA distingue las instrucciones de procesamiento por escrito, los controles durante el proceso, las especificaciones, los registros, el reproceso, la disposición y las muestras retenidas.
Paquete de liberación de producción
- Fórmula aprobada, referencia de la muestra, referencias de materias primas y sustituciones permitidas
- Componentes del envase final, versiones de decoración y artes finales, instrucciones de llenado y cierre
- Especificaciones, controles durante el proceso, muestreo, decisiones basadas en evidencia, excepciones y autoridad de liberación
- Responsables en el mercado, datos para el listado del producto, registros conservados, procedimiento para eventos adversos y contactos para retiros del mercado
- Autoridad para aprobar cambios y motivos para revisar la fórmula, el proveedor, el envase, las declaraciones de propiedades, el mercado, el proceso o las artes finales
Después del lanzamiento, las quejas, los eventos adversos, las desviaciones, los cambios de proveedor y las actualizaciones del mercado se incorporan al mismo paquete. El equipo debe poder identificar los lotes afectados, las versiones de la fórmula y los componentes, la ruta de distribución, la decisión basada en evidencia y la persona autorizada para actuar.
Conclusión clave
Los proyectos de cosméticos convencionales para Estados Unidos no terminan con la liberación del lote: el plazo de 15 días hábiles para reportar eventos adversos graves, las actualizaciones anuales del listado y las renovaciones de instalaciones cada 2 años requieren responsables posteriores a la comercialización identificados.
Preguntas frecuentes
¿Cómo se desarrolla un producto para el cuidado de la piel?
Un producto comercial para el cuidado de la piel avanza mediante una secuencia controlada de brief, ruta, fórmula, prototipo, evidencia, envase, escalado y liberación. Cada etapa tiene un responsable identificado y evidencia de cierre documentada.
Comience por definir el uso previsto, la clasificación del producto, su forma, el mercado de destino, los límites de las declaraciones de propiedades, el objetivo sensorial, la hipótesis de envase y las restricciones comerciales. Después, apruebe cada etapa con base en evidencia definida y una persona responsable. Una etapa se completa cuando se documentan su versión y el motivo para reabrirla, no cuando al equipo simplemente le gusta una muestra.
¿Cuánto tarda el proceso de desarrollo de productos para el cuidado de la piel?
No existe una duración universal confiable, porque la ruta, las revisiones, la evidencia, el envase y empaque, las artes finales, el escalado, la producción y el retrabajo generan rutas críticas distintas; elabore el cronograma a partir de esas dependencias, en lugar de basarse en un plazo general.
Elabore un cronograma a partir de las dependencias, en lugar de aceptar un plazo general. Asigne a cada flujo de trabajo una persona responsable, la fecha de inicio más temprana, los insumos requeridos, el criterio de aprobación y las condiciones que reabren la revisión. Separe los flujos de trabajo de fórmula, evidencia, envase, artes finales, revisión de mercado, transferencia, producción y envío para visualizar las tareas que pueden realizarse en paralelo. Compare los cronogramas de los fabricantes solo cuando respondan al mismo brief, establezcan los mismos supuestos e incluyan el mismo alcance de evidencia, componentes y liberación. Los fallos detectados tarde deben mover la fecha de lanzamiento dependiente, en lugar de quedar ocultos dentro del margen de contingencia.
¿Qué pruebas se requieren para un nuevo producto para el cuidado de la piel en Estados Unidos?
Para los cosméticos convencionales, la FDA no publica una lista única de pruebas fija para todos los productos; el plan de evidencia debe responder preguntas específicas sobre la seguridad y el desempeño del producto, considerando su fórmula y envase reales.
Defina el alcance del plan según el uso previsto, la clasificación, los ingredientes, la fórmula, la exposición, los usuarios, el riesgo microbiano, el envase, las declaraciones de propiedades, los datos disponibles y las brechas restantes. Registre la versión exacta de la muestra, el método, el criterio de aceptación, la persona responsable, la conclusión y el cambio que exige otra revisión. Los colorantes tienen controles según el uso previsto, mientras que los productos farmacéuticos o los productos que son tanto cosméticos como farmacéuticos están sujetos a requisitos adicionales. Especialistas calificados deben establecer los métodos y criterios finales para el producto y el mercado reales.
¿Se selecciona el envase antes o después de la formulación?
El envase se considera desde el inicio en el brief, pero su aprobación final llega después de evaluar en conjunto la fórmula, el envase previsto, el uso previsto y las condiciones de llenado como un sistema vinculado a una versión específica.
Las suposiciones iniciales sobre los componentes ayudan al equipo de desarrollo a planificar la dosificación, la protección, el llenado, la decoración, el canal y la experiencia de uso. La aprobación final debe identificar las versiones exactas de la fórmula y los componentes que se revisaron en conjunto. Un cambio de material, bomba, cierre, decoración, llenado u orientación puede reabrir la decisión.
¿Qué debo enviar primero a un fabricante de productos para el cuidado de la piel?
Envíe un brief de desarrollo conciso que separe los requisitos fijos, las preferencias, las preguntas abiertas y las opciones prohibidas, para que el fabricante pueda identificar brechas de alcance y viabilidad antes de cotizar.
Incluya el usuario y el uso previstos, la forma del producto, el objetivo sensorial, las restricciones de ingredientes, los límites de las declaraciones de propiedades, los mercados de destino, la propuesta de envase, el canal de venta, el costo objetivo, las expectativas de evidencia y el plazo de lanzamiento. Señale los supuestos por separado para que el fabricante plantee dudas de viabilidad, en lugar de adivinar qué datos podrían cambiar.
Avance con un brief listo para superar las etapas de aprobación
El mejor paso siguiente no es pedir un plazo universal. Consiste en enviar al fabricante un brief estable, una propuesta de ruta, una lista de preguntas pendientes sobre clasificación y evidencia, y una definición clara de la siguiente decisión.
El desarrollo de productos comienza con una ruta definida, no con una promesa genérica. En el caso de los productos de belleza y cuidado de la piel, una marca consolidada y una marca nueva pueden partir de puntos distintos para desarrollar productos, pero ambas necesitan pasos concretos para llegar al mercado y un plan de liberación que defina el éxito del lanzamiento. La información sobre el mercado no sustituye la evidencia sobre el producto en el mercado ni convierte una tendencia general de la industria de la belleza en una especificación de un producto de cuidado.
NEXO Beauty Labs es un socio global de OEM y ODM de cosméticos para el desarrollo y la fabricación de productos para el cuidado de la piel, capilar y corporal. Sus antecedentes de fabricación se remontan a 1999 y la empresa describe más de 25 años de experiencia en la fabricación de cosméticos; estas afirmaciones sobre la trayectoria de la empresa no sustituyen la evidencia específica del producto, las condiciones contractuales ni la revisión del mercado.
Empiece por las decisiones que siguen pendientes
Lleve a la conversación de desarrollo el uso previsto, los límites de las declaraciones de propiedades, la ruta preferida, el objetivo de fórmula, la propuesta de envase, el mercado de destino y las preguntas sobre la evidencia.
Contacte a NEXO Beauty LabsPor qué NEXO plantea el desarrollo como una serie de decisiones
Para quienes comparan el desarrollo con la transferencia a fábrica, el centro de NEXO sobre fabricación por contrato de cosméticos es el siguiente recurso pertinente. Esta guía convierte la evidencia pública sobre regulaciones, normas e investigación en un método de traspaso desde la perspectiva del comprador; los mapas y matrices mencionados son herramientas editoriales, no datos de desempeño de NEXO ni normas de la industria.
Referencias y fuentes
- ¿Es un cosmético, un medicamento o ambos? — Administración de Alimentos y Medicamentos de Estados Unidos
- Pruebas de productos cosméticos — Administración de Alimentos y Medicamentos de Estados Unidos
- Seguridad microbiológica y cosméticos — Administración de Alimentos y Medicamentos de Estados Unidos
- Ley de Modernización de la Regulación de Cosméticos de 2022 — Administración de Alimentos y Medicamentos de Estados Unidos
- Lista de verificación para la inspección de la fabricación de cosméticos — Administración de Alimentos y Medicamentos de Estados Unidos
- ISO 22716:2007 — Organización Internacional de Normalización
- ISO 11930:2019 — Organización Internacional de Normalización
- Desarrollo de una crema para el cuidado de la piel — PubMed Central
- Estudio del proceso de fabricación de emulsiones — PubMed