Póngase en contacto con la empresa NEXO Beauty Labs

Actualizado en septiembre de 2026
El control de calidad en la fabricación de cosméticos es el sistema documentado que se usa para verificar materiales, condiciones de producción, productos terminados, envases y empaques, y evidencia de liberación frente a criterios de aceptación escritos. Para una marca de belleza, la prueba práctica no es que una fábrica diga «GMP» o envíe un certificado. La prueba es si el fabricante puede mostrar qué verificó, con qué método, frente a qué límite, quién lo hizo y qué ocurrió cuando un resultado no cumplió.
Esa evidencia importa antes de aprobar una fórmula porque un mismo certificado puede abarcar alcances de producto, planes de muestreo, métodos de laboratorio y prácticas de investigación muy diferentes. Esta guía desde la perspectiva del comprador explica qué revisar, qué registros solicitar y qué responsabilidades siguen correspondiendo a la marca o a la persona responsable en el mercado de destino. En la industria cosmética, los procedimientos confiables de control de calidad vinculan las declaraciones de calidad y seguridad con los registros que respaldan cada decisión.
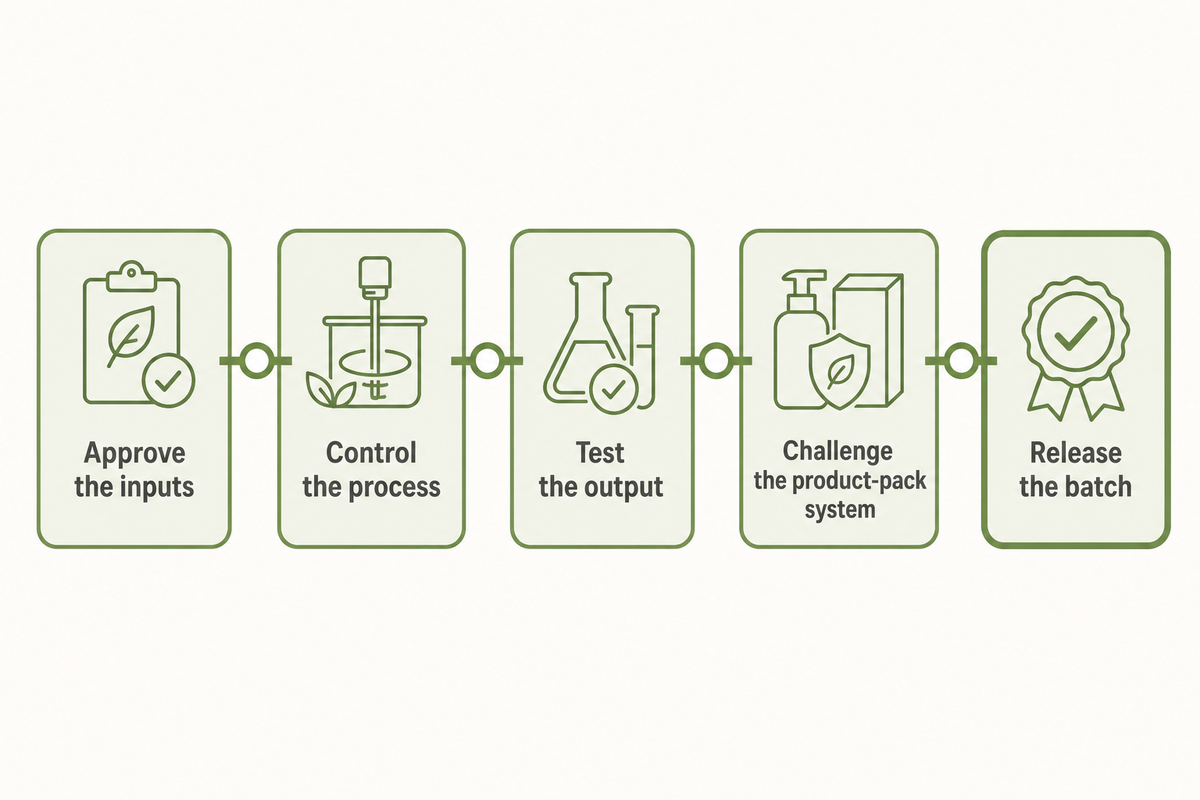
Respuesta rápida: Verifique cinco puntos de control relacionados: materiales recibidos, verificaciones durante el proceso, pruebas del producto terminado, estabilidad y compatibilidad con el envase, y liberación documentada del lote. Una sola brecha puede debilitar la evidencia de todo el lote.
1. Qué abarca realmente el control de calidad en la fabricación de cosméticos
El control de calidad de los cosméticos abarca las mediciones, muestras, pruebas, registros y decisiones de liberación asociados a un producto y lote definidos. El aseguramiento de la calidad diseña y revisa el sistema; el proceso de control de calidad genera y evalúa la evidencia sobre la calidad del producto que se usa en él. Una visita a la fábrica o un certificado en la pared no sustituye ninguna de estas funciones.
El alcance del control empieza antes de la producción y se extiende más allá del llenado. La guía de inspección de la FDA identifica vías de contaminación que incluyen materias primas, agua, condiciones deficientes de fabricación, conservación ineficaz, envases, almacenamiento y envío; no clasifica ninguna como la causa de la mayoría de las fallas. El monitoreo documentado de la calidad puede revelar variaciones entre lotes y posibles problemas de calidad antes de que se conviertan en fallas recurrentes.
- Apruebe los insumos: coteje la orden de compra, el registro de entrega, la referencia del proveedor, el código interno de recepción y la evidencia de aceptación.
- Controle el proceso: siga los procedimientos operativos estándar y registre adiciones, tiempos, temperaturas, velocidades, puntos de muestreo y limpieza conforme a las instrucciones del lote.
- Pruebe el producto: use métodos físicos, químicos y microbiológicos definidos y adecuados para la matriz del producto.
- Evalúe el sistema del producto y el envase: examine la estabilidad, la interacción con el envase, el transporte, el almacenamiento y las condiciones previsibles de uso.
- Libere el lote: concilie los registros, las desviaciones, los resultados de las pruebas, el estado de las etiquetas y la decisión autorizada antes del envío.
Los compradores pueden usar estos cinco puntos de control para comparar las capacidades de fabricación de cosméticos de una fábrica sin reducir la decisión a fotos de equipos. Cada punto debe llevar a un registro identificado, no a una garantía verbal. Así es como los fabricantes de cosméticos aplican prácticas de control de calidad a lo largo de un lote, en lugar de limitarse a describir un sistema ideal.
Evidencia clave: La página de inspección de la FDA menciona siete vías generales de contaminación relacionadas con insumos, fabricación, conservación, envases, almacenamiento y envío. Por eso, la pregunta útil para el comprador es «muéstreme los controles conectados», no «¿qué prueba única demuestra la calidad?».
2. Las normas que lo sustentan: ISO 22716, buenas prácticas de fabricación y lo que realmente dice la FDA
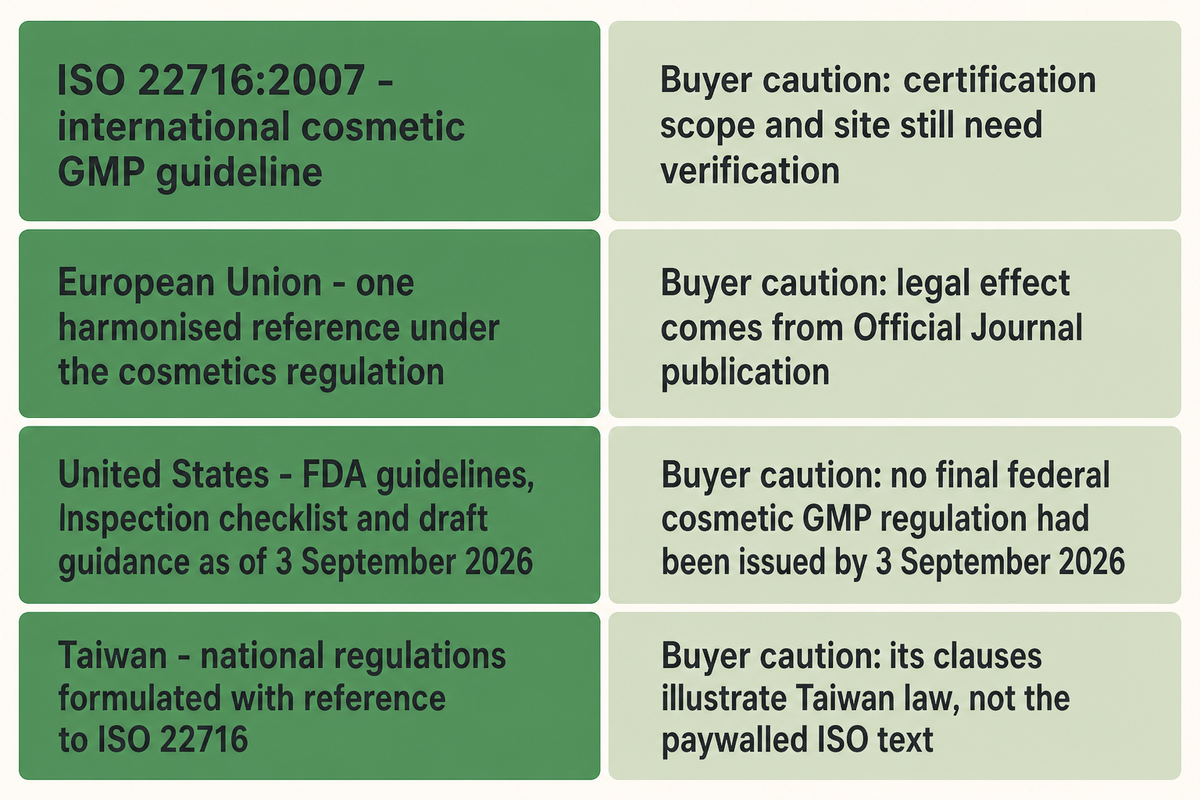
ISO 22716:2007 es una directriz internacional vigente sobre buenas prácticas de fabricación de cosméticos; su última revisión y confirmación fue en 2022. Aborda producción, control, almacenamiento y envío, pero no es una ley mundial ni sustituye las obligaciones legales específicas de cada mercado que corresponden a la marca, el importador o la persona responsable. Es una fuente de buenas prácticas para la fabricación de cosméticos, no un sustituto de los requisitos regulatorios aplicables, las regulaciones de la industria ni las normas de seguridad.
La página de la Comisión Europea sobre normas armonizadas para el Reglamento (CE) No 1223/2009 incluye una entrada: EN ISO 22716:2007, publicada por primera vez en el Diario Oficial el 21 de abril de 2011, sin referencia sustituida ni fecha de cese indicada. La Comisión también advierte que su lista en línea puede estar incompleta y que por sí sola carece de efecto jurídico; prevalece la publicación en el Diario Oficial.
Health Canada señala que Estados Unidos, la Unión Europea, Japón y Canadá respaldan ISO 22716 a través de la Cooperación Internacional sobre la Regulación de los Cosméticos. Su orientación también aclara un límite importante: las buenas prácticas de fabricación describen resultados esperados, no una receta obligatoria sobre cómo debe producir cada fabricante un cosmético. La orientación de los reguladores y las asociaciones de la industria, las normas de calidad y las buenas prácticas del sector deben traducirse en controles específicos para cada planta.
«incorporar, modificar o excluir aspectos específicos»
Esa breve frase explica por qué un certificado ISO y el estatus ante la FDA no son intercambiables. La página de inspección vigente de la FDA indica que no existen regulaciones federales sobre buenas prácticas de fabricación de cosméticos; la agencia cuenta con directrices y una lista de verificación para inspecciones, mientras que su proyecto de guía no es vinculante. En cambio, el Reglamento de buenas prácticas de fabricación de cosméticos de Taiwán sí es una norma nacional vinculante, formulada tomando como referencia ISO 22716, y ofrece un ejemplo gratuito, artículo por artículo, de controles de buenas prácticas de fabricación.
| Marco | Qué establece | Precaución para el comprador |
|---|---|---|
| ISO 22716:2007 | Directriz internacional sobre buenas prácticas de fabricación de cosméticos; edición vigente confirmada en 2022 | Aún es necesario verificar el alcance de la certificación y la planta |
| Unión Europea | Una referencia armonizada, EN ISO 22716:2007, conforme al reglamento de cosméticos | El efecto jurídico deriva de la publicación en el Diario Oficial |
| Estados Unidos | Directrices de la FDA, lista de verificación para inspecciones y un proyecto de guía al 3 de septiembre de 2026 | A esa fecha no se había emitido ninguna regulación federal definitiva sobre buenas prácticas de fabricación de cosméticos |
| Taiwán | Regulaciones nacionales formuladas tomando como referencia ISO 22716 | Sus artículos ilustran la legislación de Taiwán, no el texto de ISO, disponible mediante pago |
3. Control de materias primas: evalúe al proveedor antes de confiar en su certificado
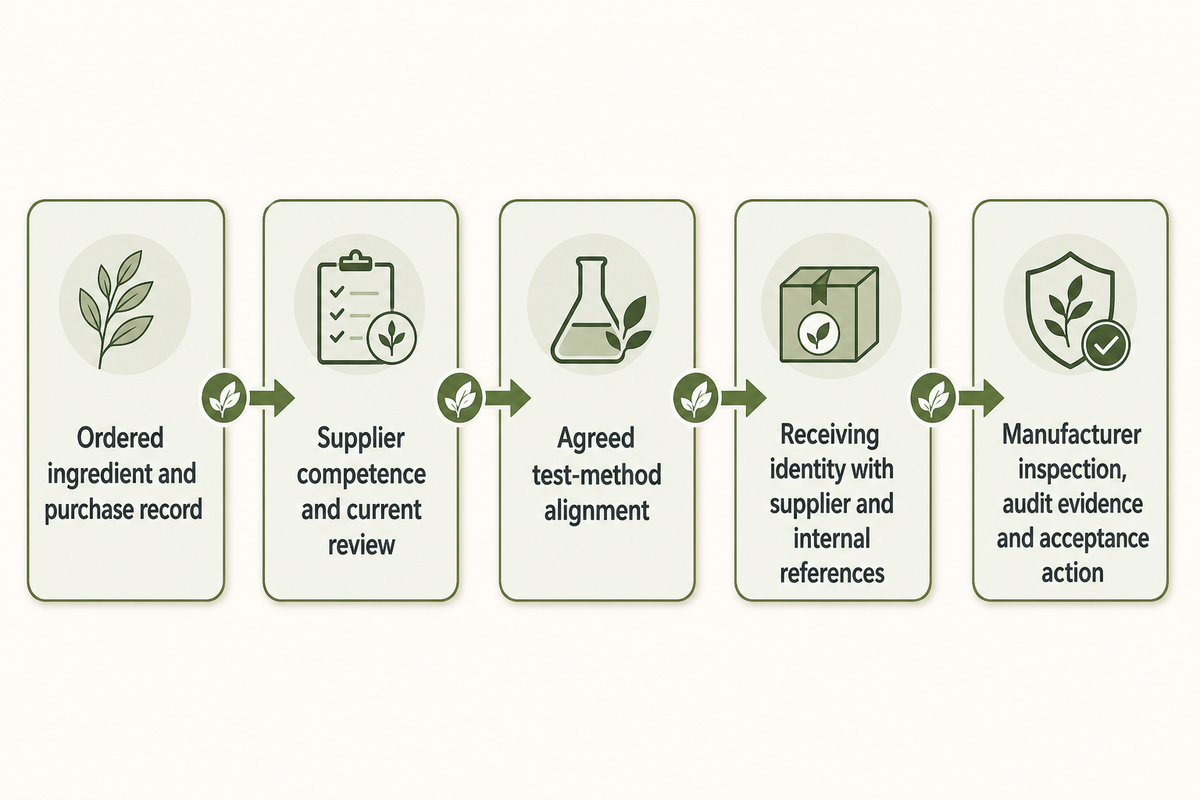
El control de materias primas conecta un ingrediente pedido con el material pesado para un lote. Los certificados de análisis de proveedores pueden formar parte de la aceptación, pero cada documento cobra sentido solo cuando se conectan la competencia del proveedor, la correspondencia entre métodos, la identificación en la recepción y la evidencia de auditoría. Por lo tanto, la trazabilidad empieza al abastecerse de materias primas, no en el recipiente de mezclado.
La regulación de Taiwán ofrece un criterio preciso. El artículo 36.3 de Taiwán permite basarse en el certificado de análisis de un proveedor solo cuando este tiene la competencia y los conocimientos suficientes, está de acuerdo con los métodos de prueba de la empresa y el fabricante lo somete a inspecciones y auditorías adecuadas. El certificado es evidencia sujeta a condiciones, no un sustituto automático del control.
Los artículos 34 y 35 añaden dos verificaciones de registros que puede solicitar el comprador: la orden de compra, la nota de entrega y el registro de recepción deben coincidir, y el material recibido debe llevar tanto la referencia de lote del proveedor como la referencia interna asignada al recibirlo. La lista de verificación de la FDA recomienda prestar especial atención a los materiales de origen animal o vegetal y a los que se usan en cosméticos procesados en frío.
La pregunta más precisa para el proveedor
No se limite a preguntar: «¿Recopilan certificados de análisis?». Pregunte: ¿A qué proveedores de ingredientes han auditado, qué encontraron y cómo influyeron esos hallazgos en los criterios de aceptación de materiales recibidos?
Las respuestas confiables identifican al proveedor, el material, la especificación aprobada, el método acordado, la revisión más reciente, las desviaciones encontradas y las acciones resultantes. Una calificación genérica del proveedor o un certificado sin firma no demuestra que el ingrediente de su fórmula haya superado el proceso de aceptación propio del fabricante.
4. Control de calidad durante el proceso: verificaciones que se realizan mientras avanza el lote
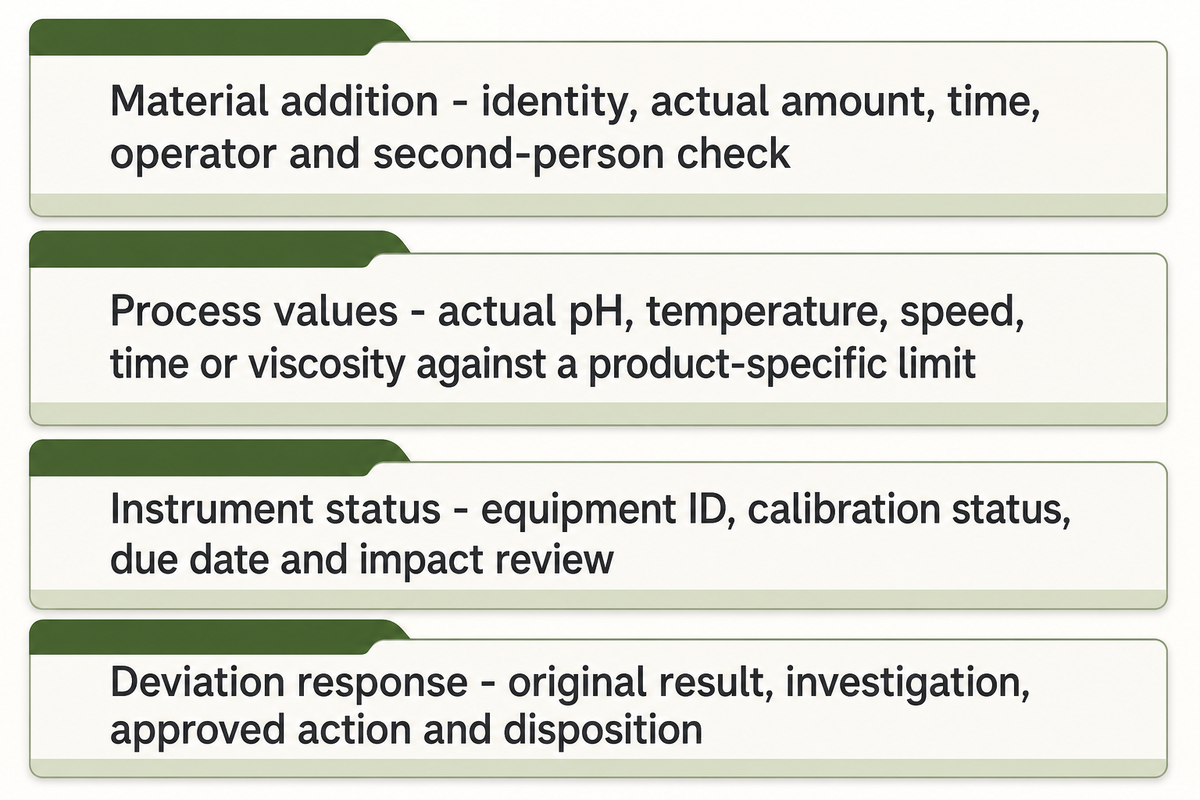
El control de calidad durante el proceso confirma que el lote siga el proceso de fabricación aprobado mientras aún es posible hacer correcciones. La evidencia útil es un registro de valores reales y verificaciones del operador vinculados a la hora, no un diagrama de flujo pulido para una presentación de ventas. Un proceso de producción definido favorece la consistencia de la calidad al hacer visibles las variaciones antes de la liberación.
Ningún regulador en la evidencia revisada establece un rango de pH, intervalo de viscosidad, velocidad de mezclado, temperatura o frecuencia de calibración único para todos los cosméticos. Health Canada deja explícitamente que cada fabricante elija cómo alcanzar los resultados de las buenas prácticas de fabricación, y Taiwán exige la calibración periódica de los equipos y verificaciones con una frecuencia establecida. Cada prueba de control de calidad para cosméticos solo cobra sentido cuando se especifican su método y su límite.
Las diferencias entre productos y equipos hacen que el plan escrito de la fábrica sea decisivo. El artículo 41 de Taiwán muestra qué podría incluir un documento de fabricación: adiciones de materiales, temperatura, velocidades, tiempo de mezclado, muestreo, limpieza de equipos, etapas de control y criterios de aceptación. Para reducir errores humanos, la lista de verificación de la FDA indica que una segunda persona debe verificar el pesaje y la medición de materias primas, y que los recipientes deben estar debidamente identificados.
| Campo del registro | Qué debe quedar vinculado en el registro | Señal de alerta |
|---|---|---|
| Adición de materiales | Identidad, cantidad real, hora, operador y verificación por una segunda persona | Valores precargados sin registro de fechas y horas |
| Valores del proceso | pH, temperatura, velocidad, tiempo o viscosidad reales, comparados con un límite específico para el producto | Un rango universal reutilizado en fórmulas sin relación entre sí |
| Estado de los instrumentos | Identificación del equipo, estado de calibración, fecha de vencimiento y revisión del impacto si quedó fuera de tolerancia | «Calibrado» sin identificar el dispositivo ni la fecha |
| Respuesta a desviaciones | Resultado original, investigación, acción aprobada y disposición | Un resultado sustituto sin motivo para repetir la prueba |
El artículo 53 de Taiwán permite repetir una prueba únicamente por un motivo suficiente y legítimo. Solicite las tres investigaciones más recientes de resultados fuera de especificación, incluida alguna que haya dado lugar a rechazo o reprocesamiento, si está disponible; así podrá comprobar si los límites guían las decisiones o solo adornan los registros.
5. Pruebas del producto terminado: criterios físicos, químicos y microbiológicos para la liberación
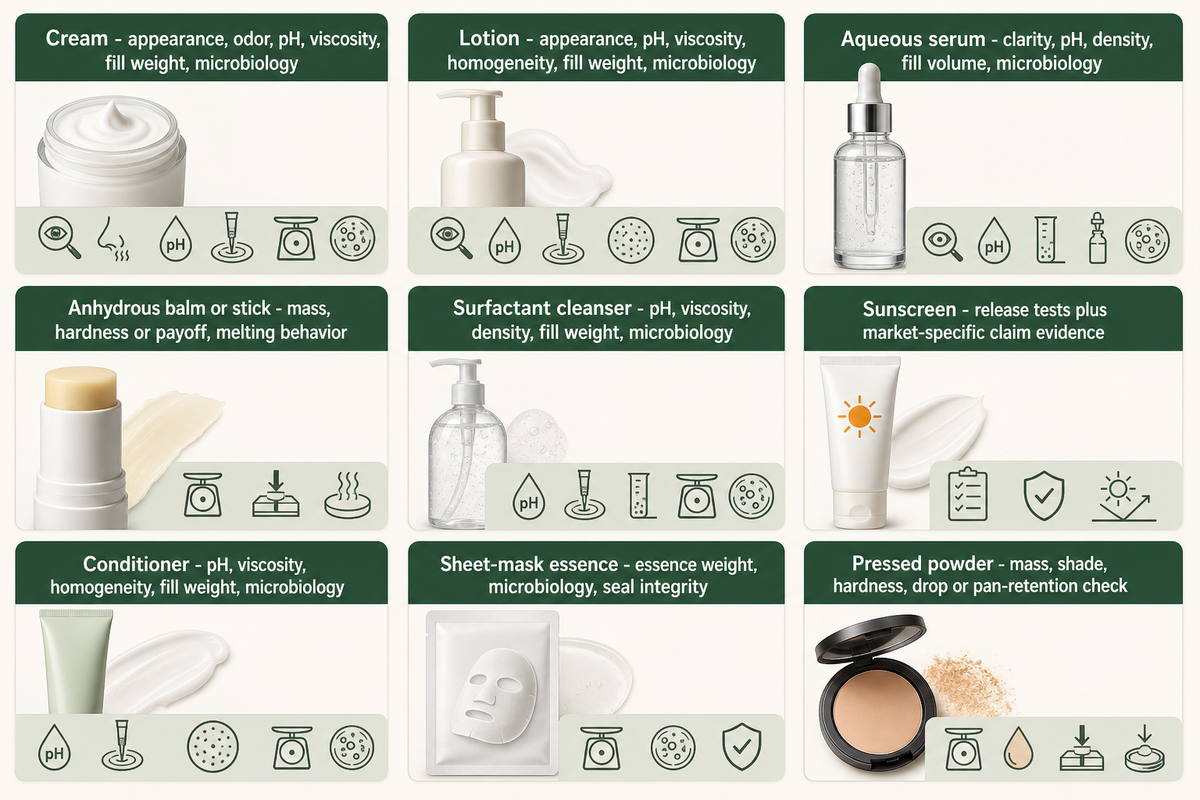
Al liberar un producto cosmético, el control de calidad compara una muestra representativa con las especificaciones aprobadas mediante métodos identificados. Los resultados conformes respaldan una decisión de liberación solo dentro de los límites de la muestra, el método, las condiciones de detección y los criterios de aceptación utilizados; no demuestran que todas las unidades estén libres de defectos. Las pruebas de calidad pueden combinar pruebas físicas, mediciones químicas, verificaciones de contaminación microbiana y evidencia de desempeño del producto cuando el envase o la declaración de propiedades lo requieran.
¿Cuáles son los cuatro tipos de control de calidad?
Para la revisión del comprador, cuatro grupos útiles son identidad y aspecto, mediciones físicas o químicas, evaluación microbiológica y verificaciones del envase o funcionales. Son grupos para organizar las compras, no una clasificación jurídica universal, y las pruebas exactas varían según la fórmula, el envase, las declaraciones de propiedades, el mercado y el grupo de usuarios. La selección debe reflejar la ciencia cosmética, el contacto previsible con la piel y los riesgos de seguridad y calidad que inciden en la calidad de los cosméticos durante su uso real.
La orientación pública de reguladores que aplica los criterios de ISO 17516:2014 informa límites nominales de 1 × 10² CFU/g o ml para productos de categoría 1 que se usan alrededor de los ojos, sobre las mucosas o en niños menores de tres años, y de 1 × 10³ CFU/g o ml para productos de categoría 2. Como los recuentos en placa varían, los resultados superiores a 200 CFU/g o ml y 2,000 CFU/g o ml, respectivamente, se interpretan como superiores a esos límites; los mismos criterios exigen que Escherichia coli, Pseudomonas aeruginosa, Staphylococcus aureus y Candida albicans estén ausentes en 1 g o 1 ml.
Evidencia clave: Bolzon y sus colegas seleccionaron seis matrices cosméticas e inocularon muestras con 3–5 CFU/g de cuatro patógenos cosméticos comunes. Para C. albicans, el recuento en placa confirmó el inóculo en 3.9 CFU/g; tras 36 horas de enriquecimiento, la PCR en tiempo real detectó resultados positivos en al menos 4 de 7 réplicas en todas las formulaciones, mientras que los métodos de referencia con placas no detectaron el microorganismo en las matrices de crema y gel analizadas. Se trata de un único estudio escrito por autores de la industria: dos autores declararon trabajar para un fabricante por contrato de cosméticos y otro para una empresa farmacéutica; el artículo no informa financiamiento externo.
El único estudio revisado por pares de 2025 no convierte la PCR en tiempo real en un requisito habitual para liberar productos. Los autores piden protocolos estandarizados alineados con las directrices de ISO, y sus resultados no deben generalizarse más allá de las seis matrices estudiadas. La conclusión más acotada para el comprador es que las pruebas de cultivo con recuentos bajos de células pueden depender de la matriz y de la idoneidad del método, por lo que conviene preguntar por separado sobre el muestreo y la validación del método.
El menú de pruebas de control de calidad por tipo de producto es una herramienta para elaborar el brief de desarrollo, no una norma fija. Copie solo la fila pertinente en su solicitud y pida al fabricante que indique el método de prueba y el criterio de aceptación que propone.
| Tipo de producto | Evidencia de liberación para revisar | Pregunta adicional sobre el método |
|---|---|---|
| Crema | Aspecto, olor, pH, viscosidad, peso de llenado y pruebas microbiológicas | ¿Cómo demostraron que el método microbiológico es adecuado para una emulsión? |
| Loción | Aspecto, pH, viscosidad, homogeneidad, peso de llenado y pruebas microbiológicas | ¿A qué temperatura y con qué condiciones de husillo se mide la viscosidad? |
| Sérum acuoso | Claridad o aspecto, pH, densidad, volumen de llenado y pruebas microbiológicas | ¿El muestreo abarca el inicio, la mitad y el final del llenado? |
| Bálsamo o barra anhidros | Aspecto, olor, masa, dureza o liberación del producto al aplicarlo, comportamiento de fusión | ¿Qué fundamento sobre actividad de agua o microbiología respalda el plan? |
| Limpiador con surfactantes | Aspecto, pH, viscosidad, densidad, peso de llenado y pruebas microbiológicas | ¿Cómo controlan la espuma y la incorporación de aire durante el muestreo? |
| Protector solar | Pruebas físicas y microbiológicas para la liberación, además de evidencia de declaraciones de propiedades específicas para cada mercado | ¿Qué protocolo independiente respalda la declaración de protección del etiquetado? |
| Acondicionador | Aspecto, pH, viscosidad, homogeneidad, peso de llenado y pruebas microbiológicas | ¿Cómo verifican si los agentes acondicionadores interfieren con el método? |
| Esencia para mascarilla de hoja | Aspecto, pH, viscosidad, peso de la esencia, pruebas microbiológicas e integridad del sello | ¿Se toma una muestra del sobre terminado, y no solo de la esencia a granel? |
| Polvo compacto | Aspecto, masa, tono, dureza y prueba de caída o retención en el godete | ¿Cómo se evalúa el tono frente a un estándar físico aprobado? |
Use la modalidad de servicios de laboratorio del fabricante como punto de partida para verificar qué pruebas se realizan en la planta propuesta y cuáles se subcontratan. Un instrumento en las instalaciones, un método calificado, un analista autorizado y una prueba independiente de declaraciones de propiedades son cuatro cosas distintas. El objetivo no es una promesa genérica de cosméticos de alta calidad, sino evidencia del desempeño del producto y de su liberación adecuada para la fórmula.
6. Estabilidad y vida útil: la prueba que dura más que su plazo de lanzamiento
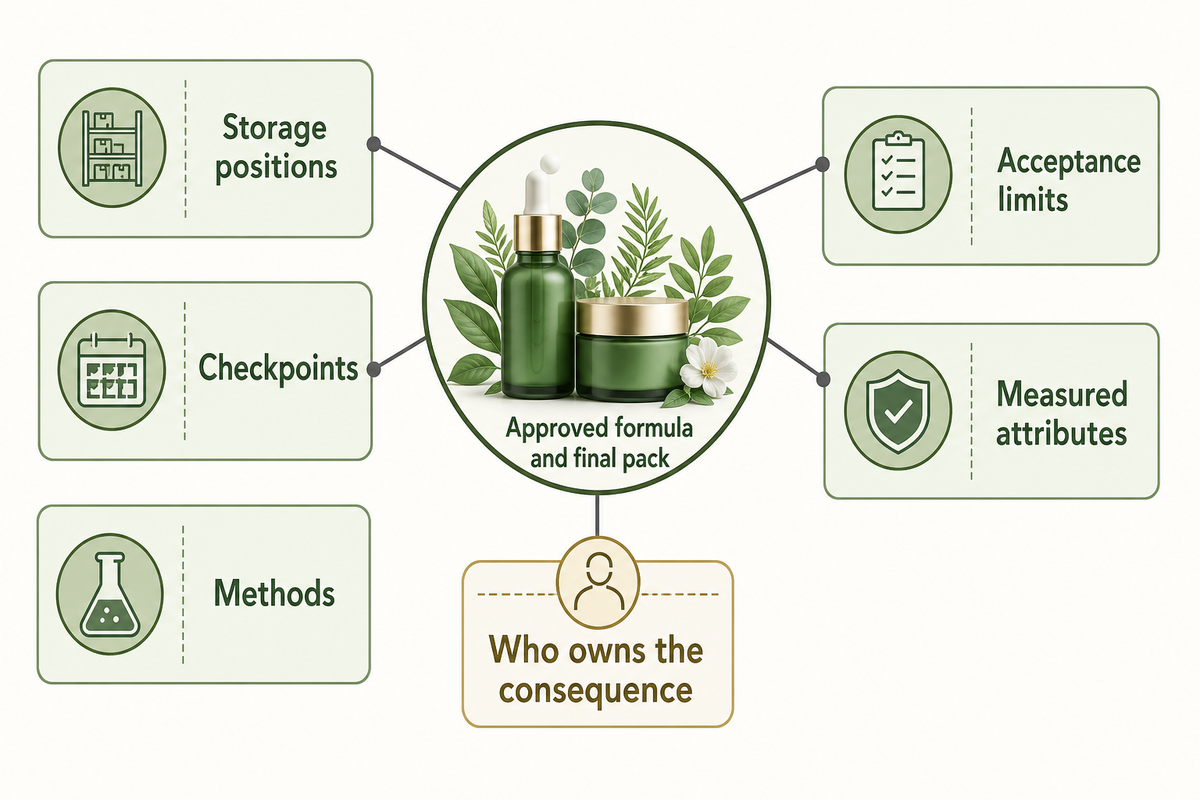
Los estudios de estabilidad examinan cómo cambian una fórmula y su envase bajo condiciones y durante periodos definidos. ISO/TR 18811 ofrece orientación para las pruebas de estabilidad de cosméticos, pero no establece una temperatura, humedad, duración o calendario de muestreo universal para todos los productos. Por lo tanto, la estabilidad de los productos debe evaluarse frente a atributos identificados y un protocolo aprobado.
«40°C durante tres meses» aparece con frecuencia en las prácticas cosméticas publicadas, pero debe tratarse como una decisión de diseño del estudio, no como una ley. Un protocolo útil explica por qué se seleccionó cada condición, qué atributos se miden, qué se considera una falla, cómo se infiere la vida útil prevista y qué exposiciones durante el almacenamiento o transporte en el mercado quedan fuera del estudio.
El envase debe formar parte del protocolo porque el contacto con la fórmula puede alterar el color, el olor, la viscosidad, la evaporación, las fugas, la dosificación, el desempeño del sello y la integridad de los componentes. Consulte las guías detalladas sobre pruebas de estabilidad de cosméticos y pruebas de compatibilidad de envases antes de fijar la fecha de lanzamiento.
Evidencia clave: Un estudio acelerado de tres meses cubre cerca de 90 días bajo las condiciones indicadas, no todas las rutas de transporte ni todos los baños de los consumidores. El protocolo debe vincular la fórmula, el envase final, las ubicaciones de almacenamiento, los puntos de control, los métodos y los límites de aceptación a una misma versión aprobada.
Incluya el estudio en el proceso de desarrollo de productos para el cuidado de la piel, no después de que ya haya comenzado la producción a escala comercial. Un resultado temprano puede respaldar una decisión de riesgo, pero solo el contrato acordado debe establecer si esa evidencia basta para avanzar y quién asume las consecuencias.
7. Documentación y liberación: registros de lote, certificados de análisis y qué demuestran
La liberación del lote es una decisión autorizada que se basa en la conciliación de los registros de fabricación, las desviaciones, los resultados de las pruebas y el estado del etiquetado o el envase. Un certificado de análisis resume resultados seleccionados; no es el historial completo del lote ni permite ver todas las correcciones, retenciones, investigaciones o despejes de línea. En conjunto, los registros subyacentes protegen la integridad de los productos cosméticos al conservar evidencia de lo que realmente ocurrió.
Los artículos 81 y 82 de Taiwán exigen que los registros se escriban con tinta permanente, se firmen y se fechen, y que las correcciones dejen legible la entrada original. Los documentos revisados deben llevar un número de revisión y conservar el motivo de la modificación. Estas características hacen que un registro sea trazable, no solo ordenado.
Guía de documentos de liberación
| Documento | Evidencia útil | Qué debe preguntar todavía |
|---|---|---|
| Certificado de análisis | Identificación del lote, especificaciones seleccionadas, resultados, estado y aprobación | Métodos, plan de muestreo, acceso a datos originales y vínculos con las investigaciones |
| Registro de fabricación del lote | Adiciones reales, equipos, valores del proceso, tiempos, operadores y rendimientos | Versión maestra aprobada y modificaciones o espacios en blanco sin explicación |
| Informe de desviación o resultado fuera de especificación | Evento original, investigación, causa raíz, acción y disposición | Impacto en lotes relacionados y evidencia de que la acción fue eficaz |
| Registro de muestras de retención | Lote, cantidad, ubicación, presentación del envase, periodo de retención y acceso | Material suficiente para el análisis y el envase completo del mercado de destino |
| Aprobación de artes finales | Versión aprobada, mercado, idioma, código y autorización | Quién es responsable de la revisión legal y del control de versiones junto a la línea |
El artículo 57 de Taiwán especifica que las muestras de retención deben ser suficientes para el análisis y conservarse con el envase completo. La aprobación de artes finales merece la misma atención, porque la evidencia de liberación puede ser técnicamente sólida y, aun así, llegar a la línea una versión incorrecta de la etiqueta; la guía sobre requisitos de etiquetado de cosméticos aborda esa revisión específica para el mercado.
8. Qué le dice y qué no le dice un certificado ISO 22716
Un certificado ISO 22716 indica que un organismo de certificación evaluó una organización, planta, alcance de actividades y periodo identificados frente a criterios declarados. Por sí solo, el certificado no demuestra que la categoría de su producto, el laboratorio subcontratado, el almacén, el lote, la declaración de propiedades para el mercado o las acciones correctivas actuales estén dentro del alcance evaluado. Expresiones como compromiso con la calidad, calidad rigurosa, cultura de excelencia y productos de calidad siguen siendo lenguaje de marketing hasta que se contrastan con ese alcance y la evidencia correspondiente.
La regla de verificar el alcance antes que el certificado
Lea el alcance antes que el logotipo. Verifique que la entidad legal, la dirección de fabricación, las actividades cubiertas, la edición de la norma, las fechas de emisión y vencimiento, el número de certificado y el organismo de certificación correspondan a la cadena de suministro propuesta. Después, confirme el registro con el organismo emisor o en un registro público; no se base únicamente en el PDF que le envíe el equipo de ventas.
Los listados NSF/ANSI 455-3 ofrecen una vía gratuita para verificar instalaciones certificadas bajo ese programa. El alcance puede incluir actividades de fabricación, envasado, almacenamiento o distribución y prácticas recomendadas relacionadas; por ello, incluso al encontrar una coincidencia pública, es necesario revisar qué incluye y qué no. Las distintas frecuencias de revisión no vuelven obsoleta la norma ISO 22716; implican que el comprador debe identificar el esquema y la edición exactos en los que se basa la declaración.
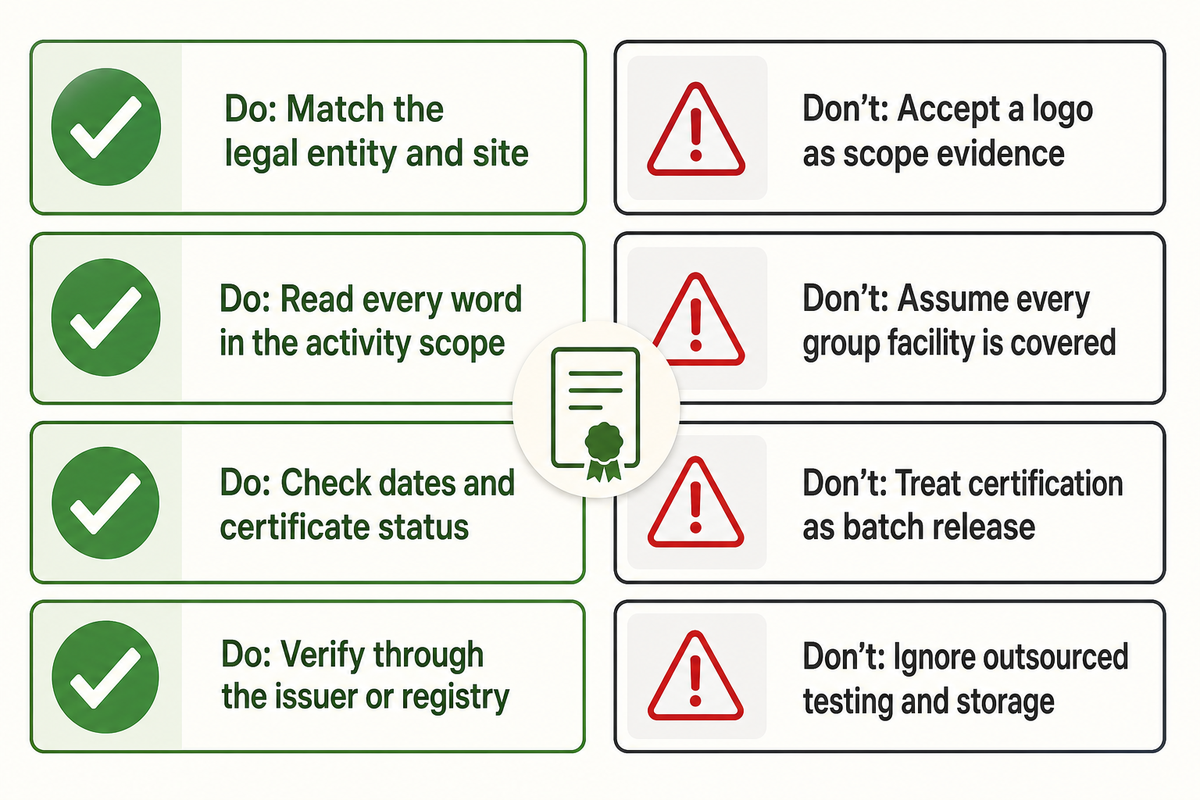
Haga
- Coincidir la entidad legal y el sitio.
- Lea cada palabra del alcance de actividades.
- Verifique las fechas y la vigencia del certificado.
- Confirme la información con el emisor o en el registro.
No haga
- Acepte un logotipo como prueba del alcance.
- Suponga que la certificación cubre todas las instalaciones del grupo.
- Considere la certificación como liberación del lote.
- Pase por alto las pruebas y el almacenamiento tercerizados.
Por lo tanto, un certificado responde a la pregunta: «¿Se evaluó un sistema definido?». No responde a: «¿Este lote cumplió con nuestra especificación aprobada?». Para responder la segunda pregunta, se necesitan los registros del Decodificador de documentos de liberación y la evidencia vigente de gestión de calidad de cosméticos del fabricante.
9. Cómo verificar el control de calidad de un fabricante antes de comprometerse
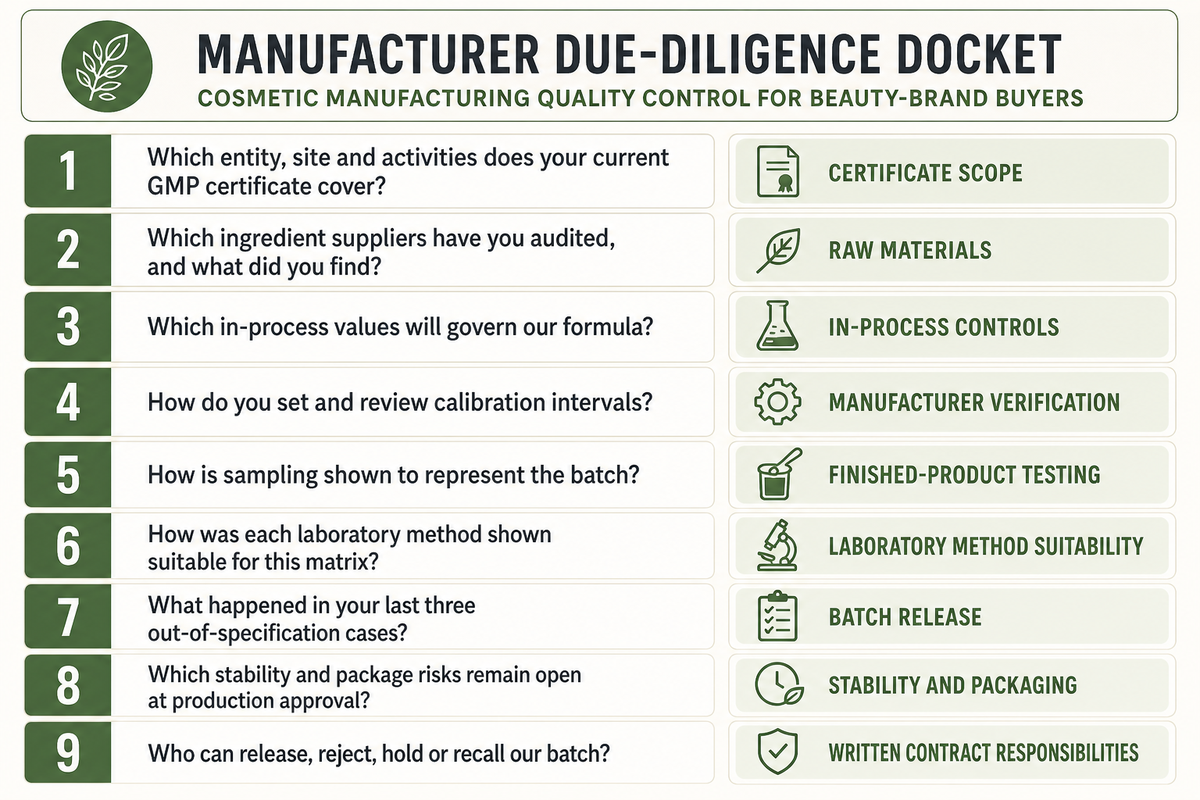
La verificación del fabricante debe convertir las declaraciones de ventas en una solicitud breve y comparable de evidencia, antes de que el precio o la propiedad de la fórmula dificulten el cambio de proveedor. El objetivo no es reunir la mayor cantidad posible de archivos, sino comprobar si el sitio propuesto puede documentar una decisión real desde la especificación hasta el resultado y la liberación. En un nuevo proyecto de cosméticos, esto protege la reputación de la marca antes de que el producto llegue al mercado.
Lista de verificación de 9 preguntas para comprobar el control de calidad del fabricante
| Pregunta | Evidencia que debe solicitarse | Qué permite evaluar la respuesta |
|---|---|---|
| 1. ¿Qué entidad, sitio y actividades cubre su certificado vigente de BPF? | Certificado y registro del emisor o del registro público | Alcance y vigencia |
| 2. ¿Qué proveedores de ingredientes ha auditado y qué resultados obtuvo? | Ejemplo anonimizado de calificación y seguimiento | Uso condicionado del certificado |
| 3. ¿Qué valores del proceso controlarán nuestra fórmula? | Borrador del plan de control con métodos y límites | Controles específicos del producto |
| 4. ¿Cómo establece y revisa los intervalos de calibración? | Registro vigente de equipos y una revisión de impacto | Frecuencia definida y respuesta ante fallas |
| 5. ¿Cómo demuestra que el muestreo representa al lote? | Plan de muestreo vinculado al tamaño del lote y a las etapas de llenado | Representatividad |
| 6. ¿Cómo demostró que cada método de laboratorio es adecuado para esta matriz? | Resumen de idoneidad y alcance del laboratorio externo | Limitaciones del método |
| 7. ¿Qué ocurrió en sus últimos tres casos de resultados fuera de especificación? | Investigaciones, decisiones y acciones con datos confidenciales ocultos | Si las fallas influyen en las decisiones |
| 8. ¿Qué riesgos de estabilidad y del envase siguen abiertos al aprobar la producción? | Protocolo, resultados vigentes, registro de riesgos abiertos y decisión contractual | Responsable de los riesgos de lanzamiento |
| 9. ¿Quién puede liberar, rechazar, retener o retirar nuestro lote? | Matriz de responsabilidades y ejemplo de autorización de liberación | Autoridad para tomar decisiones |
Los fabricantes pueden ocultar fórmulas, nombres y valores comercialmente sensibles que no sean pertinentes, siempre que conserven la estructura necesaria para la revisión. La incapacidad reiterada de mostrar fechas, funciones, resultados originales, aprobaciones o un caso fallido aporta más información que una presentación extensa con resúmenes de pruebas exitosas.
En un proyecto ODM, especifique en el alcance comercial la versión aprobada de la fórmula, el plan de pruebas, el envase y empaque, los mercados, las funciones de liberación y las decisiones de estabilidad pendientes. NEXO Beauty Labs describe su proceso de fabricación ODM de cosméticos como un servicio que abarca el concepto del producto, la formulación y la producción a escala comercial; aun así, el contrato debe identificar al proveedor efectivo, el sitio de fabricación y el alcance. Las marcas que comparan otras estructuras pueden empezar por la guía general sobre fabricación por contrato de cosméticos.
El fabricante por contrato realiza el trabajo acordado, pero la persona responsable de la marca, el importador o la entidad que figura en la etiqueta podrían conservar obligaciones legales en el mercado de destino. Antes de aceptar la orden de compra, asigne la aprobación de especificaciones, la evaluación de seguridad, el sustento de las declaraciones de propiedades, las notificaciones, las artes finales, la gestión de eventos adversos, el control de cambios, la liberación y el retiro del mercado.
Conclusión clave
Una declaración de calidad confiable vincula el alcance vigente de un sitio, una especificación de producto aprobada, una muestra representativa, un método adecuado y una decisión de lote tomada por una persona autorizada.
10. Qué cambiará en 2026 y qué implica para su contrato
El calendario regulatorio de Estados Unidos aún no está definido. Mientras la base regulatoria sigue cambiando, cobra mayor importancia la trazabilidad desde el sitio hasta cada decisión. La MoCRA instruyó a la FDA a establecer reglamentos de buenas prácticas de fabricación para cosméticos, pero las páginas de la FDA consultadas el 3 de septiembre de 2026 no mostraban una propuesta de norma ni una norma final después de la fecha límite legal del 29 de diciembre de 2025.
La FDA también declara que prevé retirar o revisar sus directrices vigentes cuando concluya el proceso de elaboración de normas. Un pronóstico de la industria publicado en 2024 esperaba que los requisitos de BPF entraran en vigor en diciembre de 2025, lo que demuestra que una fecha prevista no equivale a una norma emitida. A la fecha indicada, la postura vigente de Estados Unidos aún se basa en directrices de inspección, una lista de verificación y directrices preliminares no vinculantes.
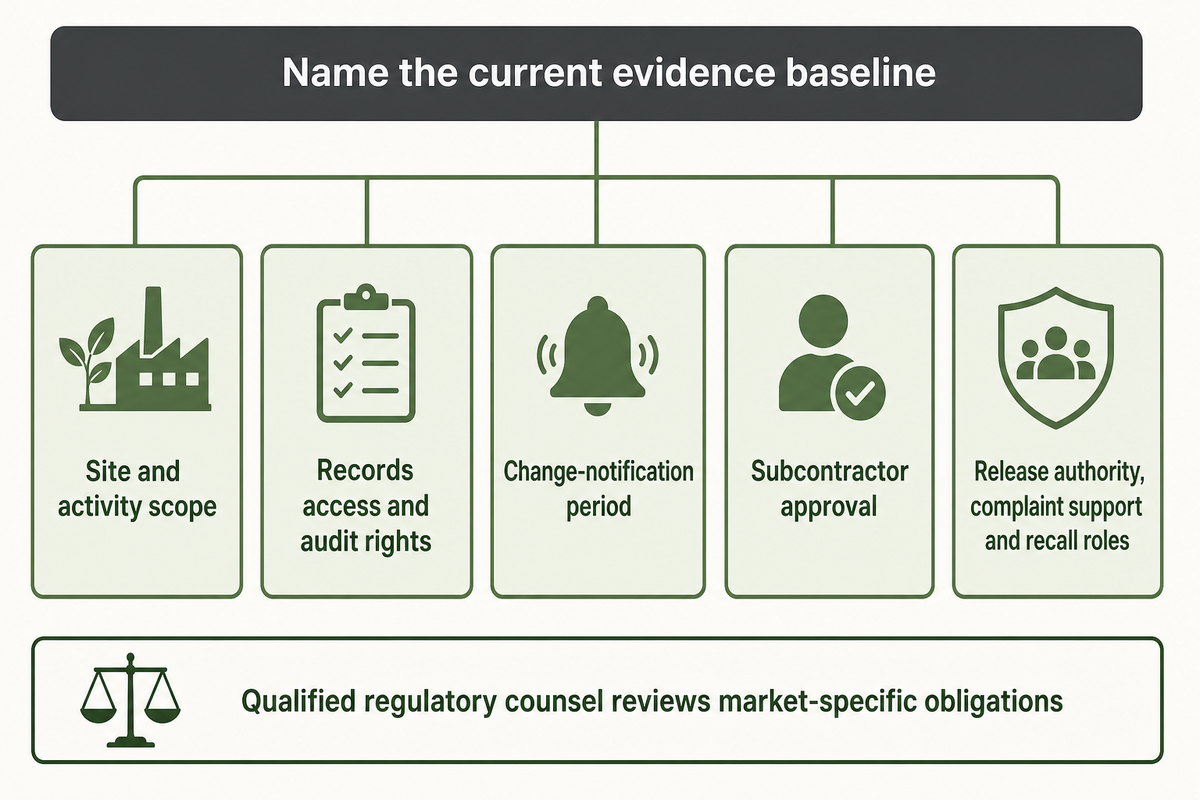
Las consecuencias contractuales son inmediatas, aunque la norma aún no lo sea. Defina por escrito la edición de la norma, el alcance del sitio y sus actividades, las especificaciones del producto, el plazo para notificar cambios, el acceso a registros, los derechos de auditoría, la aprobación de subcontratistas, la retención de muestras, los avisos de desviación, la autoridad de liberación, el apoyo para gestionar quejas y las funciones ante un retiro del mercado.
Resumen de la evidencia: ISO 22716 continúa en su edición de 2007, cuya vigencia se confirmó en 2022, mientras que al 3 de septiembre de 2026 aún no se había emitido la norma federal definitiva de BPF de Estados Unidos. Por ello, el contrato debe indicar la base de evidencia vigente e incluir una cláusula para gestionar cambios regulatorios posteriores.
Las normas futuras podrían cambiar las obligaciones de cumplimiento regulatorio, los registros requeridos o las responsabilidades. No pueden corregir retroactivamente un acuerdo de suministro ambiguo. Establezca desde ahora un proceso para gestionar cambios y solicite a un asesor regulatorio calificado que revise las obligaciones específicas de cada mercado antes del lanzamiento.
Preguntas frecuentes
¿Qué función cumple el control de calidad en los cosméticos?
El control de calidad genera y evalúa evidencia frente a especificaciones aprobadas, para que el personal autorizado pueda aceptar, retener, investigar, reprocesar o rechazar materiales y lotes. Esto incluye el muestreo controlado, las pruebas basadas en métodos, la revisión de resultados originales, la verificación del estado de los instrumentos y la gestión documentada de desviaciones. El control de calidad respalda la liberación, pero no sustituye al aseguramiento de la calidad, la evaluación de seguridad del producto, el registro en el mercado, las obligaciones legales de la marca ni otras funciones que requieren responsables y registros asignados.
Para el comprador, la importancia del control de calidad se refleja en la trazabilidad de las decisiones: cada lote aceptado debe vincular su identidad y especificación aprobada con muestras representativas, métodos adecuados, resultados revisados y una persona designada para autorizar la liberación.
¿Cuáles son cinco responsabilidades del control de calidad de cosméticos?
Cinco responsabilidades prácticas son el muestreo, las pruebas, el control del estado de los instrumentos, la revisión de resultados y desviaciones, y el apoyo para aprobar o rechazar. Las facultades organizativas específicas deben quedar por escrito en el contrato, ya que las funciones de laboratorio y la decisión final de liberar un lote pueden corresponder a personas distintas.
¿Un certificado ISO 22716 significa que un fabricante cumple los requisitos de la FDA?
No. La certificación ISO 22716 se refiere al alcance evaluado por su organismo de certificación, mientras que las obligaciones de la FDA surgen de la legislación de Estados Unidos y de las medidas de la agencia. Al 3 de septiembre de 2026, la FDA no había emitido reglamentos federales definitivos de BPF para cosméticos; por ello, el certificado, la situación legal y la evidencia del lote deben verificarse por separado.
¿Con qué frecuencia se deben calibrar los equipos de fabricación de cosméticos?
Ninguna norma revisada establece un intervalo único para todos los equipos o usos. La regulación de Taiwán exige calibraciones periódicas; los instrumentos fuera de tolerancia deben retirarse del servicio y se debe investigar el posible impacto en los productos liberados. Para otros mercados, confirme los requisitos aplicables y el programa documentado del equipo, basado en el riesgo.
¿Cuál es la diferencia entre el control de calidad y el aseguramiento de la calidad de cosméticos?
El aseguramiento de la calidad establece y revisa el sistema que previene y gestiona los problemas de calidad. El control de calidad se ocupa del muestreo, las mediciones, las pruebas, los resultados y la evidencia de aceptación relacionada dentro de ese sistema. Una producción sólida de cosméticos requiere ambos, con facultades definidas, registros controlados y revisión independiente.
¿Qué documentos debe revisar una marca antes de aprobar un lote?
Revise el certificado de análisis autorizado, el registro completo del lote, los registros de muestreo y pruebas, las desviaciones o investigaciones de resultados fuera de especificación, el estado del envase y empaque y de las artes finales, la conciliación del rendimiento y la autorización de liberación. Antes de liberar el lote, el conjunto de documentos requeridos debe corresponder al producto, al mercado, al contrato y a los riesgos de estabilidad pendientes.
Convierta las declaraciones de calidad en un brief de fabricación verificable
Comparta con NEXO Beauty Labs la ruta de su fórmula, los mercados de destino, el formato del producto, el envase, las declaraciones de propiedades y sus expectativas de evidencia. Utilice esta información para elaborar un brief de desarrollo y fabricación verificable que identifique al proveedor, el sitio, el alcance, los registros y las responsabilidades de aprobación antes de iniciar la producción a escala comercial.
Nota sobre el alcance: Este artículo ofrece información para la diligencia debida en fabricación y no sustituye la asesoría legal, regulatoria, toxicológica ni de laboratorio para un producto o mercado específico.
Referencias y fuentes
- U.S. FDA — Borrador de directrices para la industria: buenas prácticas de fabricación de cosméticos
- U.S. FDA — Inspección de cosméticos
- U.S. FDA — Ley de Modernización de la Regulación de Cosméticos de 2022
- Taiwan Food and Drug Administration — Reglamento de buenas prácticas de fabricación de cosméticos
- Health Canada — Buenas prácticas de fabricación para productos cosméticos
- European Commission — Normas armonizadas para productos cosméticos
- UK Government — Comercialización de productos cosméticos para consumidores en Gran Bretaña
- ISO — ISO 22716:2007 Cosméticos, buenas prácticas de fabricación
- ISO — ISO/TR 18811:2018 Directrices para las pruebas de estabilidad de productos cosméticos
- Bolzon V, Bulfoni M, Nencioni A, Nencioni E. Frontiers in Public Health. 2025;13:1572201. DOI:10.3389/fpubh.2025.1572201
- BAV Institute — Criterios microbiológicos según ISO 17516
- NSF — Listados públicos NSF/ANSI 455 de BPF