Póngase en contacto con la empresa NEXO Beauty Labs

Actualizado en agosto de 2026
La fabricación de productos de cuidado corporal es el proceso controlado que convierte una definición de producto aprobada en lotes reproducibles, trazables y aptos para su liberación. El trabajo va más allá de aumentar las cantidades de los ingredientes. El proceso vincula la versión de la fórmula, las materias primas, los equipos de producción, las condiciones del proceso, el envase, los métodos de prueba, las desviaciones y la decisión de liberación.
Esta guía está dirigida a los equipos de producto, abastecimiento, calidad, envases y empaques y asuntos regulatorios que preparan una loción, crema, limpiador, exfoliante, aceite u otro formato de cuidado corporal para su producción a escala comercial. Explica las preguntas de control que intervienen en la fabricación; no ofrece una fórmula para copiar, parámetros operativos universales ni asesoría legal. Si compara rutas de formulación, el alcance del proyecto o el apoyo para la producción, consulte la página de soluciones de NEXO para la fabricación de productos de cuidado corporal. Esa página comercial es el destino para conversar sobre un proyecto. Este artículo se centra en el proceso educativo, desde el cierre de la fórmula hasta la liberación respaldada por evidencia.
En pocas palabras
- Clasifique el producto y defina la dirección de las declaraciones antes de elegir un marco de fabricación de cosméticos.
- Adapte los controles al sistema físico: una crema, un limpiador, un aceite y un exfoliante no comparten la misma ventana de proceso.
- Convierta el método de laboratorio en preguntas para producción, en lugar de copiar las rpm, el tiempo o la temperatura.
- Conserve los resultados de las pruebas junto con sus métodos, condiciones, historial de muestras y responsable de la decisión.
- Libere el lote solo cuando el conjunto de evidencias responda a los riesgos definidos para la combinación de fórmula, envase y mercado.
Qué debe controlar la fabricación de productos de cuidado corporal
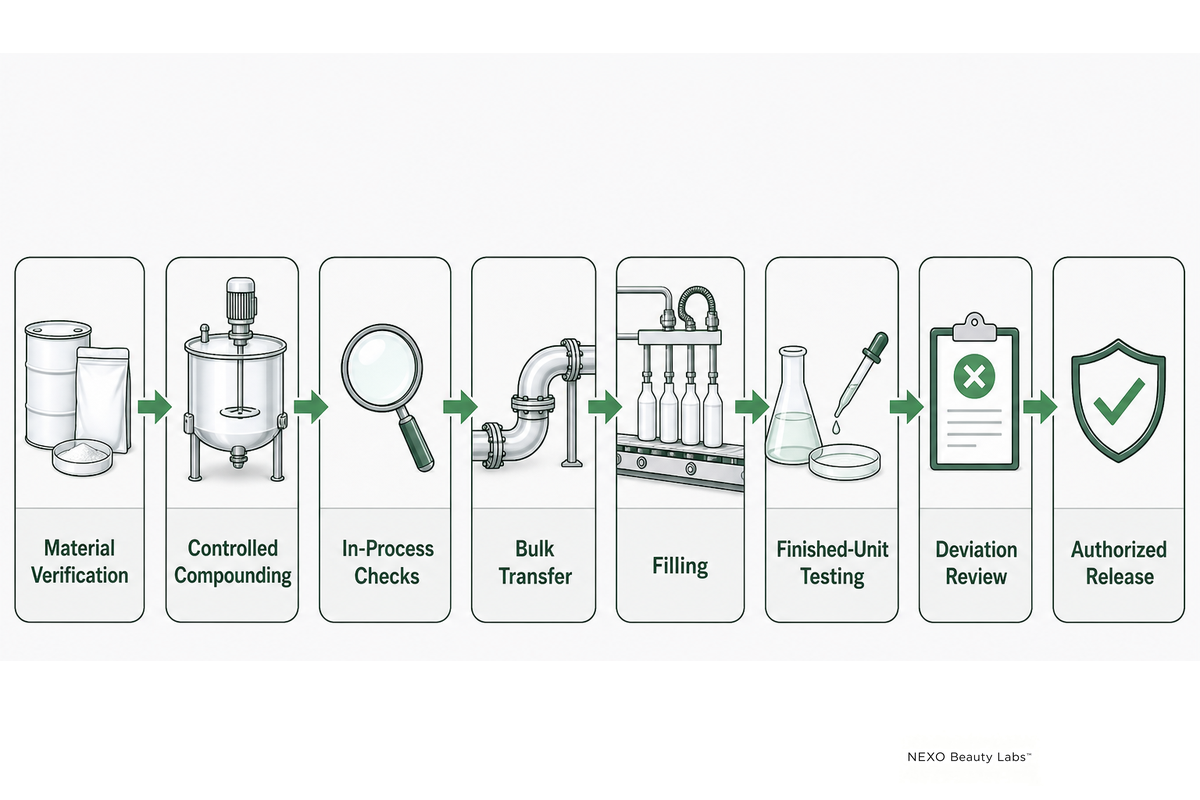
La fabricación de productos de cuidado corporal debe controlar la definición del producto, los materiales calificados, el proceso según el equipo, los controles durante el proceso, las condiciones de llenado, los métodos de prueba, las desviaciones y la decisión de liberación. Una muestra de laboratorio solo demuestra que una dirección de fórmula funcionó bajo determinadas condiciones de laboratorio registradas; la fabricación debe reproducir el resultado previsto en el sistema de producción seleccionado.
No se deben tratar estos cinco estados como si fueran intercambiables:
- Concepto del producto: usuario, formato, objetivo sensorial, mercado y dirección de las declaraciones.
- Fórmula de laboratorio: porcentajes y método de laboratorio asociados con una versión específica.
- Definición de producción: materiales calificados, instrucciones del proceso según el equipo, controles durante el proceso y supuestos sobre el envase.
- Lote fabricado: materiales, condiciones, observaciones y desviaciones reales registradas durante la ejecución.
- Lote liberado: unidades terminadas cuya evidencia requerida ha revisado un responsable autorizado de la decisión, quien ha aprobado su disposición.
Esta distinción evita un error frecuente en los traspasos: «la muestra se ve bien, así que la fábrica puede producir más». La aceptación visual no resuelve una identidad de fórmula ambigua, la falta de un método de viscosidad, una materia prima sin calificar, un envase sin probar o una declaración propuesta que cambia la ruta regulatoria.
El alcance público de ISO 22716 abarca la producción, el control, el almacenamiento y el envío de productos cosméticos. Este alcance es útil porque sitúa la calidad en todo el sistema operativo, no solo en la inspección final. La norma no establece un registro de lote universal para todos los productos, y su resumen público excluye específicamente las actividades de investigación y desarrollo y la distribución de productos terminados.
Límite del control: la fabricación comienza con una fórmula identificada y un supuesto sobre el envase; la liberación termina con una disposición autorizada. Cada paso intermedio necesita un responsable, un método o un registro.
Adapte la ruta de producción al sistema del producto
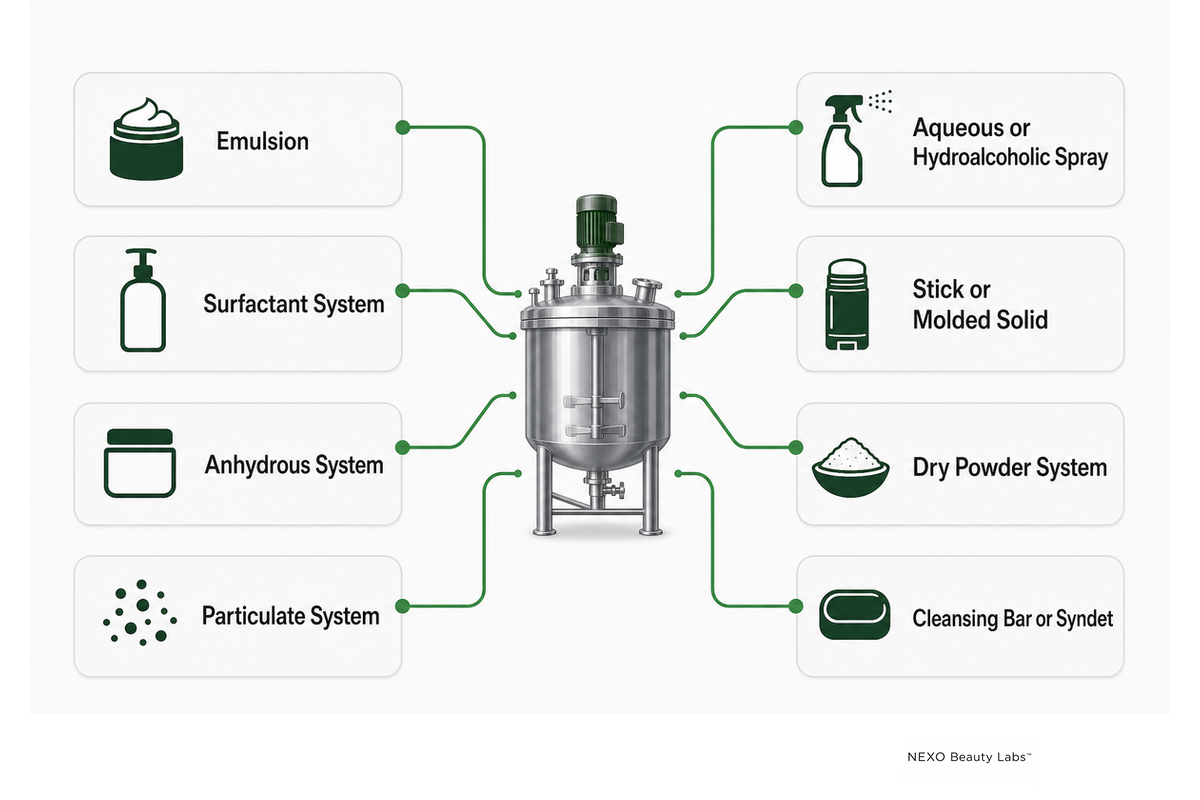
Antes de seleccionar los controles del proceso, confirme el sistema legal y físico. En Estados Unidos, el uso previsto ayuda a determinar si un producto es cosmético, medicamento, ambos o, en unos pocos casos, jabón. La FDA explica que las declaraciones para tratar o prevenir enfermedades, o para afectar la estructura o función del cuerpo, pueden hacer que un producto de cuidado corporal sea un medicamento. Por lo tanto, una loción con protector solar, un antitranspirante o un tratamiento contra el acné no se pueden gestionar con una lista de verificación exclusiva para cosméticos solo porque se aplican sobre la piel.
Después de la clasificación, adapte las preguntas de producción al comportamiento físico de la fórmula. La matriz siguiente no es una receta; sirve para identificar qué supuestos requieren evidencia.
| Categoría del sistema | Pregunta del proceso que requiere atención | Implicación para el llenado | Pregunta para la liberación |
|---|---|---|---|
| Emulsión lociones, cremas, mantecas | ¿Cómo generan la estructura objetivo la preparación de las fases, el orden de adición, el cizallamiento, el enfriamiento y el historial de reposo? | ¿En qué condiciones del producto a granel se logra un llenado uniforme sin dañar la estructura ni atrapar aire? | ¿Los resultados físicos, microbiológicos y del envase respaldan la combinación definida de fórmula y envase? |
| Sistema tensioactivo limpiadores corporales, geles de ducha | ¿Cómo afectan el orden de adición, la exposición a electrolitos, la aireación y la temperatura a la transparencia, la viscosidad y la espuma? | ¿Se puede transferir y llenar el producto a granel sin exceso de espuma, sedimentación ni variación en la dosis? | ¿El pH, la viscosidad, la apariencia, la microbiología y el funcionamiento del envase están dentro de los métodos y rangos aprobados? |
| Sistema anhidro aceites, bálsamos, algunas mantecas | ¿Qué materiales requieren fundirse, dispersarse o enfriarse de forma controlada, y qué riesgos de oxidación o cristalización se aplican? | ¿El flujo dependiente de la temperatura es adecuado para la bomba, el frasco o el tubo, así como para el proceso de llenado seleccionado? | ¿La evaluación de riesgos justifica las pruebas de química, microbiología, estabilidad y envase seleccionadas? |
| Sistema particulado exfoliantes, perlas o polvos en suspensión | ¿Qué mantiene las partículas humectadas, uniformes e intactas sin que sedimenten, floten, se aglomeren o desgasten el equipo? | ¿El equipo de llenado puede manejar el tamaño de las partículas y mantener su distribución desde las primeras hasta las últimas unidades? | ¿La homogeneidad, la dosis, el paso por el envase y las pruebas de uso respaldan la liberación? |
| Aerosol acuoso o hidroalcohólico brumas y aerosoles corporales | ¿Cómo se mantendrán la solubilidad, la volatilidad, la filtración y la uniformidad del producto a granel durante la preparación y el reposo? | ¿La válvula, la bomba y la línea seleccionadas permiten una aplicación uniforme sin fugas, obstrucciones ni evaporación inaceptable? | ¿La composición, el funcionamiento del envase, la compatibilidad, la microbiología y las pruebas de instrucciones de uso respaldan la liberación? |
| Barra o sólido moldeado barras desodorantes y de tratamiento | ¿Qué condiciones de fusión, dispersión, enfriamiento y cristalización producen la estructura y la liberación del producto previstas? | ¿La secuencia de llenado y enfriamiento evita huecos, grietas, contracción o interferencias con el envase? | ¿La estructura, la dosis, el desplazamiento dentro del envase, la estabilidad y las pruebas de uso respaldan la liberación? |
| Sistema de polvo seco polvos corporales y mezclas secas | ¿Cómo afectan a la uniformidad las propiedades de las partículas, la exposición a la humedad, la secuencia de mezclado y el riesgo de segregación? | ¿El equipo de llenado puede controlar el flujo, el polvo y la dosis, y mantener la distribución de la mezcla? | ¿La identidad, la homogeneidad, la dosis, la contención del envase y las decisiones sobre el riesgo microbiológico respaldan la liberación? |
| Barra limpiadora o syndet limpiadores corporales sólidos | ¿Cómo afectan al estado de la barra y su desempeño durante el uso el mezclado, el refinado, el moldeado, la humedad y el historial de acondicionamiento? | ¿El moldeado, el corte, el estampado y el envoltorio conservan las dimensiones y la calidad de la superficie? | ¿La composición, la integridad física, el uso, la estabilidad, el envase y las pruebas de clasificación respaldan la liberación? |
Incluso los productos de una misma categoría pueden responder de manera diferente. Un estudio revisado por pares de 2023 sobre un sistema de ungüento tópico encontró que la velocidad de homogeneización durante el enfriamiento y la temperatura de adición afectaban la estabilidad, la reología y las propiedades sensoriales. En un estudio independiente de 2024 sobre una crema en emulsión, varias variables de homogeneización y enfriamiento tuvieron una influencia mínima, mientras que sí importaron una etapa de reposo y sus condiciones. Ninguno de los resultados establece parámetros universales para una loción corporal. En conjunto, respaldan una regla más útil: identifique las variables posibles para el sistema específico y luego verifique cuáles son críticas.
Cierre la definición de fórmula lista para producción
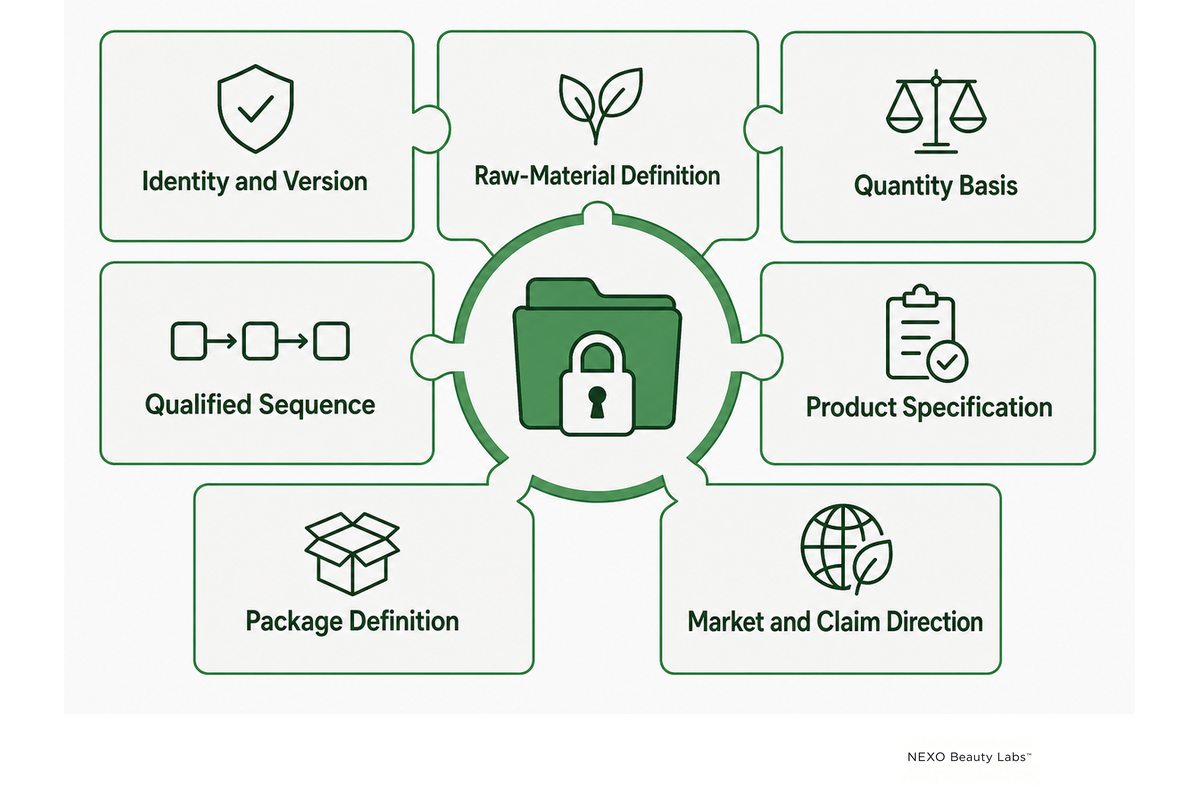
Una lista de ingredientes no constituye un traspaso controlado de la fórmula. Una definición lista para producción debe indicar al equipo receptor exactamente qué versión está autorizada, a qué materiales se refiere y qué atributos del producto se deben reproducir.
Como mínimo, cierre estos campos relacionados antes de autorizar la producción a escala comercial:
- Identidad y versión: ID de la fórmula, revisión, fecha de entrada en vigor y responsables de la aprobación.
- Definición de materias primas: identidad INCI o técnica, proveedor/grado cuando importe la equivalencia del material, especificación, almacenamiento y cualquier acondicionamiento previo.
- Base de cantidades: base de cálculo, rendimiento teórico y tratamiento de auxiliares de proceso, pérdidas o ajustes.
- Secuencia calificada: preparación de fases, orden de adición, forma del material, punto final y condiciones para iniciar la siguiente etapa.
- Especificación del producto: apariencia, olor y atributos físicos, químicos y microbiológicos pertinentes, junto con el método de prueba y las condiciones de la muestra.
- Definición del envase: materiales de contacto primario, cierre o dispensador, decoración cuando corresponda, llenado previsto y alternativas confirmadas.
- Mercado y dirección de las declaraciones: mercado de destino, responsable de la etiqueta, uso previsto y límites de las declaraciones que puedan cambiar las pruebas o la clasificación.
El detalle del método forma parte del resultado. «Viscosidad: 18,000» está incompleto sin la unidad, el instrumento o método, la geometría o el husillo, la velocidad o condición de cizallamiento, la temperatura de la muestra, el tiempo de acondicionamiento/reposo y cualquier preparación pertinente. El pH también puede depender de la preparación de la muestra, la temperatura y el procedimiento del instrumento. Si el lote piloto y el laboratorio de liberación no usan métodos comparables, el proyecto puede generar una discusión en lugar de una tendencia.
Los expedientes del proveedor y la evidencia del producto terminado cumplen funciones diferentes. Para los materiales recibidos, un certificado de análisis ayuda a establecer que el material recibido se sometió a pruebas frente a una especificación acordada con el proveedor. El certificado no demuestra que la loción final sea estable, que el sistema conservante sea adecuado para el envase y el patrón de uso, ni que una declaración de desempeño esté sustentada. Vincule cada documento con la decisión que realmente puede respaldar.
Para conocer los detalles a nivel de protocolo, la guía de NEXO sobre el proceso de desarrollo de productos para el cuidado de la piel explica la secuencia de desarrollo más amplia. Esta sección tiene un alcance más acotado: el resultado esperado es una definición de producción aprobada, sin conflictos de versión no documentados.
Evalúe el impacto de los cambios antes de reutilizar la evidencia
Las fórmulas controladas no permanecen congeladas para siempre. Un material deja de estar disponible, una marca cambia la fragancia, la planta de llenado incorpora otra bomba o un mercado nuevo exige artes finales diferentes. La pregunta práctica no es si se permiten los cambios, sino si la evidencia existente sigue respondiendo a las mismas preguntas de riesgo después del cambio.
| Cambio propuesto | Primeras preguntas afectadas | Evidencia que se debe reconsiderar |
|---|---|---|
| Proveedor o grado de la materia prima | ¿Son equivalentes la composición, el vehículo, la forma de las partículas, el perfil de impurezas y las instrucciones de uso? | Especificación de recepción, comportamiento durante el proceso, especificación del producto terminado y justificación de seguridad y estabilidad. |
| Porcentaje de la fórmula o fragancia | ¿Podrían cambiar el pH, la solubilidad, la conservación, la oxidación, el perfil sensorial o el contacto con el envase? | Pruebas piloto, estabilidad, microbiología, compatibilidad, seguridad y expediente de declaraciones. |
| Escala del lote o equipo | ¿Se mantienen equivalentes el flujo, el calentamiento/enfriamiento, el cizallamiento, el reposo, la transferencia o el llenado? | Mapa de controles, calificación del proceso, plan de muestreo e historial de variaciones. |
| Envase primario | ¿Cambian los materiales de contacto, el espacio de cabeza, la dosis, la exposición a la luz y el patrón de contaminación por parte del usuario? | Compatibilidad, dispensación, transporte, riesgo microbiológico e instrucciones de la etiqueta. |
| Declaración o mercado | ¿Cambian el uso previsto, la clasificación del producto, la población destinataria o el estándar de evidencia? | Revisión regulatoria, sustento de seguridad, estudio de desempeño, artes finales y datos para el listado. |
No use «mismo INCI» como única prueba de equivalencia. Dos materiales pueden compartir el nombre de un ingrediente y diferir en concentración, vehículo, distribución molecular, conservante, contenido de agua, forma de las partículas o comportamiento durante el proceso. Del mismo modo, un envase de forma similar puede usar otra resina, recubrimiento interior, válvula o decoración. El responsable del cambio debe documentar qué sigue siendo comparable, qué incertidumbre nueva aparece y qué evidencia previa se conserva, complementa o repite.
Use esta secuencia sencilla para decidir: describa el cambio → identifique el riesgo afectado → localice la evidencia que lo controla → decida el alcance de la revalidación → obtenga la aprobación antes del uso. Si el equipo no puede vincular el cambio con una decisión autorizada, la definición de producción deja de estar controlada.
Elabore un mapa de controles específico, desde la fórmula hasta el llenado
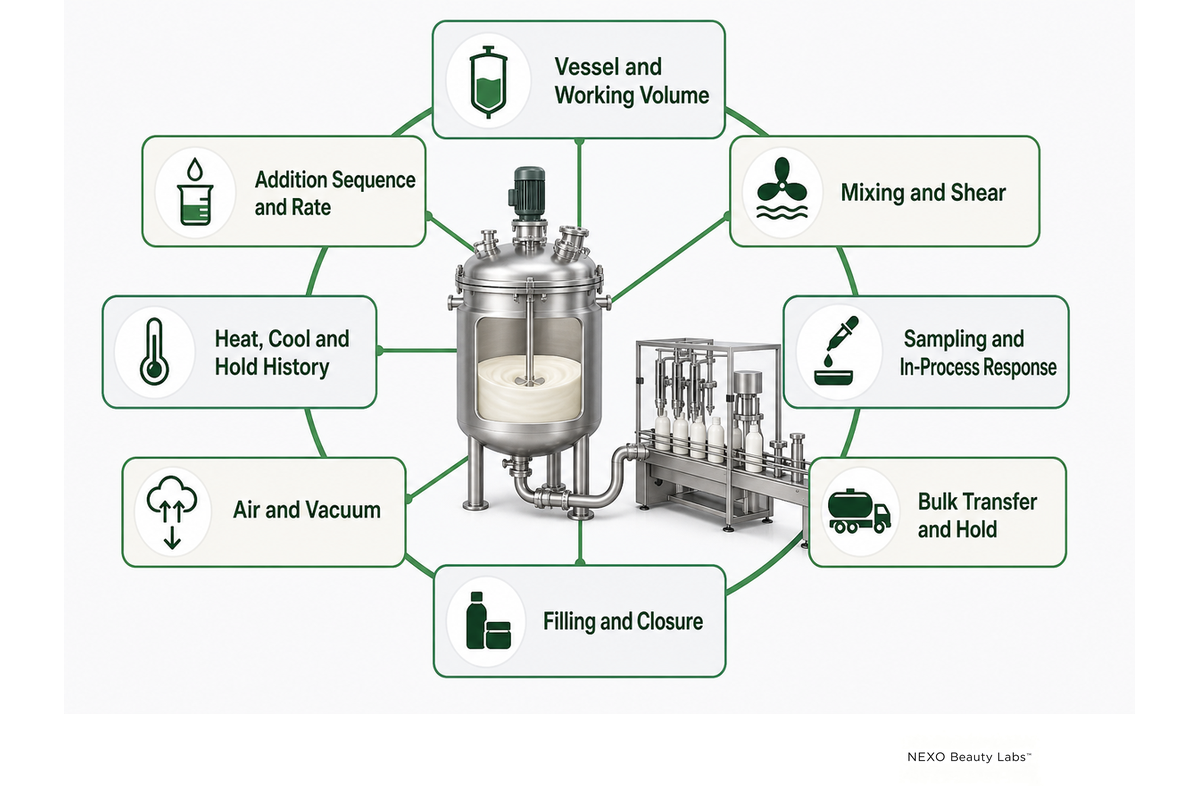
El Mapa de controles desde la fórmula hasta el llenado es un conjunto de preguntas previo a la producción. No reemplaza un POE, una instrucción maestra de fabricación ni un registro de lote. Su función es vincular una etapa de laboratorio con la condición de producción que podría cambiar su resultado e identificar la evidencia y el responsable necesarios antes del traspaso.
| Campo del traspaso | Por qué puede cambiar al escalar | Evidencia que se debe conservar | Responsable |
|---|---|---|---|
| Recipiente y volumen de trabajo | La geometría, el nivel de llenado, los deflectores y la posición del impulsor cambian el flujo y la circulación. | ID del equipo, configuración, volumen de trabajo y justificación del traspaso. | Desarrollo del proceso / fabricación |
| Secuencia y velocidad de adición | Una carga instantánea a escala de laboratorio puede tardar minutos en producción y alcanzar otra concentración local. | Secuencia, ventana de adición, punto final observable y tiempo de reposo antes de la siguiente etapa. | Formulación / operador |
| Mezclado y cizallamiento | Las mismas rpm no mantienen la velocidad periférica, la potencia por volumen ni el patrón de flujo; un mayor cizallamiento también puede dañar una estructura ya formada. | Equipo, rango operativo, duración, punto final del producto y regla para detener el proceso. | Desarrollo del proceso |
| Historial de calentamiento, enfriamiento y reposo | Los lotes más grandes intercambian calor de manera diferente; pueden cambiar la cristalización, la hidratación, la volatilidad y el momento de adición. | Registro de temperatura del producto, ventanas críticas, reposos y notas sobre intervenciones. | Operador / revisión de calidad |
| Muestreo y respuesta durante el proceso | Un recipiente más grande y una corrida más larga pueden ocultar variaciones por ubicación o tiempo que una sola muestra tomada por conveniencia no detecta. | Ubicación y momento del muestreo, método de preparación, resultado, límite de acción y respuesta autorizada. | Calidad / desarrollo del proceso |
| Aire y vacío | La formación de vórtices, los polvos, las bombas y el alto cizallamiento pueden cambiar el aire incorporado, la densidad del producto a granel y el comportamiento durante el llenado. | Etapa de desaireación, condición de vacío cuando se utilice, observación del producto a granel y método de densidad. | Fabricación / llenado |
| Transferencia y reposo del producto a granel | Las mangueras, las bombas, los filtros, el producto retenido en la línea, el tiempo y la temperatura pueden alterar la estructura o el rendimiento aparente. | Ruta de transferencia, tiempo de reposo permitido, nueva comprobación, despeje de línea y conciliación. | Fabricación / calidad |
| Llenado y cierre | El flujo del producto cambia con la temperatura y el aire; el envase puede imponer limitaciones de dosis, cebado, sellado o compatibilidad. | Condición de llenado, frecuencia de los controles durante el proceso, ajuste del cierre, comprobaciones funcionales y rechazos. | Llenado / envases y empaques / calidad |
El mapa establece una distinción útil entre una variable posible y una variable crítica. La velocidad de mezclado puede ser importante en una fórmula y tener una sensibilidad comparativamente baja dentro de la ventana estudiada para otra. El equipo no debe maximizar todos los parámetros. En su lugar, debe definir una ventana razonable, observar la respuesta del producto y conservar la justificación del rango operativo final.
Los lotes piloto son exitosos cuando reducen la incertidumbre, no solo cuando producen un producto a granel que parece vendible. Un piloto útil debe revelar si el equipo y la secuencia seleccionados reproducen los atributos objetivo, si el plan de muestreo puede detectar variaciones y si las unidades llenadas son adecuadas para los estudios acordados de estabilidad, microbiología, compatibilidad y desempeño.
Registre las variaciones durante la preparación y el llenado
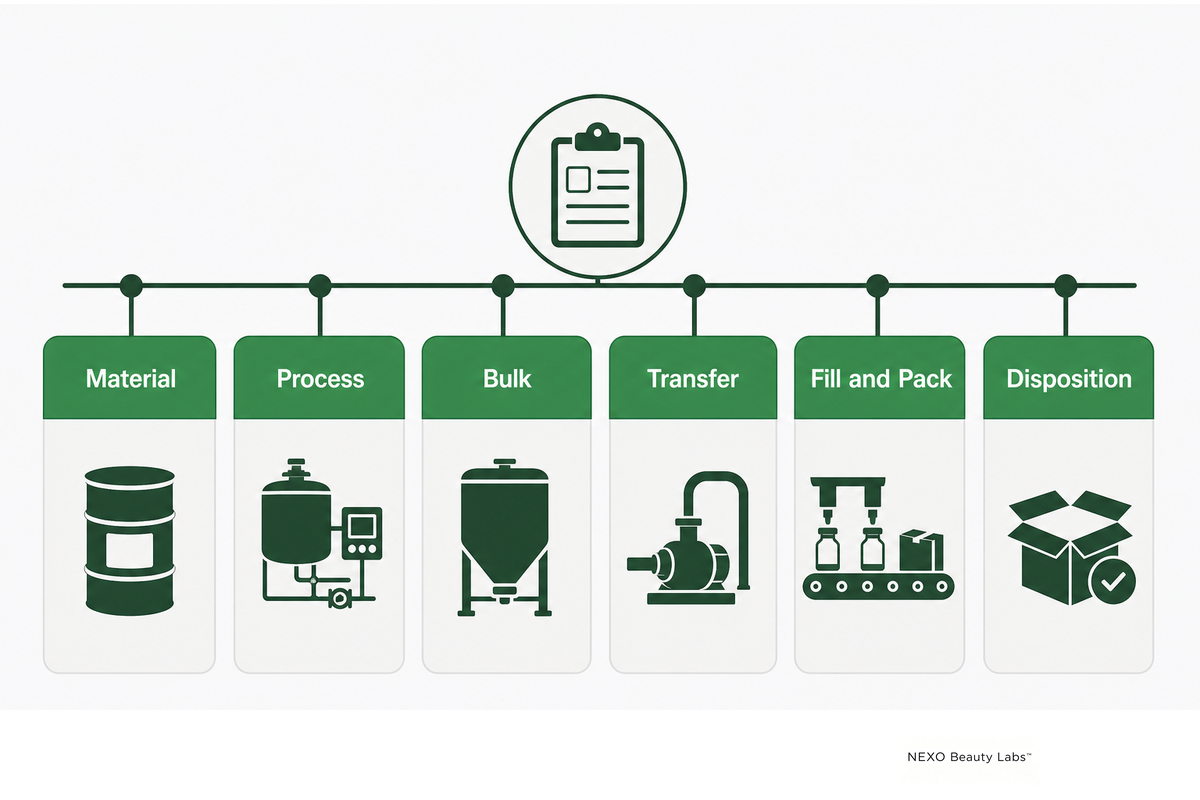
El Registro de variaciones del lote documenta la ejecución. Mientras el mapa de controles planifica las preguntas del traspaso, este registro deja constancia de cuándo el lote real se apartó de las condiciones autorizadas y de cómo se evaluó la desviación. Complementa, pero no reemplaza, los registros de producción y control regidos por el sistema de buenas prácticas de fabricación de cosméticos.
Entre los campos útiles para registrar variaciones están:
Material
Lote, proveedor/grado, condición, estado de sustitución y conciliación.
Proceso
Secuencia, tiempo de adición, temperatura, mezclado, reposo, vacío y punto final observable.
Producto a granel
Apariencia, olor, pH, viscosidad, densidad, homogeneidad, ubicación de la muestra y acondicionamiento.
Transferencia
Ruta, filtro o bomba, producto retenido en la línea, reprocesamiento, tiempo hasta el llenado y conciliación del rendimiento.
Llenado y empaque
Controles al inicio, a la mitad y al final; peso de llenado o dosis suministrada; cierre y observaciones funcionales.
Disposición
Evaluación del impacto, evidencia adicional, responsable de la decisión, aprobación y acciones para evitar que se repita.
El muestreo debe responder a la pregunta. Si preocupa la homogeneidad del recipiente, una sola muestra tomada por conveniencia ofrece poca evidencia. Si preocupa la variación del llenado, compare puntos definidos a lo largo de la corrida. Si el producto a granel reposa antes del llenado, especifique cuándo se vuelve a comprobar y si se permite volver a mezclarlo. Tomar muestras de más unidades no es automáticamente mejor: si se toman de los lugares equivocados, se obtiene evidencia más precisa sobre el aspecto equivocado.
Mantenga las observaciones neutrales hasta que la investigación sustente una causa. Un resultado de baja viscosidad podría deberse a una pérdida real de estructura, una hidratación incompleta del polímero, un cambio de materia prima o una temperatura de muestra diferente. «Corregir» el lote antes de confirmar el método de medición puede borrar evidencia e introducir una segunda variable.
Tres campos hacen útil el registro: condición prevista, observación real y consecuencia para la decisión. Sin la consecuencia, se convierte en un diario. Sin la condición prevista, se convierte en una lista de números. Sin la observación real, el equipo no puede aprender del traspaso.
Prepare el conjunto de evidencias para la liberación
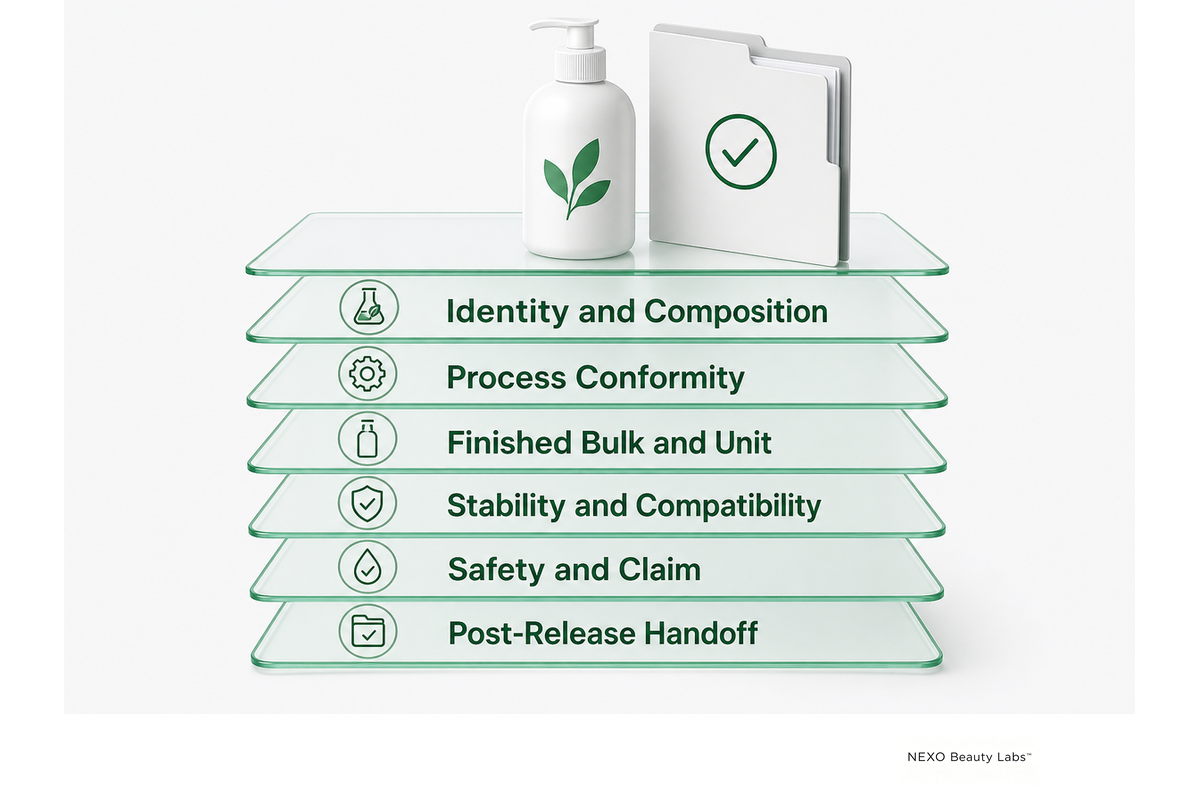
El Conjunto de evidencias para la liberación es un índice para la toma de decisiones. Orienta al revisor autorizado hacia las especificaciones, los registros de lote, las desviaciones, los certificados, los informes de laboratorio y las aprobaciones requeridas para decidir la disposición. No reemplaza esos registros controlados.
Elabore el conjunto a partir de las preguntas de riesgo, en orden inverso:
- Capa de identidad y composición: ¿la versión de la fórmula liberada corresponde a las materias primas, las cantidades y los cambios aprobados y autorizados?
- Capa de conformidad del proceso: ¿se completaron las etapas y los controles durante el proceso requeridos, y el responsable adecuado evaluó las desviaciones?
- Capa del producto a granel terminado y de las unidades: ¿los resultados físicos, químicos, microbiológicos y de envases y empaques, obtenidos con métodos definidos, cumplen la especificación aprobada y el plan de muestreo?
- Capa de estabilidad y compatibilidad: ¿la evidencia actual respalda la combinación propuesta de fórmula y envase, la decisión sobre la vida útil y la indicación de almacenamiento?
- Capa de seguridad y declaraciones: ¿se mantiene el expediente de sustento de seguridad y las declaraciones se ajustan a la evidencia y a la clasificación legal?
- Traspaso posterior a la liberación: ¿están activos el seguimiento de la distribución, la recepción de quejas, la escalación de eventos adversos graves y la asignación de responsabilidades para decidir sobre un retiro?
La evaluación microbiológica comienza con la clasificación de riesgos, no con copiar el nombre de una prueba. El resumen público de ISO 11930:2019 describe las pruebas de eficacia de la conservación y la evaluación del riesgo microbiológico para la protección antimicrobiana general. Indica que la prueba de referencia no se aplica a los productos que se hayan determinado como de bajo riesgo microbiológico según el marco citado, y que está diseñada principalmente para cosméticos hidrosolubles o miscibles en agua, aunque es posible modificarla para algunos otros sistemas. ISO 17516:2014 aborda la calidad microbiológica y también reconoce los productos de bajo riesgo. Estas normas responden a preguntas distintas; ninguna autoriza a omitir una decisión documentada sobre el riesgo específico del producto.
La página de la FDA sobre pruebas de productos cosméticos indica que no establece una lista única de pruebas obligatorias para todos los cosméticos. El fabricante o distribuidor sigue siendo responsable de garantizar la seguridad en las condiciones indicadas en la etiqueta o habituales de uso. Por eso, un conjunto basado en riesgos es más sólido que una lista ceremonial de «pruebas estándar».
La estabilidad, la conservación y la compatibilidad con el envase deben seguir siendo decisiones independientes. Una apariencia estable no demuestra protección microbiológica. Los resultados de una prueba de eficacia de conservantes no demuestran el funcionamiento del dispensador. La compatibilidad con la bomba no sustenta una declaración sobre el desempeño en la piel. Las guías específicas de NEXO sobre pruebas de estabilidad de cosméticos y pruebas de compatibilidad de cosméticos con sus envases explican esos protocolos especializados sin repetirlos aquí.
Prueba de liberación: para cada documento del conjunto, anote qué decisión respalda. Si la respuesta es «calidad» o «cumplimiento» sin una pregunta específica, es probable que se esté usando el registro con un alcance demasiado amplio.
Haga visibles las evidencias parciales
Los cronogramas comerciales suelen cambiar mientras todavía se desarrolla la evidencia a largo plazo. La respuesta no es etiquetar cada asunto pendiente como un fracaso ni fingir que una observación preliminar demuestra la vida útil final. Use una tabla de estado de la evidencia que distinga lo completado, lo provisional, lo pendiente y lo que ha generado una señal adversa.
Para cada asunto pendiente, registre la fórmula y la versión del envase evaluadas, los puntos de control o las corridas completados, las observaciones actuales, los criterios de alerta acordados previamente, la fecha de la próxima evaluación o acción, la persona responsable de la decisión y la decisión comercial que se permite por el momento. Este último campo importa. Un resultado provisional puede respaldar la continuidad de un estudio, la compra de componentes bajo riesgo o la preparación de artes finales; quizá no permita liberar un lote terminado ni establecer la declaración final de vida útil.
Distinga también entre la ausencia de evidencia y la evidencia de ausencia. Si no se ha realizado una prueba, el expediente está incompleto. Si se completó una prueba pertinente y bien diseñada sin observar el efecto o la falla, el equipo cuenta con evidencia dentro del alcance de ese protocolo. Son estados distintos y deben conducir a decisiones diferentes.
Cuando un resultado no cumple las expectativas, conserve el registro original y abra la investigación correspondiente. Documente la identidad e historial de la muestra, la idoneidad del método, el estado del equipo, el cálculo, los datos originales, la justificación de la repetición de la prueba y el posible impacto en otros lotes o declaraciones de propiedades. Repetir una prueba hasta obtener un resultado conveniente debilita el conjunto de evidencia; una investigación debidamente gestionada explica por qué cualquier repetición está justificada desde el punto de vista científico y procedimental.
Asigne las obligaciones de MoCRA y las declaraciones de propiedades a la parte correspondiente
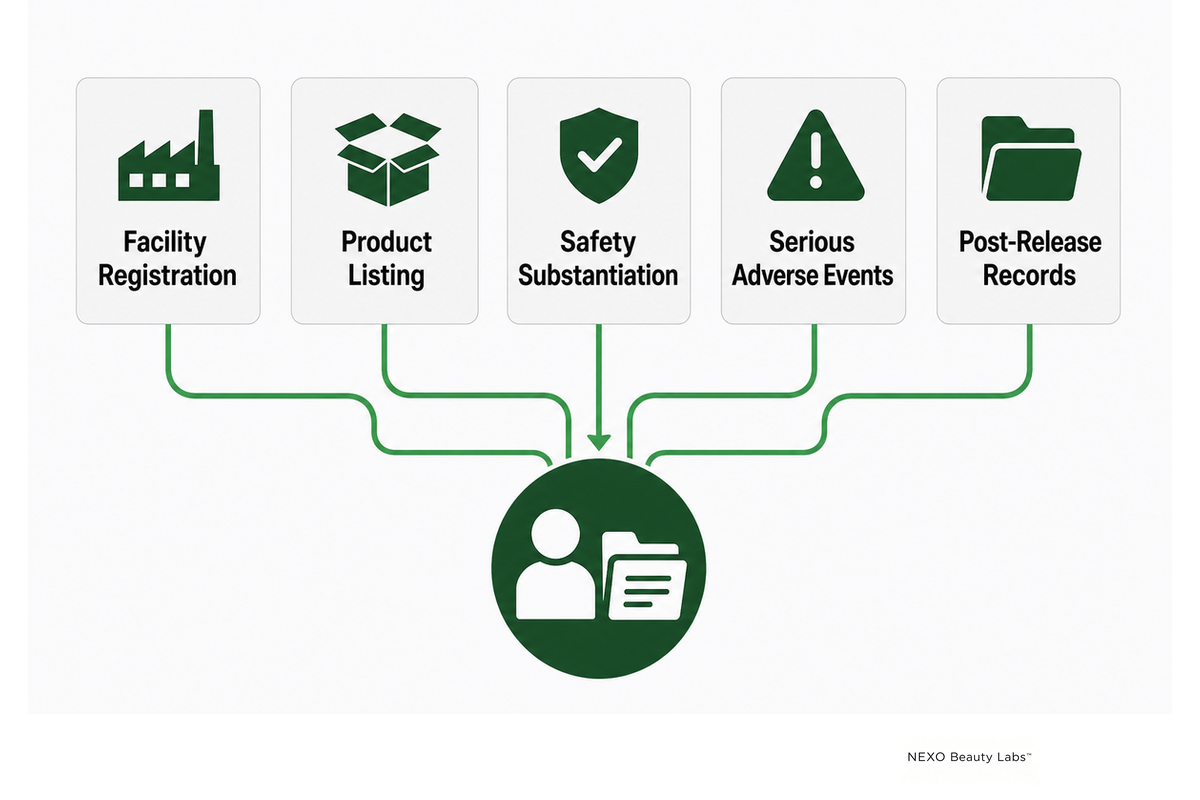
La responsabilidad regulatoria debe acordarse antes de preparar las artes finales y lanzar el producto. No puede inferirse de la expresión «fabricante por contrato». Conforme a MoCRA, la FDA define una instalación como un establecimiento que fabrica o procesa productos cosméticos distribuidos en Estados Unidos. Define a la persona responsable como el fabricante, envasador o distribuidor cuyo nombre aparece en la etiqueta conforme a la ley aplicable.
Para las entidades incluidas en el alcance y sujetas a las exenciones aplicables:
- los fabricantes y procesadores registran las instalaciones y renuevan esos registros cada dos años;
- la persona responsable incluye en el listado cada producto cosmético comercializado, con sus ingredientes, y actualiza la información anualmente;
- la persona responsable conserva registros que respaldan una fundamentación adecuada de la seguridad;
- la persona responsable notifica a la FDA los eventos adversos graves dentro del plazo establecido por ley y presenta cierta información nueva que reciba posteriormente; y
- después de liberar el lote, debe haber responsables operativos para los registros, las quejas, la información de distribución y la coordinación de retiros.
La página actual de la FDA sobre registro e inclusión en el listado señala claramente que el registro de instalaciones y la inclusión de productos en el listado no son programas de aprobación de cosméticos ni herramientas promocionales, y que la FDA no emite certificados para estos trámites. No debe usarse «registrado ante la FDA» para insinuar que la FDA aprobó un cosmético o avaló su desempeño.
La clasificación es el primer paso. La guía de la FDA sobre cosméticos y medicamentos explica que el uso previsto puede establecerse a partir del etiquetado, la publicidad, la promoción en internet, la percepción del consumidor o el contexto de los ingredientes. Una loción corporal promocionada únicamente para hidratar y embellecer puede clasificarse como cosmético. Las declaraciones de propiedades sobre el tratamiento de enfermedades o sobre efectos en la estructura o función del cuerpo pueden cambiar la vía legal. Los productos que son tanto cosméticos como medicamentos deben cumplir los requisitos aplicables a ambas categorías.
Use una matriz de responsabilidades con al menos cuatro columnas: obligación, responsable legal o contractual, registros de respaldo y vía de escalamiento. El fabricante puede generar evidencia de lotes y laboratorio; el titular de la etiqueta puede ser la persona responsable; un laboratorio externo puede ejecutar un método; y la marca puede aprobar las declaraciones de propiedades y las artes finales. La matriz debe mostrar estas relaciones sin dar a entender que la asistencia técnica transfiere la responsabilidad legal.
La guía de NEXO sobre requisitos de etiquetado de cosméticos brinda más contexto específico sobre el etiquetado. La regla de este artículo es más sencilla: defina la clasificación y las responsabilidades antes de que la etiqueta final convierta una suposición de fabricación en una declaración para el mercado.
Prepare el expediente de transferencia antes de la producción a escala comercial
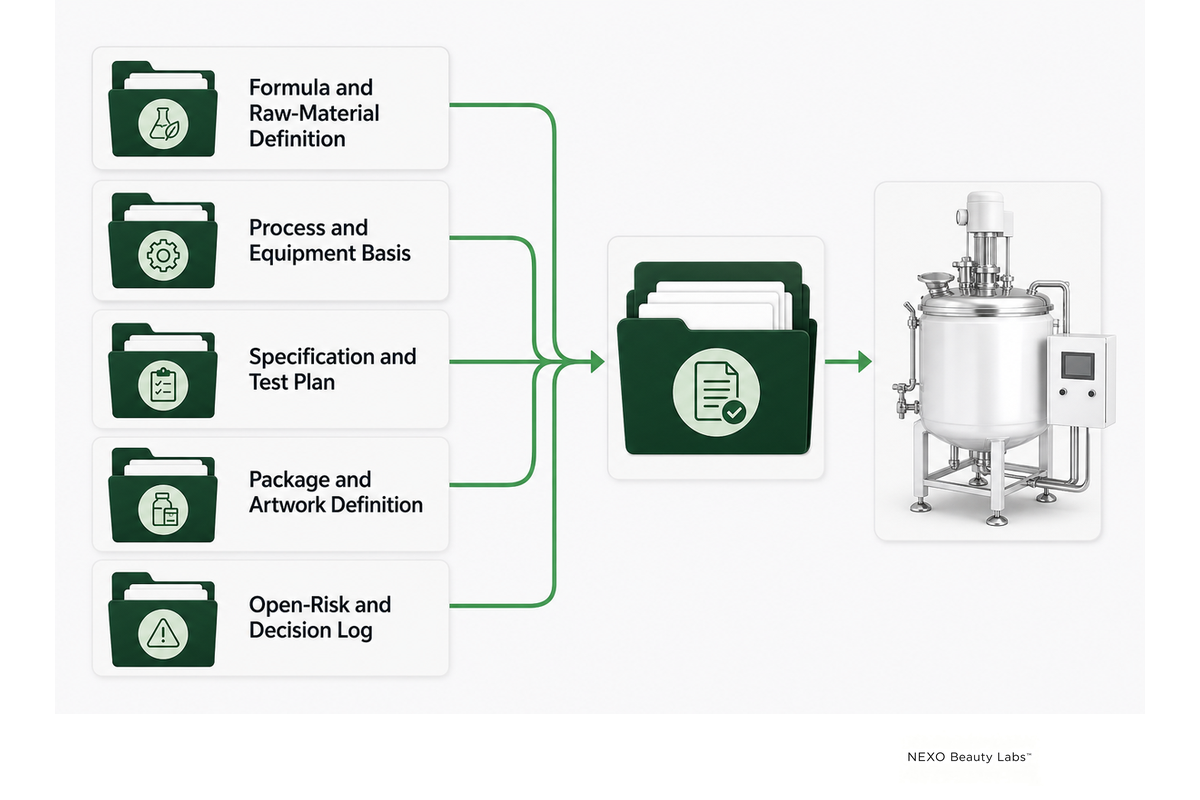
El expediente de transferencia es el paquete de decisión del equipo receptor. Un revisor calificado debe poder identificar el producto aprobado, reproducir el proceso previsto, detectar los riesgos pendientes y saber quién puede autorizar cada paso siguiente. La aprobación verbal de una muestra no constituye un expediente de transferencia.
| Registro | Decisión del equipo receptor | Desencadenante de revalidación |
|---|---|---|
| Definición de la fórmula y las materias primas | ¿Qué composición exacta y qué insumos calificados están autorizados? | Cambio de fórmula, grado, proveedor, especificación o mercado. |
| Base del proceso y los equipos | ¿Puede el equipo seleccionado reproducir las etapas y verificaciones definidas? | Cambio de recipiente, escala del lote, mezcla, transferencia o llenado. |
| Especificación y plan de pruebas | ¿Qué evidencia se requiere para tomar decisiones sobre el lote, la estabilidad y el mercado? | Cambio de método, límite, envase, declaración de propiedades, vida útil o uso. |
| Definición del envase y las artes finales | ¿Qué sistema de contacto, llenado, etiqueta y uso previsto están aprobados? | Cambio del material del componente, proveedor, decoración, dosis o declaración de propiedades. |
| Registro de riesgos pendientes y decisiones | ¿Qué asuntos siguen sin resolverse, quién es responsable y qué impide la autorización? | Nueva evidencia, desviación, queja, evento adverso o investigación. |
Las tres herramientas de esta guía corresponden a momentos distintos. El Mapa de control de fórmula a llenado prepara las preguntas para la transferencia. El Registro de desviaciones del lote documenta lo que realmente varió durante la ejecución. El Conjunto de evidencia para la liberación indexa los registros revisados para decidir la disposición. Su valor está en la transferencia entre áreas; los registros GMP oficiales siguen siendo las especificaciones aprobadas, las instrucciones, los registros de lote, las desviaciones, los cambios, los informes y las autorizaciones de liberación.
Defina condiciones explícitas para detener el proceso antes del primer lote comercial. Por ejemplo, una versión de fórmula sin resolver, una sustitución de material no aprobada, un envase sin el estado de compatibilidad requerido, la falta de un método para un atributo de liberación, una declaración de propiedades que cambie la clasificación o una desviación del lote piloto cuyo impacto en el producto no se haya evaluado. Una condición de detención no predice que el producto vaya a fallar. Es una regla de gestión que evita que la presión del cronograma convierta silenciosamente una pregunta pendiente en una suposición aprobada. Registre quién puede resolver cada condición y qué evidencia se requiere para hacerlo.
Si está listo para convertir un brief de desarrollo de cuidado corporal en un proyecto de fabricación definido, revise las capacidades de fabricación de cuidado corporal de NEXO y la página Acerca de NEXO Beauty Labs. Comparta el formato previsto, el mercado, la orientación de las declaraciones de propiedades, el producto de referencia o el objetivo sensorial, los supuestos sobre el envase y las preguntas pendientes sobre la evidencia, no solo una lista de ingredientes deseados.
Convierta su brief de desarrollo de cuidado corporal en una transferencia controlada
Comparta el sistema del producto, el mercado de destino, la orientación del envase y el estado actual de la fórmula. NEXO puede conversar sobre la ruta de desarrollo y fabricación adecuada sin tratar esta guía como una especificación universal.
Hable sobre su brief de desarrollo de cuidado corporalPreguntas frecuentes
¿Qué incluye la fabricación de productos para el cuidado corporal?
La fabricación de productos para el cuidado corporal incluye la transferencia controlada de una fórmula y un envase identificados a producción: verificación de materiales, preparación de la mezcla, controles durante el proceso, transferencia del producto a granel, llenado, pruebas de las unidades terminadas, revisión de desviaciones y liberación autorizada. Los controles exactos dependen del sistema del producto y su clasificación legal.
¿Cómo se escala una fórmula de laboratorio para producción?
Primero, el equipo identifica qué resultados de laboratorio deben mantenerse y, después, asigna cada etapa a los equipos de producción, la secuencia, la velocidad de adición, el historial térmico, las condiciones de mezcla o cizallamiento, el tiempo de espera, la transferencia y el llenado. Define las variables posibles y las verifica en el sistema correspondiente, en lugar de multiplicar los pesos o copiar las rpm. Luego, usa las observaciones del lote piloto, las mediciones obtenidas con métodos definidos y la evidencia del producto envasado para establecer o ajustar la ventana del proceso.
¿Los productos para el cuidado de la piel necesitan aprobación de la FDA antes de venderse?
La mayoría de los cosméticos no requiere aprobación previa a la comercialización de la FDA, salvo los requisitos aplicables a los aditivos de color; sin embargo, siguen sujetos a regulación y deben ser seguros y estar correctamente etiquetados. Las declaraciones de propiedades o el uso previsto pueden hacer que un producto se clasifique como medicamento, o como cosmético y medicamento a la vez, lo que cambia los requisitos aplicables. El registro de instalaciones cosméticas y la inclusión de productos en el listado conforme a MoCRA no constituyen una aprobación del producto y no deben promocionarse como un certificado o aval de la FDA. Confirme las reglas vigentes para el producto, las declaraciones de propiedades y el mercado de destino específicos.
Para un lanzamiento, separe cuatro preguntas: la clasificación del producto, la fundamentación de su seguridad, el cumplimiento del etiquetado y las obligaciones de MoCRA aplicables a la instalación y a la persona responsable. Después, confirme los requisitos vigentes para el mercado de destino y el conjunto exacto de declaraciones de propiedades.
¿Qué controles de calidad se usan durante la fabricación de cosméticos?
Los controles pueden incluir la identidad y el estado de los materiales, la secuencia y las observaciones del proceso, la temperatura, el pH, la viscosidad o reología, la apariencia, el olor, la densidad, la homogeneidad, el peso de llenado o la dosis dispensada, el funcionamiento del cierre y el dispensador, los atributos microbiológicos y la conciliación. Las pruebas pertinentes, los límites, los métodos, los puntos de muestreo y la frecuencia dependen del producto. Un número sin el método y las condiciones de la muestra constituye evidencia débil para la liberación.
¿Las pruebas de estabilidad y las pruebas de conservantes son lo mismo?
No. Los estudios de estabilidad hacen seguimiento de atributos definidos del producto bajo condiciones de almacenamiento y en puntos temporales seleccionados. Las pruebas de eficacia de la conservación evalúan la protección antimicrobiana mediante un método definido, mientras que las pruebas de calidad microbiológica responden otra pregunta. La compatibilidad del envase abarca los materiales de contacto y su funcionamiento. Asigne cada grupo de evidencia a una decisión específica.
¿Qué debe aprobar una marca antes de la producción a escala comercial?
Antes de la producción a escala comercial, apruebe la versión de la fórmula, los materiales calificados, la base del proceso y los equipos, los métodos de prueba, el envase, el plan de muestreo, el mercado y las declaraciones de propiedades, los insumos para las artes finales, las personas responsables de los riesgos pendientes y las condiciones de detención. Los términos comerciales corresponden al acuerdo de fabricación; no sustituyen el expediente técnico de transferencia.
Referencias y fuentes
- FDA, Ley de Modernización de la Regulación de Cosméticos de 2022 (MoCRA)
- FDA, Registro e inclusión en el listado de instalaciones y productos cosméticos
- FDA, ¿Es un cosmético, un medicamento o ambos? (¿O es jabón?)
- FDA, Pruebas de productos cosméticos
- ISO 22716:2007, Buenas prácticas de fabricación de cosméticos
- ISO 11930:2019, Evaluación de la protección antimicrobiana
- ISO 17516:2014, Límites microbiológicos
- Chow et al. (2023) — Influencia del proceso de fabricación en un ungüento tópico
- Chow et al. (2024) — Parámetros del proceso en una crema en emulsión
Nota sobre el alcance: Las normas y regulaciones pueden cambiar, las exenciones dependen de las circunstancias y la clasificación del producto depende del uso previsto. Confirme los requisitos y las ediciones vigentes, y consulte a profesionales calificados para la fórmula, las declaraciones de propiedades y el mercado de destino específicos.