Entre em contato com a empresa NEXO Beauty Labs

Atualizado em agosto de 2026
A fabricação de produtos para cuidados corporais é o processo controlado que transforma uma definição de produto aprovada em lotes reproduzíveis, rastreáveis e liberados. O trabalho vai além de aumentar as quantidades dos ingredientes. O processo integra a versão da fórmula, as matérias-primas, os equipamentos de produção, as condições de processo, a embalagem, os métodos de teste, os desvios e a decisão de liberação.
Este guia é voltado às equipes de produto, compras, qualidade, embalagem e assuntos regulatórios que estão preparando uma loção, creme, sabonete líquido, esfoliante, óleo ou formato relacionado de cuidados corporais para produção em escala comercial. O guia explica as questões de controle envolvidas na fabricação; não fornece uma fórmula que possa ser copiada, parâmetros operacionais universais ou aconselhamento jurídico. Para comparar caminhos de formulação, escopo de projeto ou suporte à produção, consulte a página da solução de fabricação de produtos para cuidados corporais da NEXO. Essa página comercial é o canal para conversar sobre um projeto. Este artigo aborda o processo educativo, do congelamento da fórmula à liberação baseada em evidências.
Em resumo
- Classifique o produto e defina a direção das alegações antes de escolher um referencial de fabricação de cosméticos.
- Adapte os controles ao sistema físico; creme, sabonete líquido, óleo e esfoliante não compartilham a mesma janela de processo.
- Converta o método de laboratório em questões de produção, em vez de copiar rpm, tempo ou temperatura.
- Mantenha os resultados dos testes associados aos métodos, às condições, ao histórico das amostras e ao responsável pela decisão.
- Libere o produto somente quando o conjunto de evidências responder aos riscos definidos para a combinação de fórmula, embalagem e mercado.
O que a fabricação de produtos para cuidados corporais precisa controlar
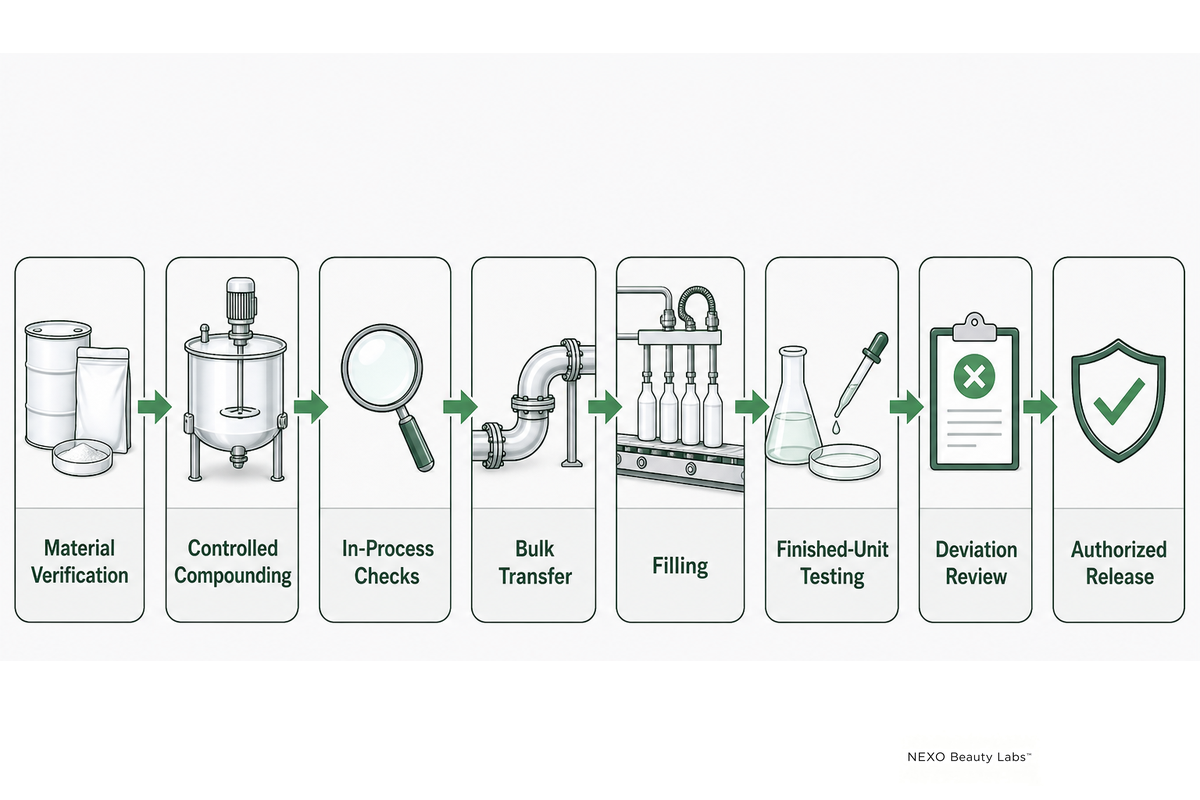
A fabricação de produtos para cuidados corporais precisa controlar a definição do produto, os materiais qualificados, o processo adequado aos equipamentos, os controles durante o processo, as condições de envase, os métodos de teste, os desvios e a decisão de liberação. Uma amostra de bancada mostra apenas que uma direção de fórmula funcionou sob condições de laboratório documentadas; a fabricação precisa reproduzir o resultado pretendido no sistema de produção escolhido.
Cinco etapas não devem ser tratadas como intercambiáveis:
- Conceito do produto: usuário, formato, objetivo sensorial, mercado e direção das alegações.
- Fórmula de laboratório: porcentagens e método de bancada associados a uma versão específica.
- Definição de produção: materiais qualificados, instruções de processo adequadas aos equipamentos, controles durante o processo e premissas da embalagem.
- Lote fabricado: materiais, condições, observações e desvios efetivamente registrados durante a execução.
- Lote liberado: unidades acabadas cujo conjunto de evidências exigido foi analisado e cuja destinação foi aprovada por um responsável autorizado.
Essa distinção evita um erro comum na transferência: “a amostra está com boa aparência, então a fábrica pode produzir mais”. A aprovação visual não resolve uma identificação ambígua da fórmula, a ausência de um método de viscosidade, uma matéria-prima não qualificada, uma embalagem não testada ou uma alegação proposta que altere o enquadramento regulatório.
O escopo público da ISO 22716 abrange produção, controle, armazenamento e expedição de produtos cosméticos. Esse escopo é útil porque situa a qualidade em todo o sistema operacional, não apenas na inspeção final. A norma não estabelece um registro de lote universal para todos os produtos, e seu resumo público exclui especificamente as atividades de pesquisa e desenvolvimento e a distribuição de produtos acabados.
Limite de controle: a fabricação começa com uma fórmula identificada e uma premissa definida para a embalagem; a liberação termina com uma decisão autorizada. Cada etapa entre esses pontos precisa ter um responsável, um método ou um registro.
Compatibilize o sistema do produto com o caminho de produção
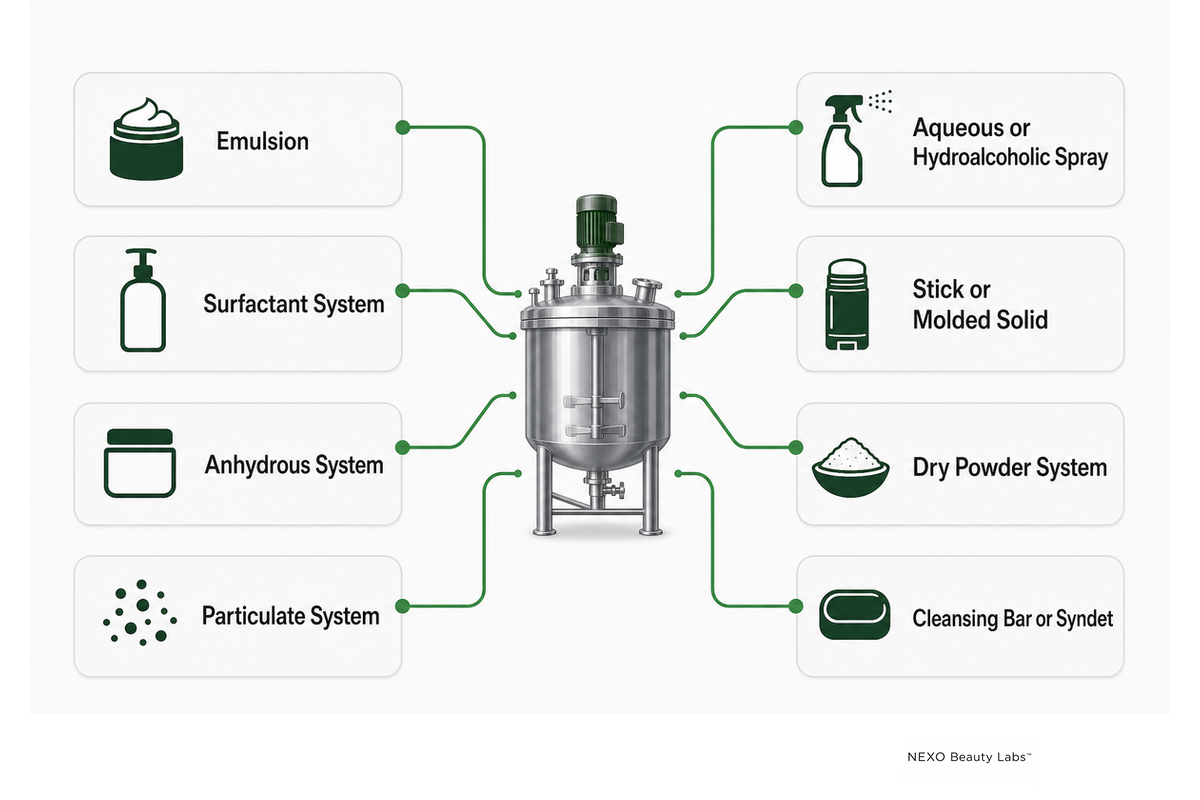
Antes de definir os controles de processo, confirme o enquadramento legal e o sistema físico. Nos Estados Unidos, o uso pretendido ajuda a determinar se um produto é cosmético, medicamento, ambos ou, em poucos casos específicos, sabão. A FDA explica que alegações de tratar ou prevenir doenças, ou de afetar a estrutura ou o funcionamento do corpo, podem fazer com que um produto para cuidados corporais seja classificado como medicamento. Portanto, uma loção com protetor solar, um antitranspirante ou um tratamento para acne não pode ser avaliado apenas por uma lista de verificação para cosméticos só porque é aplicado na pele.
Após a classificação, adapte as perguntas de produção ao comportamento físico da fórmula. A matriz abaixo não é uma receita. Ela ajuda a identificar quais premissas precisam de evidências.
| Categoria do sistema | Questão sensível ao processo | Implicação para o envase | Questão para liberação |
|---|---|---|---|
| Emulsão loções, cremes, manteigas | Como o preparo das fases, a adição, o cisalhamento, o resfriamento e o histórico de espera formam a estrutura desejada? | Em quais condições o produto a granel pode ser envasado de forma consistente sem danificar a estrutura ou aprisionar ar? | Os resultados físicos, microbiológicos e da embalagem dão suporte à combinação de fórmula e embalagem definida? |
| Sistema tensoativo sabonetes líquidos corporais, géis de banho | Como a ordem de adição, a exposição a eletrólitos, a incorporação de ar e a temperatura afetam a transparência, a viscosidade e a espuma? | O produto a granel pode ser transferido e envasado sem excesso de espuma, sedimentação ou variação na dose? | O pH, a viscosidade, a aparência, a microbiologia e o funcionamento da embalagem estão dentro dos métodos e limites aprovados? |
| Sistema anidro óleos, bálsamos, algumas manteigas | Quais materiais precisam ser fundidos, dispersos ou resfriados de forma controlada, e quais riscos de oxidação ou cristalização se aplicam? | O fluxo, que depende da temperatura, é compatível com a bomba, o pote ou o tubo e com o processo de envase escolhido? | A avaliação de riscos justifica os controles químicos, microbiológicos, de estabilidade e de embalagem escolhidos? |
| Sistema particulado esfoliantes, partículas ou pós em suspensão | O que mantém as partículas umectadas, uniformes e intactas, sem sedimentação, flutuação, aglomeração ou abrasão dos equipamentos? | O equipamento de envase comporta o tamanho das partículas e mantém a distribuição uniforme do início ao fim das unidades? | Os controles de homogeneidade, dose, passagem pela embalagem e uso pelo consumidor dão suporte à liberação? |
| Spray aquoso ou hidroalcoólico brumas e sprays corporais | Como manter a solubilidade, a volatilidade, a filtração e a uniformidade do produto a granel durante a mistura e a espera? | A válvula, a bomba e a linha escolhidas produzem um spray consistente sem vazamentos, obstruções ou evaporação inaceitável? | Os controles de composição, funcionamento da embalagem, compatibilidade, microbiologia e instruções de uso dão suporte à liberação? |
| Bastão ou sólido moldado desodorantes e bastões de tratamento | Quais condições de fusão, dispersão, resfriamento e cristalização produzem a estrutura e a transferência desejadas? | A sequência de envase e resfriamento evita vazios, rachaduras, retração ou interferência com a embalagem? | Os controles de estrutura, dose, deslocamento na embalagem, estabilidade e uso pelo consumidor dão suporte à liberação? |
| Sistema de pó seco pós corporais e misturas secas | Como as propriedades das partículas, a exposição à umidade, a sequência de mistura e o risco de segregação afetam a uniformidade? | O equipamento de envase controla o fluxo, a poeira e a dose, mantendo a distribuição uniforme da mistura? | As decisões sobre identidade, homogeneidade, dose, contenção pela embalagem e risco microbiológico dão suporte à liberação? |
| Barra de limpeza ou syndet produtos sólidos de limpeza corporal | Como a mistura, o refino, a moldagem, a umidade e o histórico de condicionamento afetam a integridade da barra e o desempenho no uso? | A moldagem, o corte, a estampagem e o acondicionamento preservam as dimensões e a qualidade da superfície? | Os controles de composição, integridade física, uso, estabilidade, embalagem e classificação dão suporte à liberação? |
Até produtos na mesma linha da matriz podem reagir de formas diferentes. Um estudo revisado por pares de 2023 sobre um sistema de pomada tópica constatou que a velocidade de homogeneização durante o resfriamento e a temperatura de adição afetaram a estabilidade, a reologia e as propriedades sensoriais. Em outro estudo de 2024 sobre um creme em emulsão, diversas variáveis de homogeneização e resfriamento tiveram influência mínima, enquanto uma etapa de espera e suas condições foram relevantes. Nenhum dos resultados define um parâmetro universal para loções corporais. Em conjunto, eles reforçam uma regra mais útil: identifique as variáveis candidatas para o sistema específico e depois verifique quais são críticas.
Congele a definição da fórmula pronta para produção
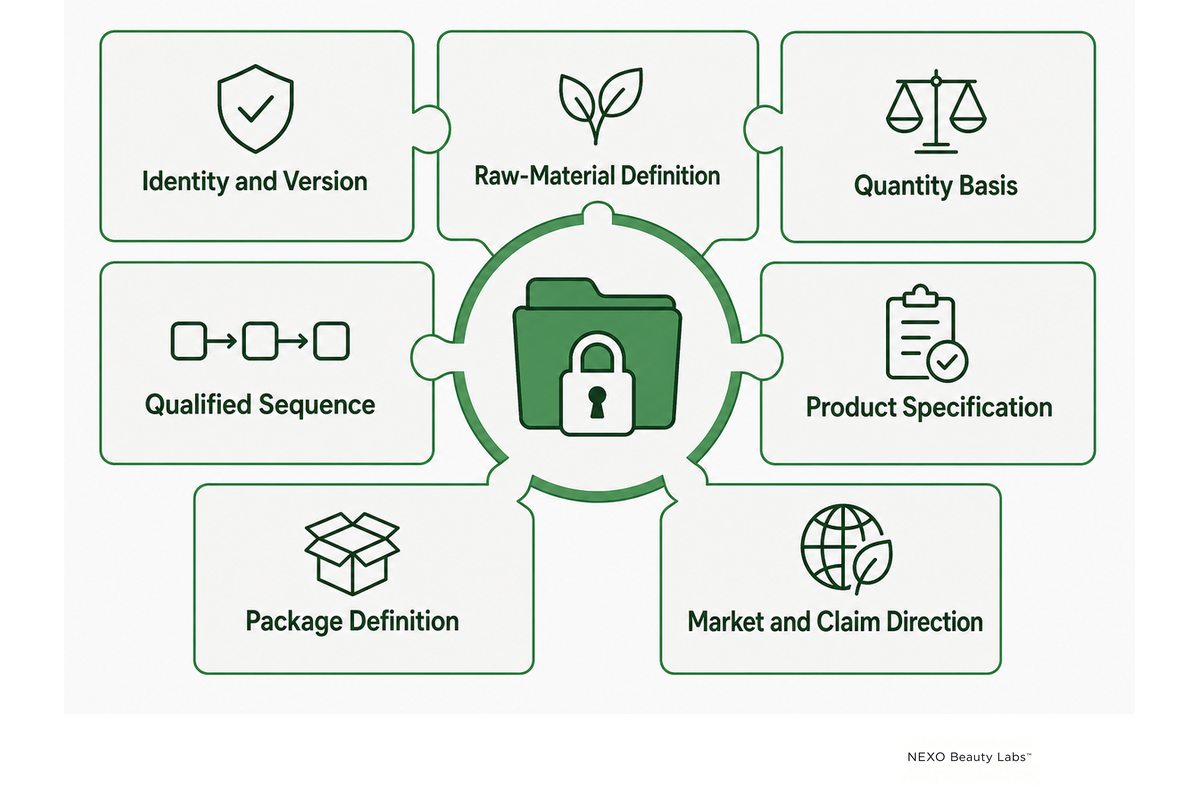
Uma lista de ingredientes não constitui uma transferência controlada de fórmula. A definição pronta para produção deve informar à equipe responsável qual versão está autorizada, a que materiais ela se refere e quais atributos do produto precisam ser reproduzidos.
Antes de autorizar a produção comercial, defina no mínimo estes campos relacionados:
- Identidade e versão: ID da fórmula, revisão, data de vigência e aprovadores.
- Definição das matérias-primas: identidade INCI ou técnica, fornecedor/grau quando a equivalência do material for relevante, especificação, armazenamento e qualquer pré-condicionamento.
- Base de quantidades: base de cálculo, rendimento teórico e tratamento de auxiliares de processo, perdas ou ajustes.
- Sequência qualificada: preparação da fase, ordem de adição, forma do material, ponto final e condições para iniciar a etapa seguinte.
- Especificação do produto: aparência, odor e atributos físicos, químicos e microbiológicos relevantes, com o método de teste e as condições da amostra.
- Definição da embalagem: materiais de contato primário, tampa ou dispensador, decoração quando relevante, volume de envase pretendido e alternativas confirmadas.
- Direcionamento de mercado e alegações: mercado de destino, titular do rótulo, uso pretendido e limites das alegações que podem alterar os testes ou a classificação.
O detalhamento do método faz parte do resultado. “Viscosidade: 18.000” está incompleto sem unidade, instrumento ou método, geometria ou spindle, velocidade ou condição de cisalhamento, temperatura da amostra, tempo de condicionamento/repouso e qualquer preparo pertinente. O pH também pode depender do preparo da amostra, da temperatura e do procedimento do instrumento. Se o projeto-piloto e o laboratório de liberação não usarem métodos comparáveis, o projeto pode acabar fabricando uma discussão em vez de uma tendência.
Os documentos do fornecedor e as evidências do produto acabado têm funções diferentes. Para os materiais recebidos, um certificado de análise ajuda a demonstrar que o material recebido foi testado conforme uma especificação acordada com o fornecedor. O certificado não comprova que a loção acabada é estável, que o sistema conservante é adequado à embalagem e ao padrão de uso, nem que uma alegação de desempenho tem comprovação. Vincule cada documento à decisão que ele pode de fato embasar.
Para detalhes sobre protocolos, o guia da NEXO sobre o processo de desenvolvimento de produtos para cuidados com a pele explica a sequência de desenvolvimento mais ampla. Esta seção tem um escopo mais restrito: a condição de conclusão é uma definição de produção aprovada, sem conflito silencioso entre versões.
Avalie o impacto das mudanças antes de reutilizar evidências
As fórmulas controladas não permanecem congeladas para sempre. Um material deixa de estar disponível, uma marca altera a fragrância, a unidade de envase adota outra bomba ou um novo mercado exige uma arte-final diferente. A questão prática não é se mudanças são permitidas. É se as evidências existentes ainda respondem às mesmas questões de risco após a mudança.
| Mudança proposta | Primeiras questões afetadas | Evidências a reavaliar |
|---|---|---|
| Fornecedor ou grau da matéria-prima | A composição, o veículo, a forma das partículas, o perfil de impurezas ou as instruções de uso são equivalentes? | Especificação de recebimento, comportamento no processo, especificação do produto acabado, segurança e justificativa de estabilidade. |
| Porcentagem da fórmula ou fragrância | O pH, a solubilidade, a conservação, a oxidação, o perfil sensorial ou o contato com a embalagem podem mudar? | Controles do projeto-piloto, estabilidade, microbiologia, compatibilidade, segurança e documentação das alegações. |
| Escala do lote ou equipamento | O fluxo, o aquecimento/resfriamento, o cisalhamento, a espera, a transferência ou o envase permanecem equivalentes? | Mapa de controles, qualificação do processo, plano de amostragem e histórico de variações. |
| Embalagem primária | Os materiais em contato, o espaço livre, a dose, a exposição à luz e o padrão de contaminação pelo consumidor são diferentes? | Compatibilidade, dispensação, transporte, risco microbiológico e instruções do rótulo. |
| Alegação ou mercado | O uso pretendido, a classificação do produto, a população-alvo ou o padrão de evidências mudam? | Análise regulatória, comprovação de segurança, estudo de desempenho, arte-final e dados de listagem. |
Não use “mesmo INCI” como único critério de equivalência. Dois materiais podem compartilhar um nome de ingrediente e ainda diferir em concentração, veículo, distribuição molecular, conservante, teor de água, forma das partículas ou comportamento no processo. Da mesma forma, embalagens de formato semelhante podem usar resina, revestimento interno, válvula ou decoração diferentes. O responsável pela mudança deve documentar o que continua comparável, quais novas incertezas surgem e quais evidências anteriores serão mantidas, complementadas ou repetidas.
Use esta sequência simples de decisão: descreva a mudança → identifique o risco afetado → localize as evidências que o controlam → decida a extensão da revalidação → obtenha aprovação antes do uso. Se a equipe não conseguir vincular a mudança a uma decisão autorizada, a definição de produção deixa de estar sob controle.
Crie um mapa de controle específico do sistema, da fórmula ao envase
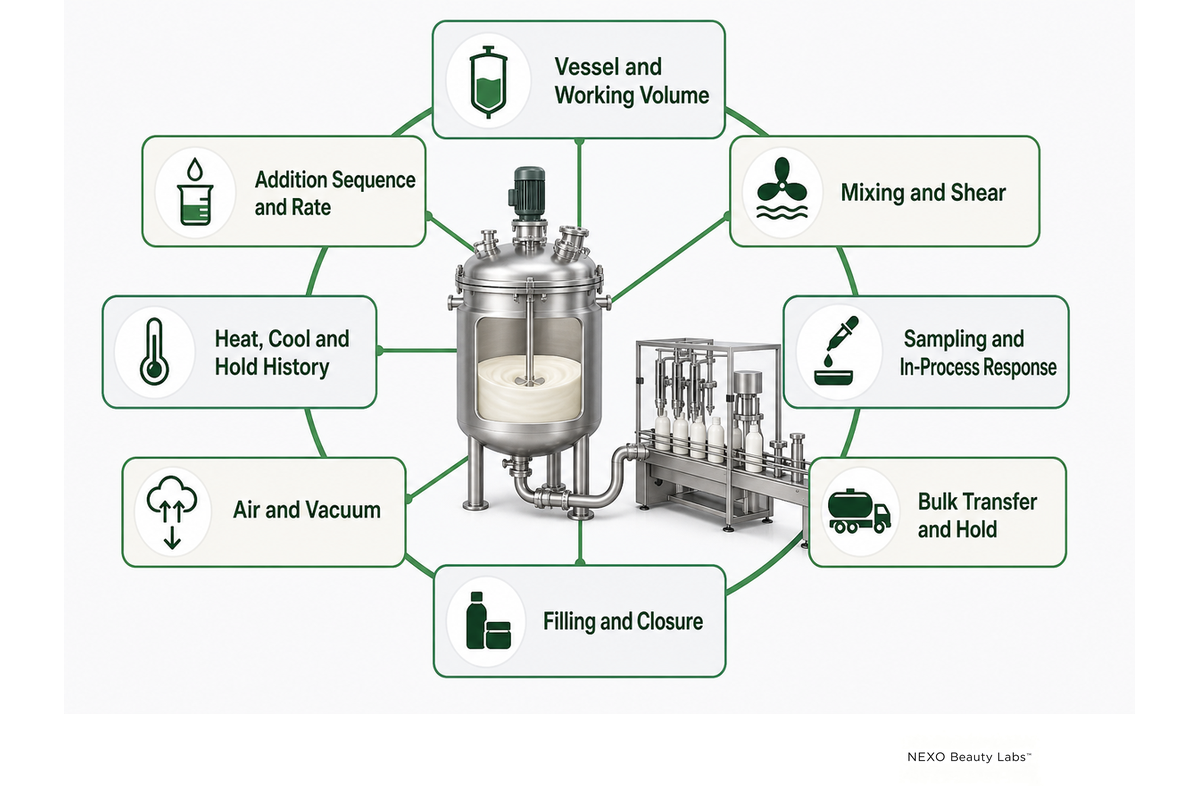
O Mapa de Controle da Fórmula ao Envase é um conjunto de perguntas para a etapa pré-produção. Ele não substitui um POP, uma instrução mestre de fabricação ou um registro de lote. Sua função é conectar uma etapa de laboratório à condição de produção que pode alterar seu resultado e identificar as evidências e os responsáveis necessários antes da transferência.
| Campo de transferência | Por que a escala pode alterar esse fator | Evidências a manter | Responsável |
|---|---|---|---|
| Recipiente e volume de trabalho | A geometria, o nível de enchimento, os defletores e a posição do impelidor alteram o fluxo e a circulação. | ID e configuração do equipamento, volume de trabalho e justificativa da transferência. | Desenvolvimento de processo / fabricação |
| Sequência e velocidade de adição | Uma adição instantânea na bancada pode levar minutos na produção e gerar outra concentração local. | Sequência, janela de adição, ponto final observável e espera antes da próxima etapa. | Formulação / operador |
| Mistura e cisalhamento | A mesma rpm não mantém a velocidade periférica, a potência por volume ou o padrão de fluxo; mais cisalhamento também pode danificar uma estrutura já formada. | Equipamento, faixa operacional, duração, ponto final do produto e critério de parada. | Desenvolvimento de processo |
| Histórico de aquecimento, resfriamento e espera | Lotes maiores trocam calor de outra forma; a cristalização, a hidratação, a volatilidade e o momento da adição podem mudar. | Registro da temperatura do produto, janelas críticas, esperas e observações de intervenção. | Operador / revisão da qualidade |
| Amostragem e resposta durante o processo | Um recipiente maior e uma produção mais longa podem ocultar variações por local ou tempo que uma única amostra de conveniência não detecta. | Local e momento da coleta, método de preparo, resultado, limite de ação e resposta autorizada. | Qualidade / desenvolvimento de processo |
| Ar e vácuo | A formação de vórtices, os pós, as bombas e o alto cisalhamento podem alterar o ar incorporado, a densidade do produto a granel e o comportamento no envase. | Etapa de desaeração, condição de vácuo quando utilizada, observação do produto a granel e método de densidade. | Fabricação / envase |
| Transferência e espera do produto a granel | Mangueiras, bombas, filtros, retenção na linha, tempo e temperatura podem alterar a estrutura ou o rendimento aparente. | Rota de transferência, tempo de espera permitido, reinspeção, liberação da linha e reconciliação. | Fabricação / qualidade |
| Envase e fechamento | O fluxo do produto muda com a temperatura e a presença de ar; a embalagem pode impor restrições de dose, escorva, vedação ou compatibilidade. | Condição de envase, frequência dos controles durante o processo, ajuste do fechamento, verificações funcionais e rejeições. | Envase / embalagem / qualidade |
O mapa força uma distinção útil entre uma variável candidata e uma variável crítica. A velocidade de mistura pode ser importante para uma fórmula e relativamente pouco sensível dentro da janela estudada de outra. A equipe não deve maximizar todos os parâmetros. Em vez disso, deve definir uma faixa razoável, observar a resposta do produto e manter o fundamento da faixa operacional final.
Os lotes-piloto são bem-sucedidos quando reduzem incertezas, não apenas quando produzem um produto a granel com aparência vendável. Um projeto-piloto útil deve revelar se os equipamentos e a sequência escolhidos reproduzem os atributos desejados, se o plano de amostragem consegue detectar variações e se as unidades envasadas são adequadas aos estudos de estabilidade, microbiologia, compatibilidade e desempenho acordados.
Registre as variações durante a mistura e o envase
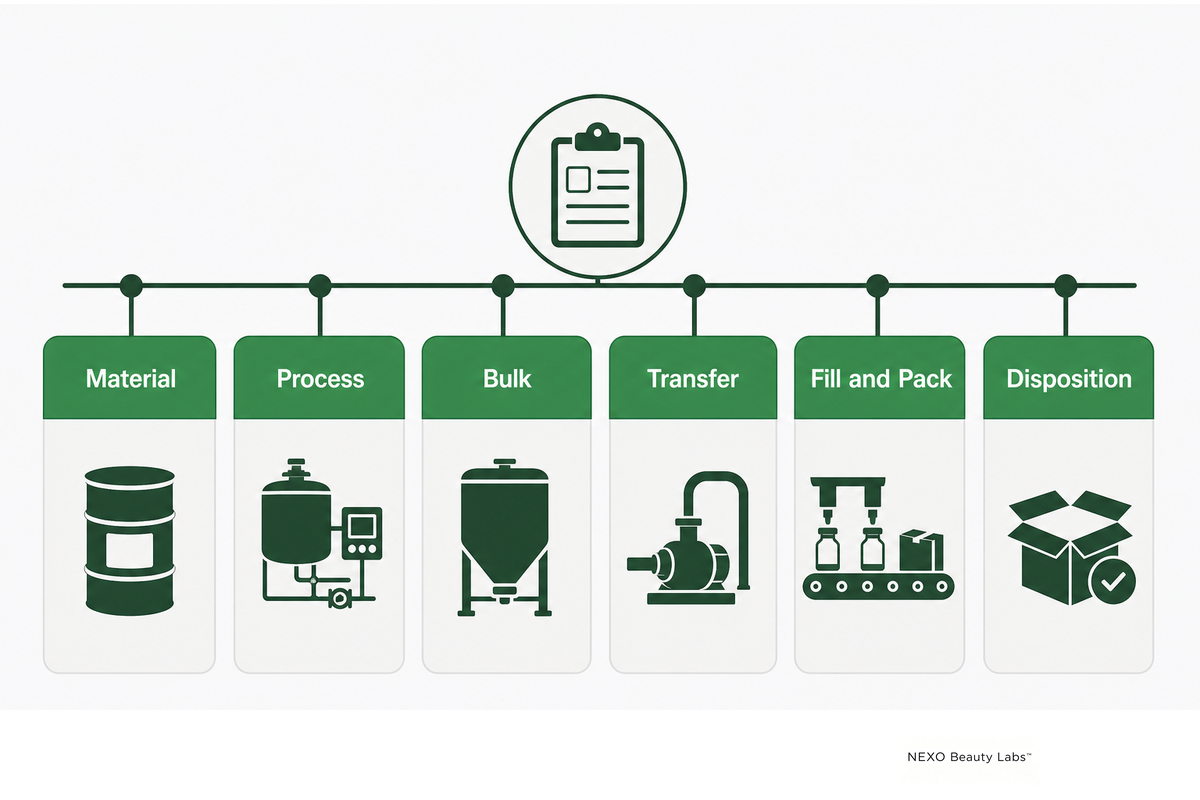
O Registro de Variações do Lote acompanha a execução. Enquanto o mapa de controle planeja as questões da transferência, este registro documenta onde o lote real se desviou da condição autorizada e como o desvio foi avaliado. Ele complementa os registros de produção e controle regidos pelo sistema de Boas Práticas de Fabricação de cosméticos, mas não os substitui.
Os campos úteis para registrar variações incluem:
Material
Lote, fornecedor/grau, condição, situação de substituição e reconciliação.
Processo
Sequência, tempo de adição, temperatura, mistura, espera, vácuo e ponto final observável.
Produto a granel
Aparência, odor, pH, viscosidade, densidade, homogeneidade, local de coleta e condicionamento da amostra.
Transferência
Rota, filtro ou bomba, retenção na linha, retrabalho, tempo até o envase e reconciliação do rendimento.
Envase e embalagem
Controles no início/meio/fim, peso de envase ou dose dispensada, fechamento e observações funcionais.
Destinação
Avaliação de impacto, evidências adicionais, responsável pela decisão, aprovação e ação para evitar recorrência.
A amostragem deve responder à questão. Se a preocupação é a homogeneidade no recipiente, uma única amostra coletada por conveniência é uma evidência fraca. Se a preocupação é a variação no envase, compare pontos definidos ao longo da produção. Se o produto a granel ficar em espera antes do envase, especifique quando será reavaliado e se a mistura pode ser retomada. Coletar mais unidades não é automaticamente melhor; amostrar nos locais errados pode gerar evidências mais precisas sobre a questão errada.
Mantenha as observações neutras até que a investigação determine uma causa. Um resultado de baixa viscosidade pode refletir uma perda real de estrutura, hidratação incompleta do polímero, uma mudança na matéria-prima ou uma temperatura diferente da amostra. “Corrigir” o lote antes de confirmar o método de medição pode apagar evidências e introduzir uma segunda variável.
Três campos tornam o registro útil para a ação: condição esperada, observação real e consequência para a decisão. Sem a consequência, o registro vira um diário. Sem a condição esperada, vira uma lista de números. Sem a observação real, a equipe não consegue aprender com a transferência.
Monte o conjunto de evidências para liberação
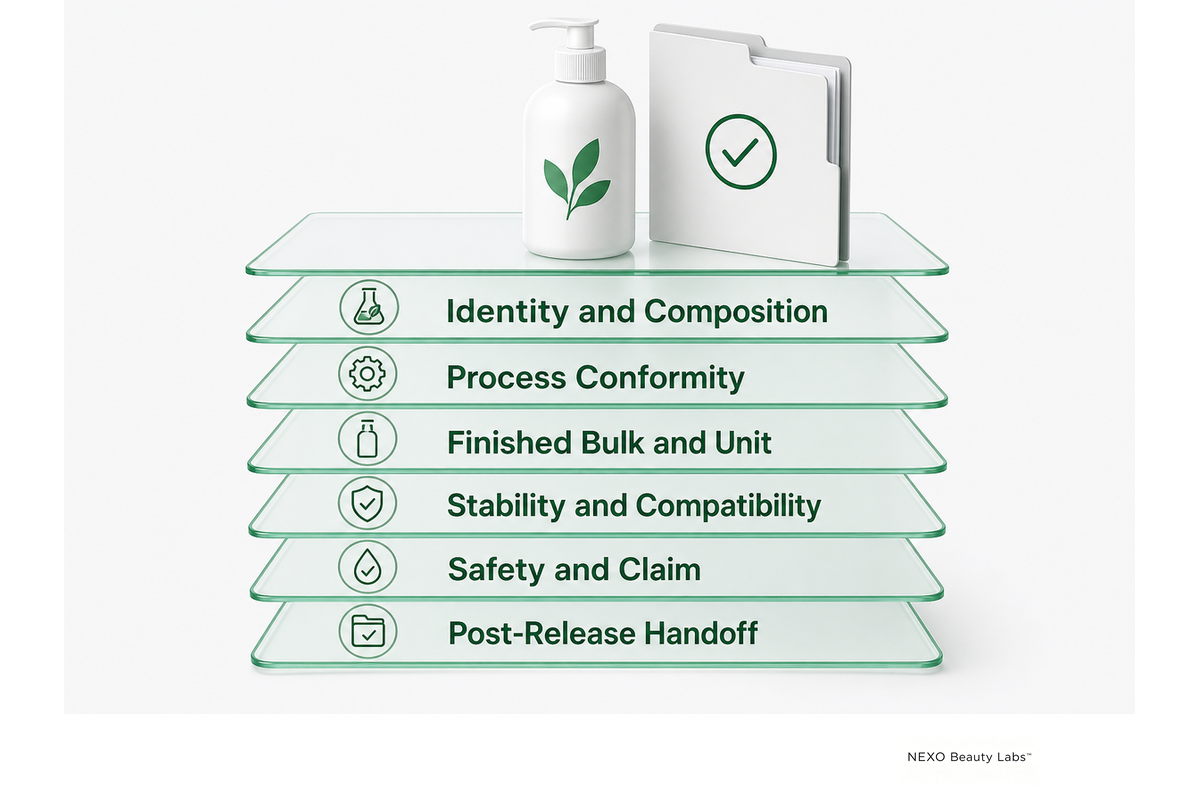
O Conjunto de Evidências para Liberação é um índice para a tomada de decisão. Ele direciona o revisor autorizado às especificações, aos registros de lote, aos desvios, aos certificados, aos relatórios laboratoriais e às aprovações necessários para decidir a destinação. Não substitui esses registros controlados.
Monte o conjunto partindo das questões de risco:
- Camada de identidade e composição: a versão da fórmula a ser liberada corresponde às matérias-primas, quantidades e mudanças aprovadas?
- Camada de conformidade do processo: as etapas e os controles durante o processo exigidos foram concluídos, e o responsável correto avaliou os desvios?
- Camada do produto a granel acabado e das unidades: os resultados físicos, químicos, microbiológicos e da embalagem, vinculados aos métodos, atendem à especificação aprovada e ao plano de amostragem?
- Camada de estabilidade e compatibilidade: as evidências atuais dão suporte à combinação proposta de fórmula e embalagem, à decisão sobre o prazo de validade e à declaração de armazenamento?
- Camada de segurança e alegações: o registro de comprovação de segurança está atualizado, e as alegações respeitam as evidências e a classificação legal?
- Encaminhamentos após a liberação: a rastreabilidade da distribuição, o recebimento de reclamações, o encaminhamento de eventos adversos graves e a definição dos responsáveis por decisões de recolhimento estão ativos?
A avaliação microbiológica começa pela classificação de risco, não pela cópia do nome de um teste. O resumo público da ISO 11930:2019 descreve testes de eficácia de conservação e avaliação do risco microbiológico para a proteção antimicrobiana geral. Ele informa que o teste de referência não se aplica a produtos considerados de baixo risco microbiológico segundo o referencial citado e foi concebido principalmente para cosméticos hidrossolúveis ou miscíveis em água, embora possa ser adaptado para alguns outros sistemas. A ISO 17516:2014 aborda a qualidade microbiológica e também reconhece produtos de baixo risco. Essas normas respondem a perguntas diferentes; nenhuma autoriza ignorar uma decisão documentada sobre o risco específico do produto.
A página da FDA sobre testes de produtos cosméticos informa que não existe uma lista única de testes obrigatórios para todos os cosméticos. O fabricante ou distribuidor continua responsável por garantir a segurança nas condições indicadas no rótulo ou de uso habitual. Por isso, um conjunto de evidências baseado em riscos é mais robusto do que uma lista meramente protocolar de “testes padrão”.
Estabilidade, conservação e compatibilidade com a embalagem devem continuar sendo decisões separadas. Uma aparência estável não comprova proteção microbiológica. Os resultados de um teste de desafio não comprovam o funcionamento do dispensador. A compatibilidade com a bomba não comprova uma alegação de desempenho na pele. Os guias específicos da NEXO sobre testes de estabilidade de cosméticos e testes de compatibilidade de embalagens cosméticas abordam esses protocolos especializados sem repeti-los aqui.
Teste de liberação: para cada documento do conjunto, registre qual decisão ele fundamenta. Se a resposta for “qualidade” ou “conformidade”, sem uma pergunta específica, provavelmente o registro está sendo usado de forma ampla demais.
Torne visíveis as evidências parciais
Os cronogramas comerciais costumam mudar enquanto as evidências de longo prazo ainda estão sendo desenvolvidas. A solução não é classificar todo item em aberto como uma falha nem fingir que uma observação inicial comprova o prazo de validade final. Use uma tabela de status das evidências que diferencie o que está concluído, o que é provisório, o que está pendente e o que apresentou um sinal adverso.
Para cada item em aberto, registre a versão da fórmula e da embalagem testadas, os períodos ou ciclos concluídos, as observações atuais, os critérios de alerta acordados previamente, a próxima data de coleta ou ação, a pessoa responsável pela decisão e a decisão comercial permitida no momento. Esse último campo é importante. Um resultado provisório pode justificar a continuidade de um estudo, o pedido de componentes sob risco ou a preparação da arte-final; talvez não justifique a liberação de um lote acabado nem a declaração final de prazo de validade.
Diferencie também ausência de evidência de evidência de ausência. Se um teste ainda não foi realizado, o dossiê está incompleto. Se um teste pertinente e bem planejado foi concluído sem que o efeito ou a falha ocorresse, a equipe tem evidências dentro do escopo daquele protocolo. São situações diferentes e devem levar a decisões diferentes.
Quando um resultado estiver fora do esperado, preserve o registro original e abra a investigação apropriada. Documente a identidade e o histórico da amostra, a adequação do método, a situação dos equipamentos, o cálculo, os dados brutos, a justificativa para repetir o teste e o possível impacto em outros lotes ou alegações. Repetir um teste até obter um resultado conveniente enfraquece o conjunto de evidências; uma investigação conduzida conforme os procedimentos explica por que qualquer repetição é justificada do ponto de vista científico e procedimental.
Atribua as responsabilidades da MoCRA e pelas alegações à parte adequada
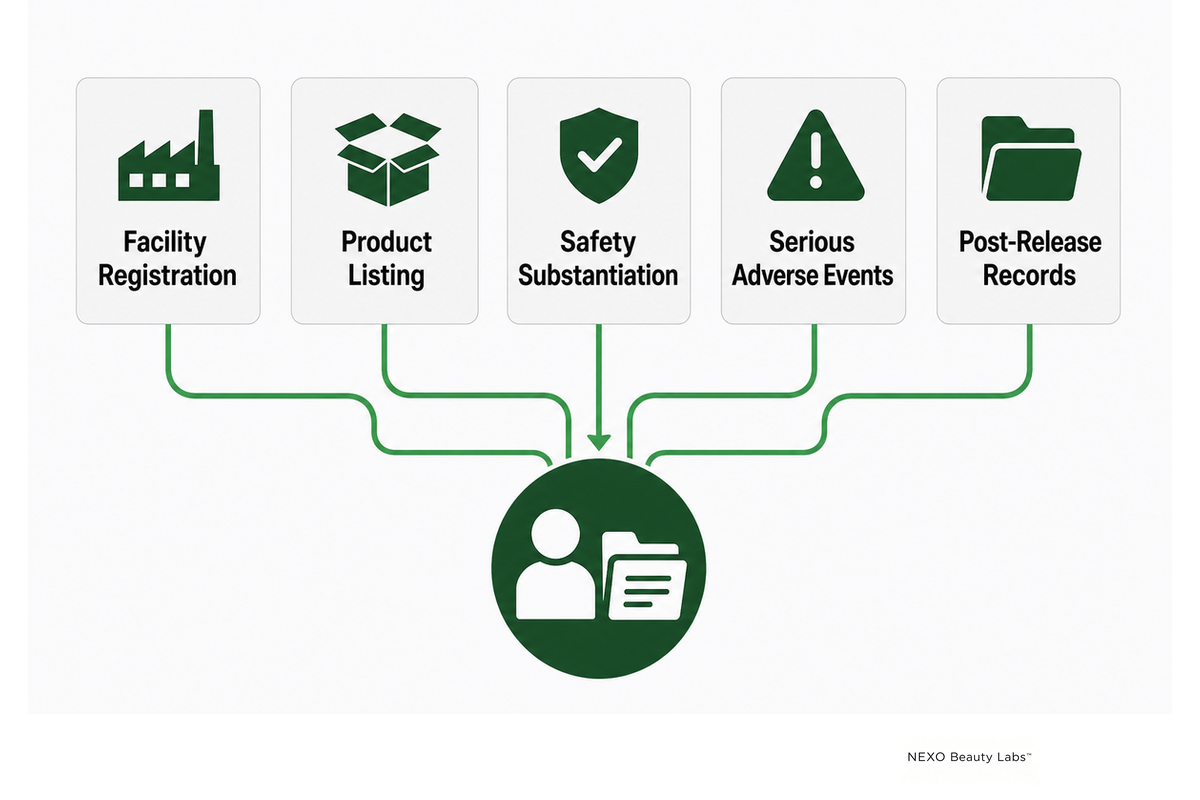
A responsabilidade regulatória deve ser acordada antes da arte-final e do lançamento. Ela não pode ser deduzida da expressão “fabricante contratado”. De acordo com a MoCRA, a FDA define instalação como um estabelecimento que fabrica ou processa produtos cosméticos distribuídos nos Estados Unidos. A FDA define pessoa responsável como o fabricante, embalador ou distribuidor cujo nome consta no rótulo, nos termos da legislação aplicável.
Para as entidades abrangidas, sujeitas a eventuais isenções aplicáveis:
- fabricantes e processadores registram as instalações e renovam os registros a cada dois anos;
- a pessoa responsável lista cada produto cosmético comercializado, incluindo seus ingredientes, e atualiza a listagem anualmente;
- a pessoa responsável mantém registros que comprovem a fundamentação adequada da segurança;
- a pessoa responsável comunica eventos adversos graves à FDA dentro do prazo legal e envia determinadas informações novas recebidas posteriormente; e
- após a liberação do lote, é necessário designar responsáveis operacionais pelos registros, pelas reclamações, pelas informações de distribuição e pela coordenação de recolhimentos.
A atual página da FDA sobre registro e listagem afirma claramente que o registro de instalações e a listagem de produtos não são programas de aprovação de cosméticos nem ferramentas promocionais, e que a FDA não emite certificados para eles. A expressão “registrado na FDA” não deve ser usada para sugerir que a FDA aprovou um cosmético ou endossou seu desempenho.
A classificação vem primeiro. A orientação da FDA sobre cosméticos e medicamentos explica que o uso pretendido pode ser estabelecido pela rotulagem, publicidade, promoção na internet, percepção do consumidor ou contexto dos ingredientes. Uma loção corporal promovida apenas para hidratar e embelezar pode ser considerada um cosmético. Alegações de tratamento de doenças ou de alteração da estrutura ou função do corpo podem mudar o enquadramento legal. Produtos que sejam cosméticos e medicamentos devem atender a ambos os conjuntos de requisitos aplicáveis.
Use uma matriz de responsabilidades com pelo menos quatro colunas: obrigação, responsável legal ou contratual, registros comprobatórios e fluxo de escalonamento. O fabricante pode gerar evidências de lote e de laboratório; o titular do rótulo pode ser a pessoa responsável; um laboratório externo pode executar um método; a marca pode aprovar as alegações e a arte-final. A matriz deve mostrar essas relações sem sugerir que a assistência técnica transfere a responsabilidade legal.
O guia da NEXO sobre requisitos de rotulagem de cosméticos traz mais informações específicas sobre rótulos. A regra deste artigo é mais simples: defina a classificação e as responsabilidades antes que o rótulo final transforme uma suposição sobre fabricação em uma alegação de mercado.
Prepare o dossiê de transferência antes da produção em escala comercial
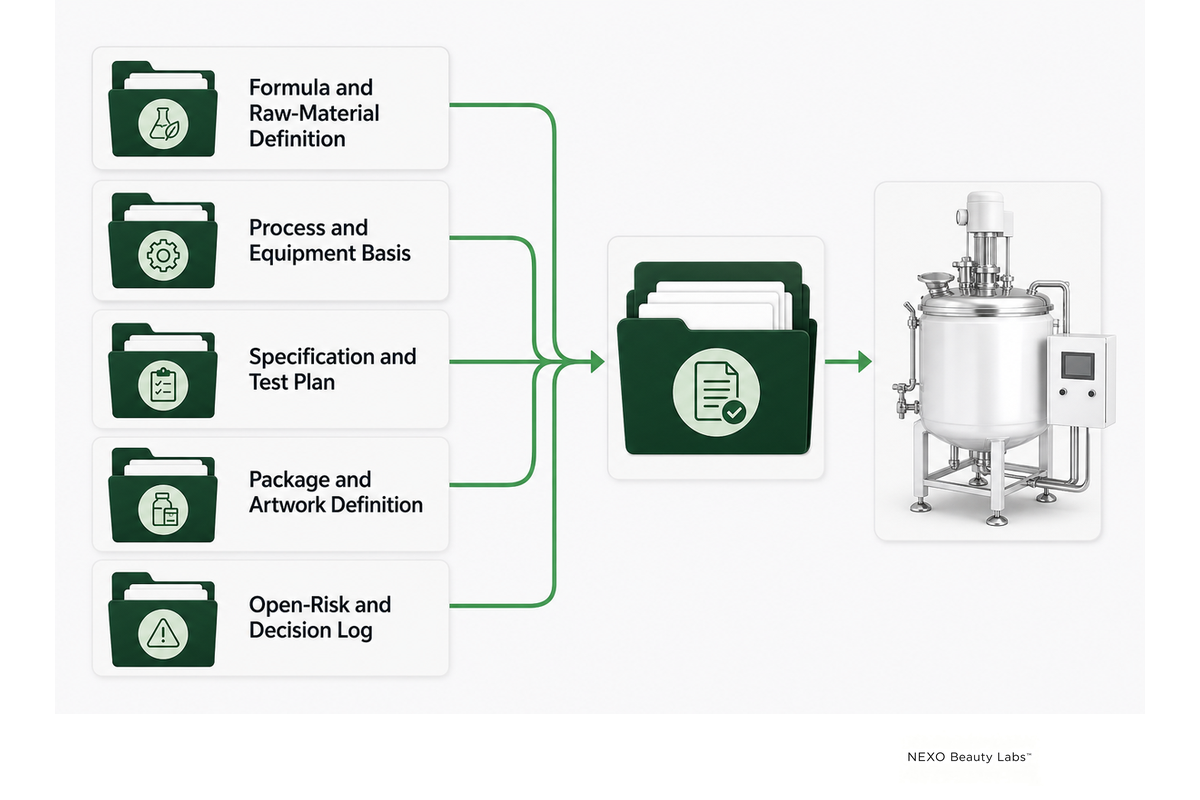
O dossiê de transferência reúne as informações necessárias para a tomada de decisão pela equipe receptora. Um revisor qualificado deve conseguir identificar o produto aprovado, reproduzir o processo pretendido, visualizar os riscos não resolvidos e saber quem pode autorizar cada próxima etapa. A aprovação verbal de uma amostra não substitui um dossiê de transferência.
| Registro | Decisão da equipe receptora | Gatilho para revalidação |
|---|---|---|
| Definição da fórmula e das matérias-primas | Quais composição exata e insumos qualificados estão autorizados? | Alteração da fórmula, do grau, do fornecedor, da especificação ou do mercado. |
| Base do processo e dos equipamentos | Os equipamentos selecionados conseguem reproduzir as etapas e verificações definidas? | Alteração do recipiente de processamento, da escala do lote, da mistura, da transferência ou do envase. |
| Especificação e plano de testes | Quais evidências são necessárias para as decisões sobre lote, estabilidade e mercado? | Alteração de método, limite, embalagem, alegação, prazo de validade ou uso. |
| Definição da embalagem e da arte-final | Quais sistema de contato, envase, rótulo e uso pretendido estão aprovados? | Alteração do material do componente de embalagem, do fornecedor, da decoração, da dose ou da alegação. |
| Registro de riscos em aberto e decisões | O que continua sem solução, quem é responsável e o que impede a autorização? | Novas evidências, desvio, reclamação, evento adverso ou investigação. |
As três ferramentas deste guia são usadas em etapas diferentes. O Mapa de Controle da Fórmula ao Envase prepara as questões da transferência. O Registro de Variações do Lote documenta o que realmente diferiu durante a execução. O Conjunto de Evidências para Liberação organiza os registros analisados para a decisão. Seu valor está na passagem de informações entre as funções; os registros oficiais de BPF continuam sendo as especificações, instruções, registros de lote, desvios, alterações, relatórios e autorizações de liberação aprovados.
Defina condições explícitas de interrupção antes do primeiro lote comercial. Alguns exemplos: versão da fórmula ainda não definida, substituição de material não aprovada, embalagem sem o status de compatibilidade exigido, ausência de método para um atributo de liberação, alegação que altera a classificação ou desvio no lote-piloto cujo impacto sobre o produto ainda não foi avaliado. Uma condição de interrupção não prevê que o produto vai falhar. É uma regra de governança que impede que a pressão do cronograma transforme silenciosamente uma questão em aberto em uma suposição aprovada. Registre quem pode resolver cada condição e quais evidências são necessárias para isso.
Se sua empresa estiver pronta para transformar um briefing de cuidados corporais em um projeto de fabricação definido, consulte as capacidades de fabricação de produtos para cuidados corporais da NEXO e a página Sobre a NEXO Beauty Labs. Informe o formato pretendido, o mercado, a direção das alegações, o produto de referência ou objetivo sensorial, as premissas para a embalagem e as dúvidas sobre evidências ainda não resolvidas, e não apenas uma lista de ingredientes desejados.
Transforme seu briefing de cuidados corporais em uma transferência controlada
Compartilhe o sistema de produto, o mercado de destino, a orientação para a embalagem e o status atual da fórmula. A NEXO pode discutir a rota de desenvolvimento e fabricação adequada sem tratar este guia como uma especificação universal.
Converse sobre seu briefing de cuidados corporaisPerguntas frequentes
O que inclui a fabricação de produtos para cuidados corporais?
A fabricação de produtos para cuidados corporais inclui a transferência controlada de uma fórmula e de uma embalagem identificadas para a produção: verificação de materiais, preparação da mistura, verificações durante o processo, transferência do produto a granel, envase, testes das unidades acabadas, análise de desvios e liberação autorizada. Os controles específicos dependem do sistema do produto e da classificação legal.
Como uma fórmula de laboratório é ampliada para a produção?
Primeiro, a equipe identifica quais resultados de laboratório precisam ser preservados e, em seguida, relaciona cada etapa aos equipamentos de produção, à sequência, à taxa de adição, ao histórico térmico, às condições de mistura ou cisalhamento, ao tempo de espera, à transferência e ao envase. A equipe define as variáveis candidatas e as verifica no sistema pertinente, em vez de apenas multiplicar os pesos ou copiar a rotação em rpm. Depois, observações do lote-piloto, medições vinculadas a métodos e evidências da embalagem envasada são usadas para estabelecer ou ajustar a janela do processo.
Produtos para cuidados com a pele precisam de aprovação da FDA antes da venda?
A maioria dos cosméticos não precisa de aprovação prévia da FDA, exceto pelos requisitos aplicáveis a aditivos de cor, mas continua sujeita à regulamentação e deve ser segura e rotulada corretamente. Alegações ou uso pretendido podem fazer com que um produto seja classificado como medicamento ou como cosmético e medicamento, alterando os requisitos aplicáveis. O registro de instalações e a listagem de produtos cosméticos nos termos da MoCRA não equivalem à aprovação do produto e não devem ser divulgados como certificado ou endosso da FDA. Confirme as regras vigentes para o produto, as alegações e o mercado de destino específicos.
Para um lançamento, separe quatro questões: classificação do produto, comprovação de segurança, rotulagem em conformidade e obrigações da MoCRA aplicáveis à instalação e à pessoa responsável. Em seguida, confirme os requisitos vigentes para o mercado de destino e o conjunto exato de alegações.
Quais verificações de qualidade são usadas durante a fabricação de cosméticos?
As verificações podem incluir identidade e status dos materiais, observações da sequência e do processo, temperatura, pH, viscosidade ou reologia, aparência, odor, densidade, homogeneidade, peso de envase ou dose dispensada, funcionamento do fechamento e do dosador, atributos microbiológicos e reconciliação. Os testes, limites, métodos, locais de coleta das amostras e frequências pertinentes dependem do produto. Um número sem o método e as condições da amostra constitui uma evidência fraca para a liberação.
Os testes de estabilidade e os testes de eficácia do conservante são a mesma coisa?
Não. Os estudos de estabilidade acompanham atributos definidos do produto em condições de armazenamento e períodos selecionados. Os testes de eficácia do sistema conservante avaliam a proteção antimicrobiana por meio de um método definido, enquanto os testes de qualidade microbiológica respondem a outra pergunta. A compatibilidade da embalagem abrange os materiais em contato e seu funcionamento. Associe cada conjunto de evidências a uma decisão específica.
O que uma marca deve aprovar antes da produção em escala comercial?
Antes da produção em escala comercial, aprove a versão da fórmula, os materiais qualificados, a base do processo e dos equipamentos, os métodos de teste, a embalagem, o plano de amostragem, o mercado e as alegações, os dados para a arte-final, as pessoas responsáveis pelos riscos não resolvidos e as condições de interrupção. Os termos comerciais devem constar no contrato de fabricação; eles não substituem o dossiê técnico de transferência.
Referências e fontes
- FDA, Lei de Modernização da Regulamentação de Cosméticos de 2022 (MoCRA)
- FDA, Registro e listagem de instalações e produtos cosméticos
- FDA, É cosmético, medicamento ou ambos? (Ou é sabonete?)
- FDA, Testes de produtos cosméticos
- ISO 22716:2007, BPF para cosméticos
- ISO 11930:2019, Avaliação da proteção antimicrobiana
- ISO 17516:2014, Limites microbiológicos
- Chow et al. (2023) — Influência do processo de fabricação em uma pomada tópica
- Chow et al. (2024) — Parâmetros do processo em um creme em emulsão
Nota sobre o escopo: Normas e regulamentos podem mudar, as isenções dependem dos fatos específicos e a classificação do produto depende do uso pretendido. Confirme os requisitos e as edições vigentes e consulte profissionais qualificados para a fórmula, as alegações e o mercado de destino específicos.