Contacter l’entreprise NEXO Beauty Labs

Mis à jour en septembre 2026
Le contrôle qualité en fabrication cosmétique est le système documenté qui permet de vérifier que les matières, les conditions de production, les produits finis, le conditionnement et les éléments justifiant la libération respectent les critères d’acceptation écrits. Pour une marque de beauté, la question concrète n’est pas de savoir si une usine affirme respecter les « BPF » ou envoie un certificat. Il faut plutôt vérifier si le fabricant peut montrer ce qui a été contrôlé, selon quelle méthode et quelle limite, par qui, et ce qui s’est passé lorsqu’un résultat n’était pas conforme.
Ces éléments probants sont importants avant de valider une formule, car un même certificat peut couvrir des périmètres produits, plans d’échantillonnage, méthodes de laboratoire et pratiques d’investigation très différents. Ce guide destiné aux acheteurs explique où regarder, quels documents demander et quelles responsabilités restent à la charge de la marque ou de la personne responsable sur le marché. Dans l’ensemble du secteur des produits cosmétiques, des procédures crédibles de contrôle qualité relient les allégations de qualité et de sécurité aux documents qui justifient chaque décision.
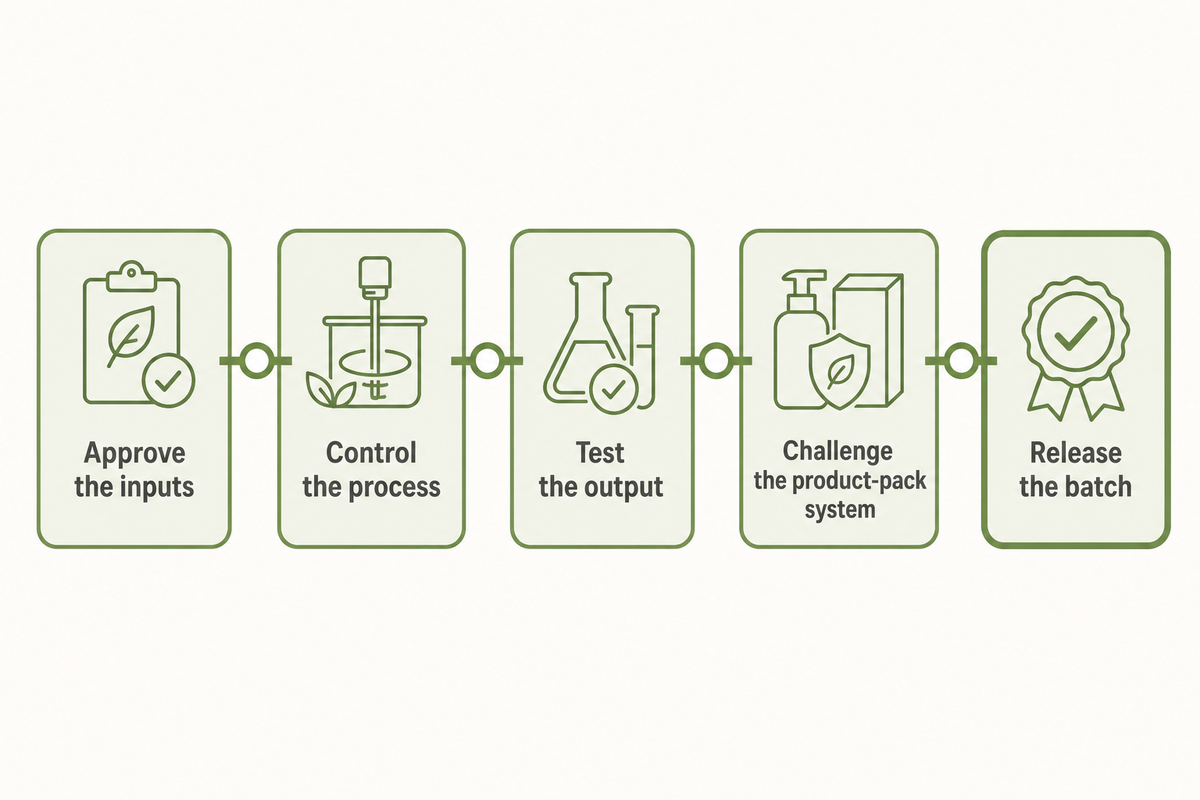
Réponse rapide : Vérifiez cinq points de contrôle liés entre eux : matières entrantes, contrôles en cours de fabrication, essais sur le produit fini, stabilité et compatibilité avec le conditionnement, puis libération documentée du lot. Une seule lacune peut fragiliser les éléments probants concernant l’ensemble du lot.
1. Ce que couvre réellement le contrôle qualité en fabrication cosmétique
Le contrôle qualité des produits cosmétiques couvre les mesures, échantillons, essais, documents et décisions de libération associés à un produit et à un lot définis. L’assurance qualité conçoit et examine le système ; le processus de contrôle qualité produit et évalue les éléments probants relatifs au produit utilisés dans ce cadre. Ni une visite de l’usine ni un certificat affiché au mur ne peuvent remplacer l’une ou l’autre de ces fonctions.
Le périmètre de contrôle commence avant la production et s’étend au-delà du remplissage. Les recommandations de la FDA destinées aux inspections recensent plusieurs voies de contamination : matières premières, eau, mauvaises conditions de fabrication, conservation inefficace, conditionnement, stockage et expédition. Elles ne désignent aucune de ces voies comme la cause de la majorité des défaillances. Un suivi qualité documenté peut révéler des écarts entre les lots et des problèmes de qualité potentiels avant qu’ils ne deviennent récurrents.
- Approuver les intrants — faire correspondre le bon de commande, le document de livraison, la référence fournisseur, le code interne de réception et les justificatifs d’acceptation.
- Maîtriser le procédé — suivre les procédures opératoires standard et consigner les ajouts, les heures, les températures, les vitesses, les points de prélèvement et le nettoyage conformément aux instructions de fabrication du lot.
- Contrôler le produit fini — appliquer des méthodes physiques, chimiques et microbiologiques définies et adaptées à la matrice du produit.
- Évaluer le système produit-conditionnement — examiner la stabilité, les interactions avec le conditionnement, le transport, le stockage et les conditions d’utilisation prévisibles.
- Libérer le lot — rapprocher les documents, les écarts, les résultats des essais et le statut de l’étiquetage avant la décision autorisée et l’expédition.
Les acheteurs peuvent s’appuyer sur ces cinq points de contrôle pour comparer les capacités des usines cosmétiques sans se limiter aux photos des équipements. Chaque point doit renvoyer à un document nommé, et non à une assurance verbale. C’est ainsi que les fabricants de produits cosmétiques appliquent leurs pratiques de contrôle qualité à chaque lot, au lieu de décrire un système idéal.
À retenir : La page d’inspection de la FDA recense sept grandes voies de contamination liées aux intrants, à la fabrication, à la conservation, au conditionnement, au stockage et à l’expédition. La question utile pour l’acheteur est donc « montrez-moi les contrôles associés », et non « quel essai unique prouve la qualité ? »
2. Les normes applicables : ISO 22716, bonnes pratiques de fabrication et position de la FDA
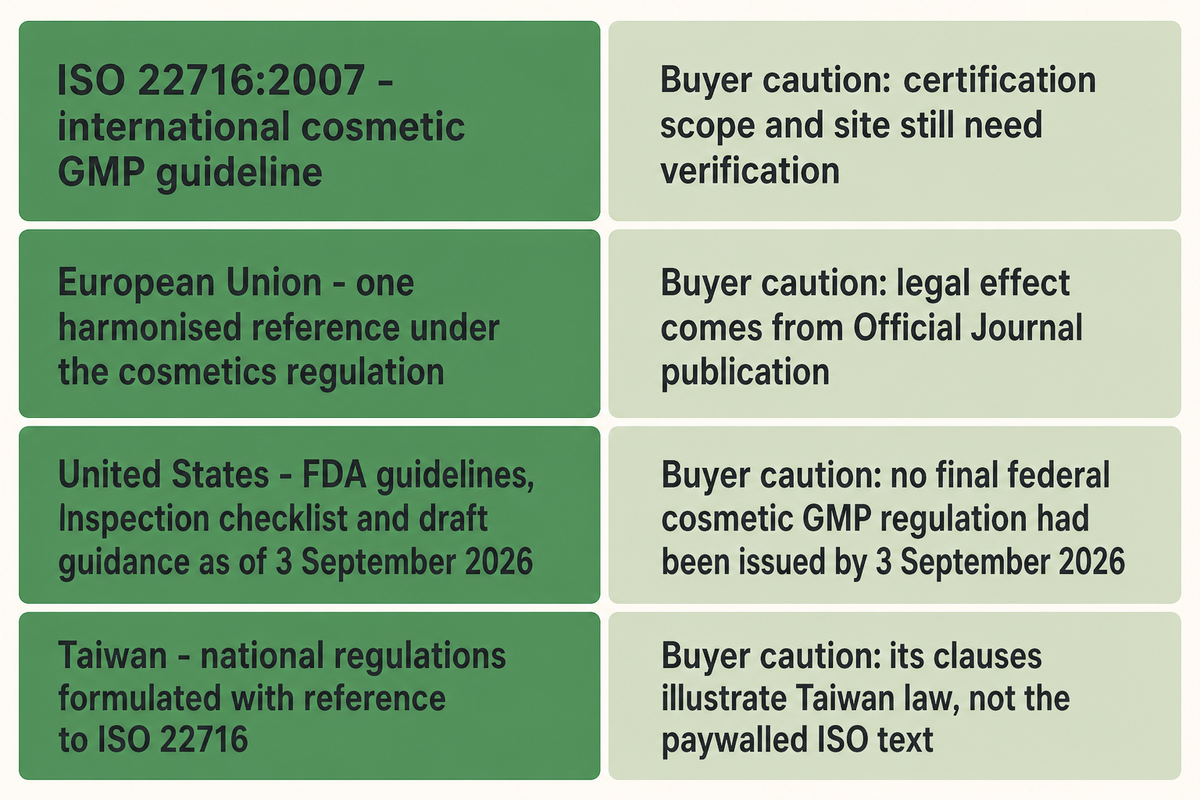
ISO 22716:2007 est une directive internationale en vigueur sur les bonnes pratiques de fabrication des produits cosmétiques, examinée et confirmée pour la dernière fois en 2022. Elle traite de la production, du contrôle, du stockage et de l’expédition, mais ne constitue pas une loi mondiale et ne remplace pas les obligations légales propres à chaque marché qui incombent à la marque, à l’importateur ou à la personne responsable. C’est une source de bonnes pratiques pour la fabrication de produits cosmétiques, et non un substitut aux exigences réglementaires applicables, aux réglementations sectorielles ou aux normes de sécurité.
La page de la Commission européenne consacrée aux normes harmonisées au titre du règlement (CE) No 1223/2009 répertorie une seule référence : EN ISO 22716:2007, publiée pour la première fois au Journal officiel le 21 April 2011, sans référence remplacée ni date de cessation indiquée. La Commission précise également que sa liste en ligne peut être incomplète et n’a pas, à elle seule, d’effet juridique ; c’est la publication au Journal officiel qui fait foi.
Santé Canada indique que les États-Unis, l’Union européenne, le Japon et le Canada approuvent ISO 22716 dans le cadre de l’International Cooperation on Cosmetic Regulation. Ses recommandations précisent aussi un point important : les bonnes pratiques de fabrication décrivent les résultats attendus plutôt qu’une recette unique que tous les fabricants devraient suivre pour produire un produit cosmétique. Les recommandations des autorités réglementaires et des associations professionnelles, les normes qualité et les bonnes pratiques du secteur doivent toutes être traduites en contrôles propres à chaque site.
« intégrer, modifier ou exclure des aspects spécifiques »
Cette courte phrase explique pourquoi un certificat ISO et le statut auprès de la FDA ne sont pas interchangeables. La page d’inspection actuelle de la FDA indique qu’il n’existe pas de réglementation fédérale sur les BPF cosmétiques ; l’agence dispose de recommandations et d’une liste de contrôle d’inspection, tandis que son projet de recommandations n’est pas contraignant. À l’inverse, la réglementation de Taïwan sur les bonnes pratiques de fabrication des produits cosmétiques est une règle nationale contraignante, élaborée en référence à ISO 22716, qui donne un exemple gratuit de contrôles BPF présentés article par article.
| Cadre | Ce qu’il établit | Point de vigilance pour l’acheteur |
|---|---|---|
| ISO 22716:2007 | Directive internationale sur les BPF cosmétiques ; édition en vigueur confirmée en 2022 | Le périmètre de certification et le site restent à vérifier |
| Union européenne | Une référence harmonisée, EN ISO 22716:2007, au titre du règlement sur les produits cosmétiques | L’effet juridique découle de la publication au Journal officiel |
| États-Unis | Recommandations de la FDA, liste de contrôle d’inspection et projet de recommandations au 3 septembre 2026 | À cette date, aucun règlement fédéral définitif sur les BPF cosmétiques n’avait été publié |
| Taïwan | Réglementation nationale élaborée en référence à ISO 22716 | Ses articles illustrent le droit taïwanais, et non le texte ISO accessible sur abonnement |
3. Contrôle des matières premières : évaluer le fournisseur avant de se fier à son certificat
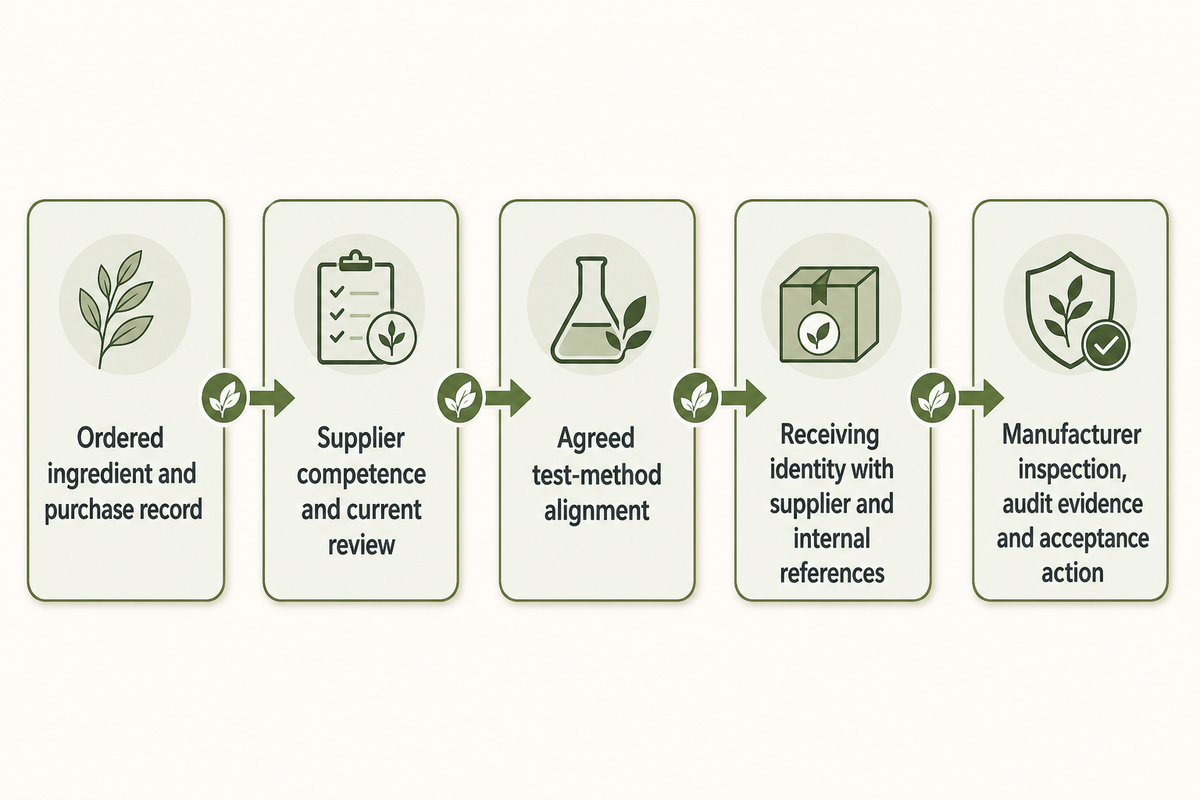
Le contrôle des matières premières relie un ingrédient commandé à la matière pesée pour un lot. Les certificats d’analyse du fournisseur peuvent contribuer à l’acceptation, mais chaque document n’a de valeur que si la compétence du fournisseur, la concordance des méthodes, l’identification à la réception et les justificatifs d’audit sont également établis. La traçabilité commence donc dès l’approvisionnement en matières premières, et non à la cuve de mélange.
La réglementation taïwanaise fournit un critère précis. L’article 36.3 de Taïwan permet de s’appuyer sur un certificat d’analyse du fournisseur uniquement si celui-ci possède des compétences et connaissances suffisantes, s’accorde avec l’entreprise sur ses méthodes d’essai et fait l’objet d’inspections et d’audits appropriés de la part du fabricant. Le certificat constitue un justificatif soumis à conditions, et non un substitut automatique aux contrôles.
Les articles 34 et 35 ajoutent deux vérifications documentaires que l’acheteur peut demander : le bon de commande, le bon de livraison et le document de réception doivent correspondre ; la matière reçue doit porter la référence de lot du fournisseur ainsi que la référence interne attribuée à la réception. La liste de contrôle de la FDA appelle à une vigilance particulière pour les matières d’origine animale ou végétale et celles utilisées dans les produits cosmétiques fabriqués à froid.
La question plus précise à poser au fournisseur
Ne vous contentez pas de demander : « Recueillez-vous des certificats d’analyse ? » Demandez plutôt : Quels fournisseurs d’ingrédients avez-vous audités, qu’avez-vous constaté et comment ces constats ont-ils modifié vos critères d’acceptation à réception ?
Une réponse crédible précise le fournisseur, la matière, la spécification approuvée, la méthode convenue, la date du dernier examen, les écarts constatés et les mesures prises. Une note générique attribuée au fournisseur ou un certificat non signé ne prouve pas que l’ingrédient de votre formule a suivi la procédure d’acceptation propre au fabricant.
4. Contrôle qualité en cours de fabrication : les vérifications pendant le déroulement du lot
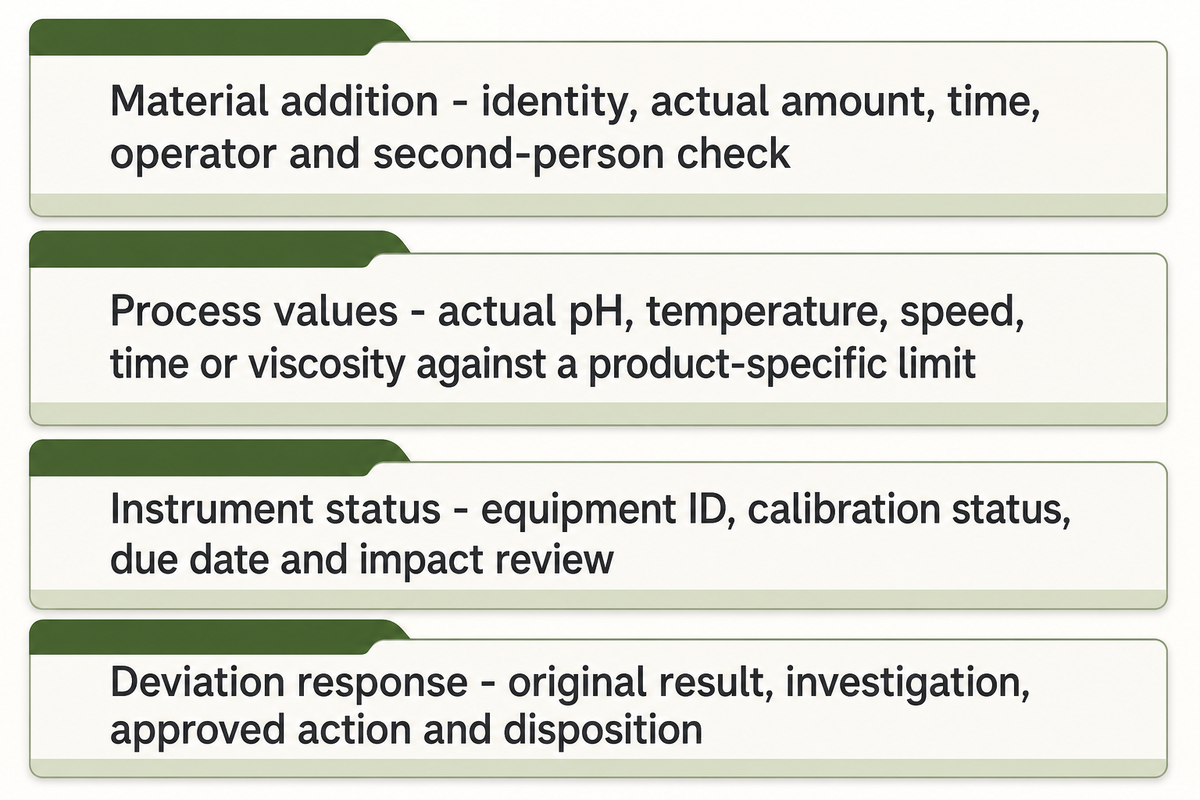
Le contrôle qualité en cours de fabrication vérifie que le lot suit le procédé de fabrication approuvé, tant qu’il est encore possible d’apporter des corrections. Les éléments probants utiles sont des relevés horodatés des valeurs réelles et des vérifications effectuées par les opérateurs, et non un organigramme impeccable créé pour une présentation commerciale. Un procédé de production défini favorise une qualité constante en rendant les variations visibles avant la libération.
Aucune autorité réglementaire dans les sources examinées ne prescrit une plage de pH, une plage de viscosité, une vitesse de mélange, une température ou un intervalle d’étalonnage unique pour tous les produits cosmétiques. Santé Canada laisse explicitement à chaque fabricant le choix des moyens permettant d’atteindre les résultats attendus en matière de BPF, et Taïwan exige un étalonnage régulier des équipements ainsi que des contrôles à intervalles définis. Un essai de contrôle qualité cosmétique n’a de sens que si sa méthode et sa limite sont précisées.
Les différences entre les produits et les équipements rendent déterminant le plan écrit de l’usine. L’article 41 de Taïwan montre les éléments qu’un document de fabrication peut devoir contenir : ajouts de matières, température, vitesses, durée de mélange, échantillonnage, nettoyage des équipements, étapes de contrôle et critères d’acceptation. Pour limiter les erreurs humaines, la liste de contrôle de la FDA indique que la pesée et le mesurage des matières premières devraient être vérifiés par une deuxième personne et que les contenants devraient être correctement identifiés.
| Champ du document | Éléments que le document doit relier | Signe d’alerte |
|---|---|---|
| Ajout de matière | Identité, quantité réelle, heure, opérateur et vérification par une deuxième personne | Valeurs préremplies sans relevé des heures |
| Valeurs du procédé | pH, température, vitesse, durée ou viscosité mesurés par rapport à une limite propre au produit | Plage universelle réutilisée pour des formules sans rapport entre elles |
| État des instruments | Identifiant de l’équipement, état d’étalonnage, date d’échéance et examen de l’incidence d’une mesure hors tolérance | Mention « étalonné » sans appareil ni date |
| Traitement des écarts | Résultat initial, investigation, mesure approuvée et décision concernant le lot | Résultat de remplacement sans motif de réessai |
L’article 53 de Taïwan n’autorise un nouvel essai que pour un motif suffisant et légitime. Demandez les trois derniers rapports d’investigation de résultats hors spécifications, dont un ayant entraîné un rejet ou une reprise, si disponible. Cela permet de vérifier si les limites guident les décisions ou ne font qu’orner le document.
5. Essais sur le produit fini : critères de libération physiques, chimiques et microbiologiques
Lors de la libération, le contrôle qualité des produits cosmétiques consiste à comparer un échantillon représentatif aux spécifications approuvées au moyen de méthodes identifiées. Des résultats conformes étayent une décision de libération uniquement dans les limites de l’échantillon, de la méthode, des conditions de détection et des critères d’acceptation utilisés ; ils ne prouvent pas que chaque unité est exempte de défauts. Ces essais qualité peuvent associer des examens physiques, des mesures chimiques, des contrôles de contamination microbienne et des éléments probants relatifs aux performances du produit, lorsque le conditionnement ou les allégations l’exigent.
Quels sont les quatre types de contrôle qualité ?
Pour l’examen par l’acheteur, quatre catégories utiles sont l’identité et l’aspect, les mesures physiques ou chimiques, l’évaluation microbiologique et les contrôles du conditionnement ou du fonctionnement. Il s’agit d’un cadre d’achat, et non d’une classification juridique universelle. Les essais précis varient selon la formule, le conditionnement, les allégations, le marché et le groupe d’utilisateurs. Ils doivent tenir compte de la science cosmétique, des contacts prévisibles avec la peau ainsi que des risques de sécurité et de qualité qui influent sur la qualité des produits cosmétiques en conditions réelles d’utilisation.
Les recommandations publiques des autorités réglementaires qui appliquent les critères d’ISO 17516:2014 indiquent des limites nominales de 1 × 10² UFC/g ou ml pour les produits de catégorie 1 utilisés autour des yeux, sur les muqueuses ou par des enfants de moins de trois ans, et de 1 × 10³ UFC/g ou ml pour les produits de catégorie 2. Comme les dénombrements sur gélose varient, les résultats supérieurs à 200 UFC/g ou ml et à 2 000 UFC/g ou ml, respectivement, sont considérés comme dépassant ces limites ; les mêmes critères exigent l’absence de Escherichia coli, de Pseudomonas aeruginosa, de Staphylococcus aureus et de Candida albicans dans 1 g ou 1 ml.
À retenir : Bolzon et ses collègues ont sélectionné six matrices cosmétiques et inoculé des échantillons avec 3–5 UFC/g de quatre agents pathogènes courants dans les produits cosmétiques. Pour C. albicans, le dénombrement sur gélose a confirmé un inoculum de 3.9 UFC/g ; après 36 heures d’enrichissement, la PCR en temps réel a donné au moins 4 résultats positifs sur 7 réplicats pour toutes les formulations, tandis que les méthodes de référence sur gélose n’ont pas détecté le microorganisme dans les matrices de crème et de gel testées. Il s’agit d’une seule étude rédigée par des auteurs du secteur : deux auteurs ont déclaré travailler pour un fabricant de produits cosmétiques sous contrat et un autre pour une entreprise pharmaceutique ; l’article ne fait état d’aucun financement externe.
Cette unique étude évaluée par les pairs, publiée en 2025, ne fait pas de la PCR en temps réel une exigence courante pour la libération. Les auteurs préconisent des protocoles normalisés conformes aux recommandations ISO, et ses résultats ne doivent pas être généralisés au-delà des six matrices étudiées. La leçon pour l’acheteur est plus limitée : avec de faibles nombres de cellules, les essais fondés sur la culture peuvent dépendre de la matrice et de l’adéquation de la méthode. L’échantillonnage et la validation de la méthode méritent donc des questions distinctes.
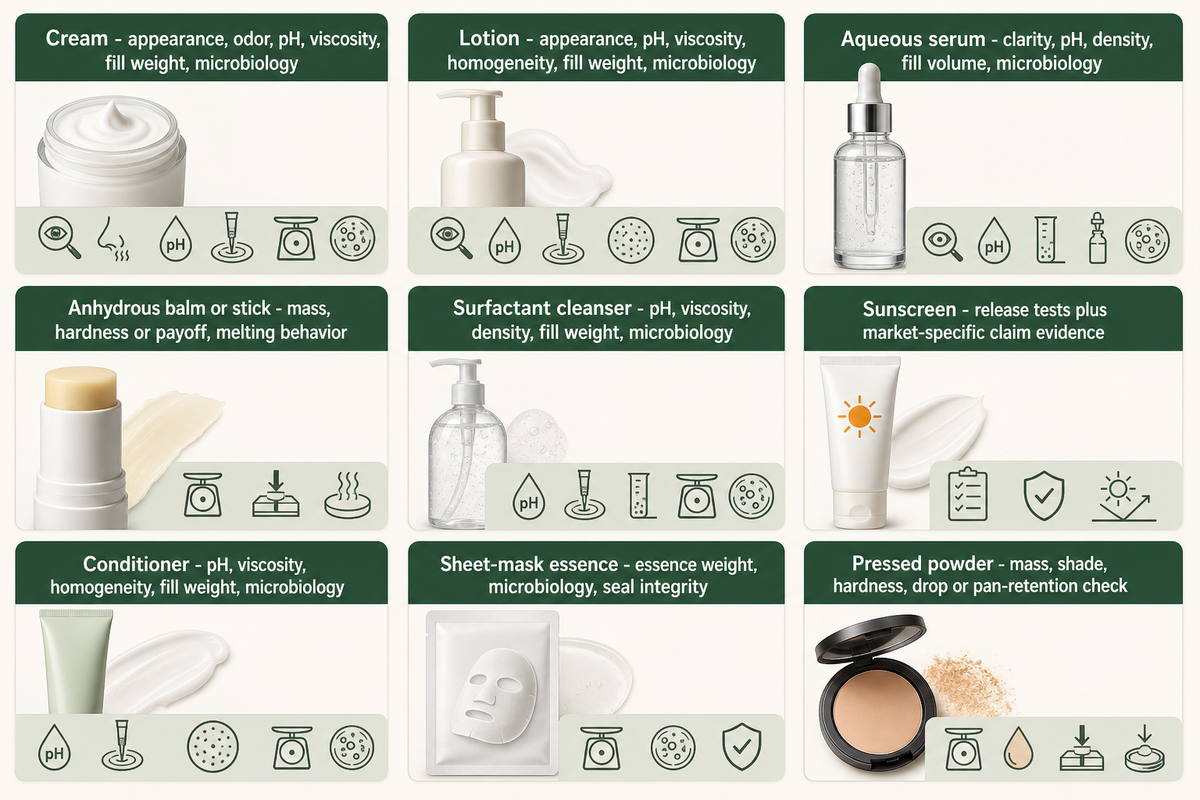
Le menu d’essais de contrôle qualité par type de produit ci-dessous est un outil pour préparer un cahier des charges, et non une norme fixe. Copiez uniquement la ligne pertinente dans votre demande, puis demandez au fabricant de préciser la méthode d’essai et le critère d’acceptation proposés.
| Type de produit | Éléments de libération à examiner | Question supplémentaire sur la méthode |
|---|---|---|
| Crème | Aspect, odeur, pH, viscosité, poids de remplissage, contrôle microbiologique | Comment l’adéquation de la méthode microbiologique a-t-elle été démontrée pour une émulsion ? |
| Lotion | Aspect, pH, viscosité, homogénéité, poids de remplissage, contrôle microbiologique | À quelle température et avec quelle broche la viscosité est-elle mesurée ? |
| Sérum aqueux | Clarté ou aspect, pH, densité, volume de remplissage, contrôle microbiologique | L’échantillonnage couvre-t-il le début, le milieu et la fin du remplissage ? |
| Baume anhydre ou stick cosmétique | Aspect, odeur, masse, dureté ou restitution du produit, comportement à la fusion | Quelle justification liée à l’activité de l’eau ou aux risques microbiologiques étaye le plan ? |
| Nettoyant à base de tensioactifs | Aspect, pH, viscosité, densité, poids de remplissage, contrôle microbiologique | Comment la mousse et l’incorporation d’air sont-elles maîtrisées pendant l’échantillonnage ? |
| Produit de protection solaire | Essais physiques et microbiologiques pour la libération, ainsi que justificatifs des allégations propres au marché | Quel protocole indépendant étaye l’allégation de protection indiquée sur l’étiquette ? |
| Après-shampooing | Aspect, pH, viscosité, homogénéité, poids de remplissage, contrôle microbiologique | Comment vérifie-t-on que les agents conditionneurs n’interfèrent pas avec la méthode ? |
| Essence pour masque en tissu | Aspect, pH, viscosité, masse d’essence, contrôle microbiologique, intégrité de la soudure | L’échantillonnage porte-t-il sur le sachet fini, et pas uniquement sur l’essence en vrac ? |
| Poudre compacte | Aspect, masse, teinte, dureté, essai de chute ou de maintien dans la coupelle | Comment la teinte est-elle évaluée par rapport à une référence physique approuvée ? |
Servez-vous de l’offre de services de laboratoire du fabricant pour vérifier quels essais sont réalisés sur le site proposé et lesquels sont sous-traités. La présence d’un instrument sur site, une méthode qualifiée, un analyste habilité et un essai indépendant des allégations sont quatre éléments distincts. L’objectif est d’obtenir des éléments probants sur les performances et la libération adaptés à la formule, et non une promesse générique de produits cosmétiques de haute qualité.
6. Stabilité et durée de conservation : un essai qui dépasse votre calendrier de lancement
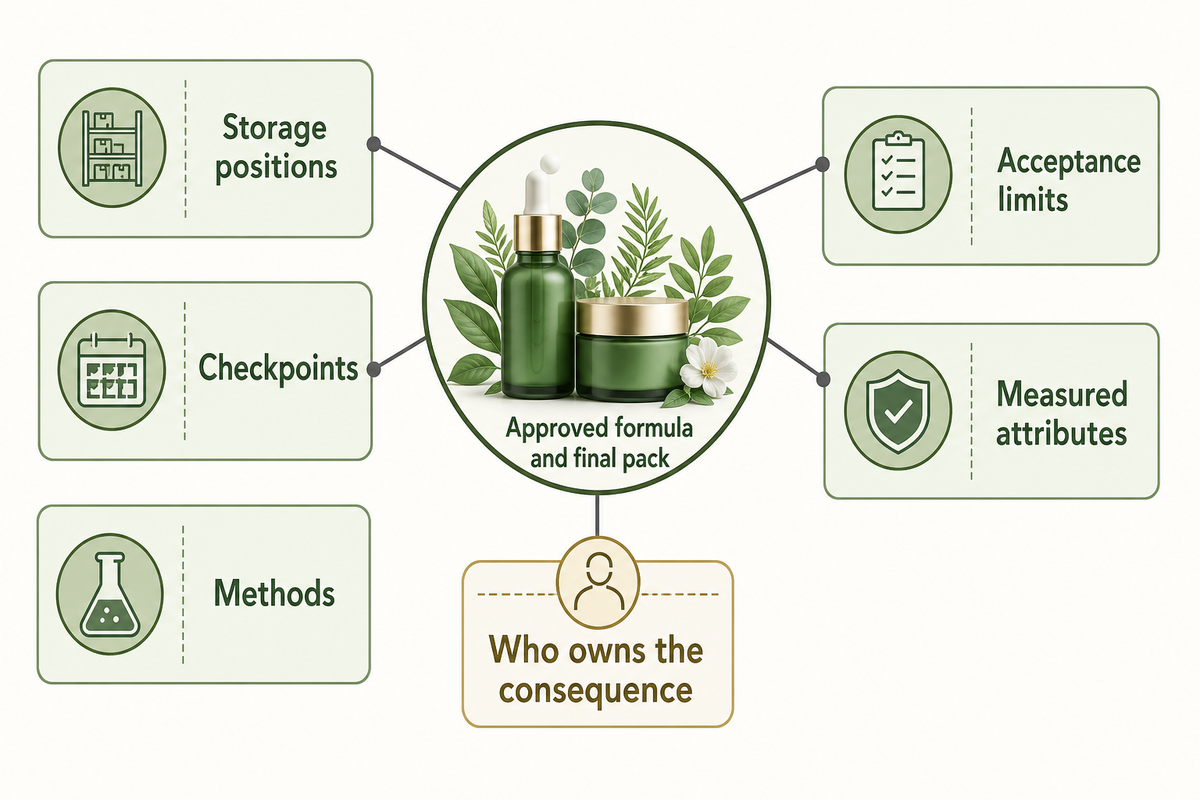
L’étude de stabilité examine l’évolution d’une formule et de son conditionnement au fil du temps, dans des conditions définies. ISO/TR 18811 fournit des recommandations pour les essais de stabilité des produits cosmétiques, mais ne prescrit pas de température, d’humidité, de durée ni de calendrier d’échantillonnage universels pour tous les produits. La stabilité des produits doit donc être évaluée au regard de caractéristiques précises et d’un protocole approuvé.
Le protocole « 40°C pendant trois mois » est souvent mentionné dans les publications sur les pratiques cosmétiques, mais doit être considéré comme un choix de conception de l’étude, et non comme une obligation légale. Un protocole utile explique le choix de chaque condition, les caractéristiques mesurées, les critères d’échec, la manière d’estimer la durée de conservation prévue et les conditions de stockage ou de transport du marché qui ne sont pas couvertes par l’étude.
Le conditionnement doit faire partie du protocole, car le contact avec la formule peut modifier la couleur, l’odeur et la viscosité, provoquer une évaporation ou des fuites, et affecter le dosage, l’étanchéité ou l’intégrité des articles de conditionnement. Consultez les guides détaillés sur les essais de stabilité des produits cosmétiques et les essais de compatibilité du conditionnement avant d’arrêter la date de lancement.
À retenir : Une étude accélérée de trois mois couvre environ 90 jours dans les conditions indiquées, et non tous les parcours de transport ni toutes les salles de bains des consommateurs. Le protocole doit relier, au sein d’une même version approuvée, la formule, le conditionnement final, les emplacements de stockage, les points de contrôle, les méthodes et les limites d’acceptation.
Intégrez l’étude au processus de développement des produits de soins de la peau, et non une fois la production commerciale commencée. Un résultat obtenu tôt peut éclairer une décision de risque, mais seul le contrat convenu doit préciser si ces éléments probants suffisent pour poursuivre et qui en assume les conséquences.
7. Documentation et libération : dossiers de lot, certificats d’analyse et portée des justificatifs
La libération d’un lot est une décision autorisée fondée sur le rapprochement des documents de fabrication, des écarts, des résultats d’essais et du statut de l’étiquetage ou du conditionnement. Un certificat d’analyse récapitule certains résultats ; il ne constitue pas l’historique complet du lot et ne fait pas état de chaque correction, mise en attente, investigation ou vérification du vide de ligne. Ensemble, les documents sous-jacents protègent l’intégrité des produits cosmétiques en conservant une trace de ce qui s’est réellement passé.
Les articles 81 et 82 de Taïwan exigent que les documents soient rédigés à l’encre indélébile, signés et datés, et que toute correction laisse l’entrée d’origine lisible. Les documents révisés portent un numéro de révision et le motif de la révision est conservé. Ces caractéristiques assurent la traçabilité d’un document, au-delà de sa simple présentation soignée.
Décrypter les documents de libération
| Document | Éléments probants utiles | Éléments à demander également |
|---|---|---|
| Certificat d’analyse | Identité du lot, spécifications sélectionnées, résultats, statut et approbation | Méthodes, plan d’échantillonnage, accès aux données brutes et liens vers les investigations |
| Dossier de fabrication du lot | Ajouts réels, équipements, valeurs du procédé, heures, opérateurs et rendements | Version maîtresse approuvée et modifications ou champs vierges inexpliqués |
| Rapport d’écart ou de résultat hors spécifications | Événement initial, investigation, cause première, mesure prise et décision concernant le lot | Incidence sur les lots associés et preuve de l’efficacité de la mesure |
| Registre des échantillons de réserve | Lot, quantité, emplacement, forme de conditionnement, durée de conservation et accès | Quantité suffisante pour l’analyse et conditionnement complet destiné au marché |
| Approbation de la maquette graphique | Version approuvée, marché, langue, code et validation | Responsable de l’examen réglementaire et du contrôle des versions sur la ligne |
L’article 57 de Taïwan précise que les échantillons de réserve doivent être suffisants pour les analyses et conservés avec leur conditionnement complet. L’approbation de la maquette graphique mérite la même attention : les justificatifs de libération peuvent être techniquement solides alors que la mauvaise version de l’étiquette est utilisée sur la ligne. Le guide sur les exigences d’étiquetage des produits cosmétiques porte sur cet examen distinct, destiné au marché.
8. Ce qu’un certificat ISO 22716 vous apprend et ne vous apprend pas
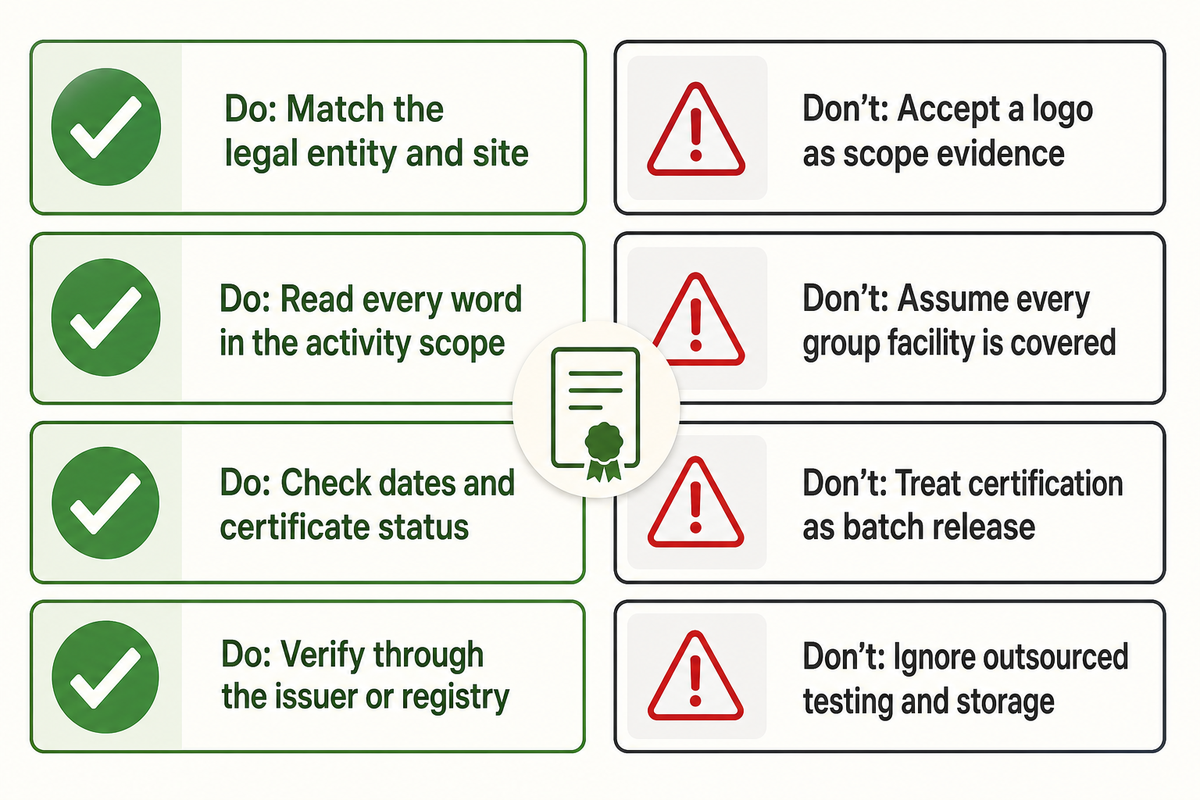
Un certificat ISO 22716 indique qu’un organisme de certification a évalué une organisation, un site, un périmètre d’activité et une période déterminés au regard de critères précisés. À lui seul, ce certificat ne prouve pas que votre catégorie de produits, le laboratoire sous-traitant, l’entrepôt, le lot, l’allégation destinée au marché ou les mesures correctives en cours relèvent du périmètre évalué. Des expressions comme engagement qualité, qualité rigoureuse, culture de l’excellence ou produits de qualité restent des arguments commerciaux tant qu’elles ne sont pas étayées par ce périmètre et par des éléments probants.
La règle « vérifier le périmètre avant le certificat »
Lisez le périmètre avant de regarder le logo. Vérifiez que l’entité juridique, l’adresse du site de fabrication, les activités couvertes, l’édition de la norme, les dates d’émission et d’expiration, le numéro du certificat et l’organisme certificateur correspondent à la chaîne d’approvisionnement proposée. Vérifiez ensuite l’enregistrement auprès de l’organisme émetteur ou dans un registre public, au lieu de vous fier uniquement au PDF fourni par l’équipe commerciale.
Les inscriptions NSF/ANSI 455-3 offrent un moyen gratuit de vérifier les établissements certifiés dans le cadre de ce programme. Leur périmètre peut couvrir les activités de fabrication, de conditionnement, d’entreposage ou de distribution ainsi que les bonnes pratiques associées ; même une correspondance dans un registre public doit donc être examinée pour savoir ce qui est inclus ou non. Les rythmes de révision différents ne rendent pas ISO 22716 obsolète : ils signifient que l’acheteur doit identifier le référentiel et l’édition exacts sur lesquels repose une allégation.
À faire
- Vérifier l’entité juridique et le site.
- Lire chaque mot du périmètre des activités.
- Vérifier les dates et le statut du certificat.
- Vérifier auprès de l’organisme émetteur ou dans le registre.
À éviter
- Accepter un logo comme preuve du périmètre.
- Supposer que tous les établissements du groupe sont couverts.
- Assimiler la certification à la libération du lot.
- Ignorer les essais et le stockage sous-traités.
Un certificat répond donc à la question « un système défini a-t-il été évalué ? ». Il ne répond pas à la question « ce lot respecte-t-il notre spécification approuvée ? ». Pour répondre à cette deuxième question, il faut consulter les documents décrits dans le décodeur des documents de libération ainsi que les éléments actuels du fabricant sur son système de management de la qualité cosmétique.
9. Comment vérifier le contrôle qualité d’un fabricant avant de vous engager
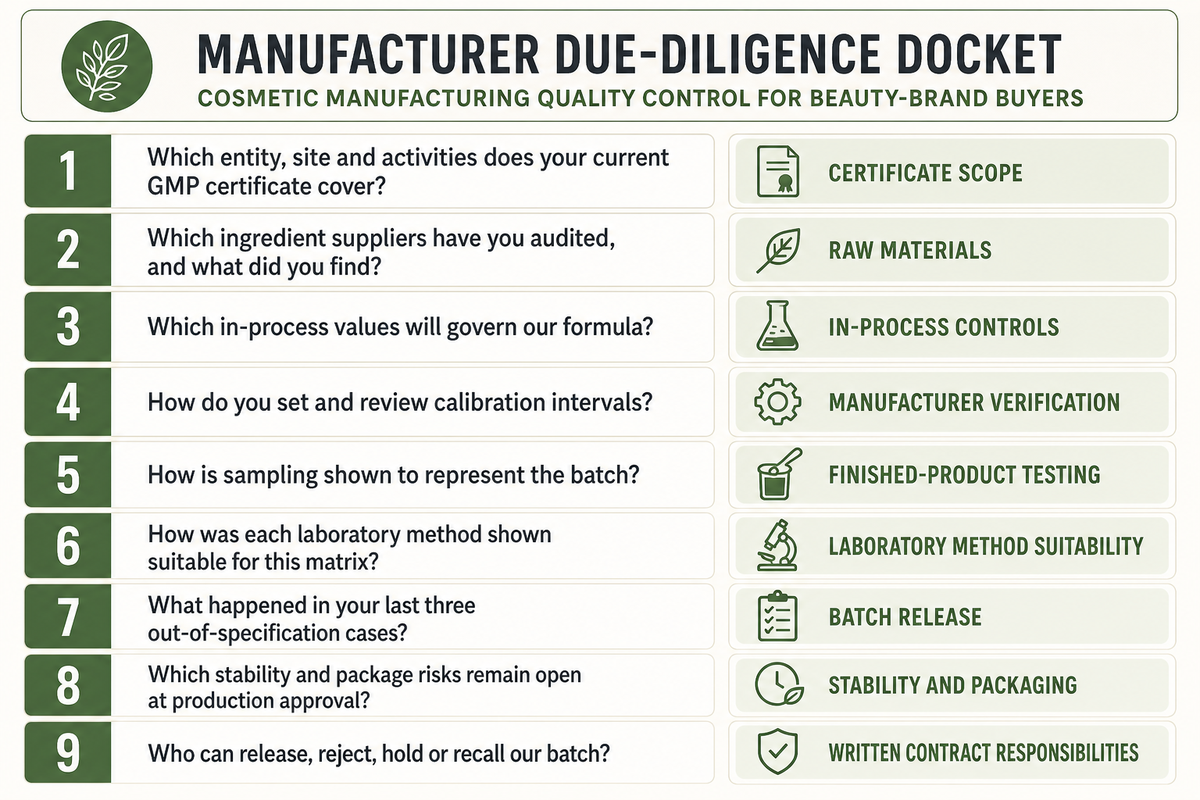
La vérification d’un fabricant doit transformer les arguments commerciaux en une courte demande de justificatifs comparables, avant que le prix ou la propriété de la formule ne rende un changement difficile. L’objectif n’est pas de réunir le plus gros dossier possible, mais de vérifier si le site proposé peut retracer une décision concrète, de la spécification au résultat, puis à la libération. Pour un nouveau projet cosmétique, cette démarche protège la réputation de la marque avant la mise sur le marché des produits cosmétiques.
Le dossier de vérification du contrôle qualité du fabricant en 9 questions
| Question | Éléments probants à demander | Ce que la réponse permet d’évaluer |
|---|---|---|
| 1. Quelle entité, quel site et quelles activités votre certificat BPF actuel couvre-t-il ? | Certificat et enregistrement auprès de l’organisme émetteur ou dans un registre | Périmètre et statut |
| 2. Quels fournisseurs d’ingrédients avez-vous audités, et quelles conclusions en avez-vous tirées ? | Exemple expurgé de qualification et de suivi | Recours conditionnel au certificat |
| 3. Quelles valeurs en cours de fabrication détermineront si notre formule est conforme ? | Projet de plan de contrôle avec méthodes et limites | Contrôles propres au produit |
| 4. Comment définissez-vous et révisez-vous les intervalles d’étalonnage ? | Registre actuel des équipements et un examen d’incidence | Fréquence définie et réponse en cas de défaillance |
| 5. Comment démontrez-vous que l’échantillonnage est représentatif du lot ? | Plan d’échantillonnage adapté à la taille du lot et aux étapes de remplissage | Caractère représentatif |
| 6. Comment avez-vous démontré que chaque méthode de laboratoire était adaptée à cette matrice ? | Résumé de l’aptitude à l’emploi et périmètre du laboratoire externe | Limites de la méthode |
| 7. Que s’est-il passé lors de vos 3 derniers cas de résultats hors spécifications ? | Enquêtes, décisions et actions expurgées | La manière dont les défaillances orientent les décisions |
| 8. Quels risques liés à la stabilité et au conditionnement restent ouverts au moment de l’approbation de la production ? | Protocole, résultats actuels, registre des risques ouverts, décision contractuelle | Responsabilité liée aux risques de lancement |
| 9. Qui peut libérer, rejeter, mettre en attente ou rappeler notre lot ? | Matrice des responsabilités et exemple d’autorisation de libération | Pouvoir de décision |
Les fabricants peuvent expurger les formules, les noms et les valeurs commercialement sensibles sans rapport avec le projet, tout en préservant la structure nécessaire à l’examen. L’incapacité répétée à présenter des dates, des rôles, des résultats originaux, des approbations ou un cas d’échec est plus révélatrice qu’un long diaporama de résumés d’essais concluants.
Pour un projet ODM, définissez dans le périmètre commercial la version approuvée de la formule, le plan d’essais, le conditionnement, les marchés, les rôles de libération et les décisions de stabilité encore ouvertes. NEXO Beauty Labs décrit son parcours de fabrication cosmétique ODM comme couvrant le concept produit, la formulation et la production commerciale ; le contrat doit néanmoins nommer le prestataire réel, le site de fabrication et le périmètre. Les marques qui comparent d’autres modèles peuvent commencer par la présentation plus générale de la fabrication de produits cosmétiques à façon.
Le fabricant à façon réalise les travaux convenus, mais la personne responsable, l’importateur ou l’entité dont le nom figure sur l’étiquette pour le compte de la marque peut conserver des obligations légales sur le marché de destination. Avant l’acceptation du bon de commande, attribuez la validation des spécifications, l’évaluation de la sécurité, les éléments justificatifs des allégations, les notifications, les maquettes graphiques, la gestion des effets indésirables, la maîtrise des changements, la libération et le rappel.
À retenir
Une allégation crédible en matière de qualité relie le périmètre actuel d’un site, une spécification produit approuvée, un échantillon représentatif, une méthode adaptée et une décision de libération prise par une personne autorisée.
10. Qu’est-ce qui change en 2026 et quelles conséquences pour votre contrat ?
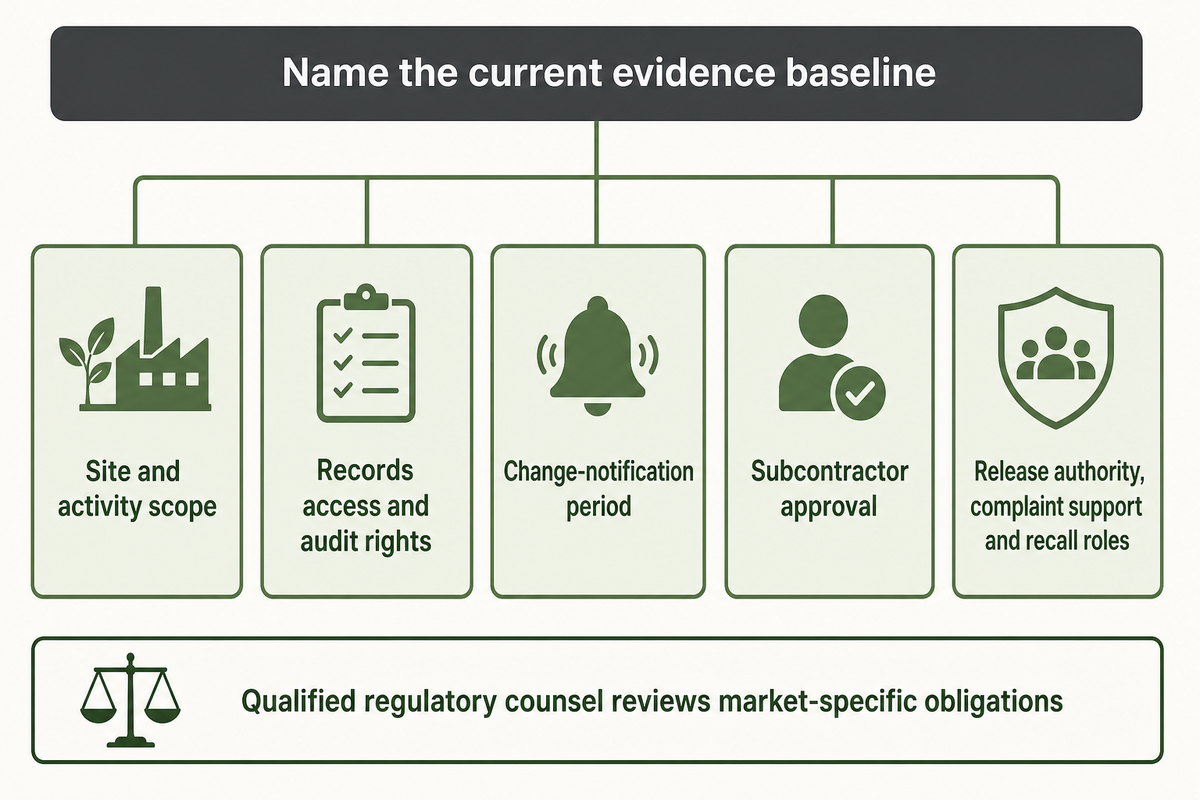
Le calendrier réglementaire des États-Unis reste incertain. Cette traçabilité du site et des décisions prend davantage de valeur tant que le cadre réglementaire évolue. La MoCRA a chargé la FDA d’établir une réglementation sur les bonnes pratiques de fabrication des produits cosmétiques, mais les pages de la FDA consultées le 3 septembre 2026 ne faisaient état d’aucun projet ni règlement définitif après l’échéance légale du 29 décembre 2025.
La FDA indique également qu’elle prévoit de retirer ou de réviser ses recommandations actuelles une fois la réglementation achevée. Une prévision du secteur publiée en 2024 anticipait des exigences BPF d’ici décembre 2025, ce qui montre qu’une date prévue n’équivaut pas à un règlement publié. À la date indiquée ci-dessus, la position actuelle des États-Unis repose toujours sur des recommandations d’inspection, une liste de contrôle et des recommandations préliminaires non contraignantes.
Les conséquences contractuelles sont immédiates, même si la réglementation ne l’est pas. Définissez par écrit l’édition de la norme, le périmètre du site et des activités, les spécifications des produits, le délai de notification des changements, l’accès aux documents, les droits d’audit, l’approbation des sous-traitants, la conservation des échantillons, la notification des écarts, l’autorité de libération, l’assistance pour le traitement des réclamations et les rôles relatifs au rappel.
Point sur les éléments probants : ISO 22716 reste dans son édition 2007, confirmée comme étant toujours en vigueur en 2022, tandis que le règlement fédéral définitif des États-Unis sur les BPF n’avait toujours pas été publié au 3 septembre 2026. Le contrat doit donc préciser les éléments probants de référence actuels et inclure une clause prévoyant les évolutions réglementaires ultérieures.
De futures règles pourraient modifier les obligations de conformité réglementaire, les documents à tenir ou les responsabilités. Elles ne peuvent pas corriger rétroactivement un accord d’approvisionnement ambigu. Prévoyez dès maintenant une procédure de gestion des changements et demandez à un conseil réglementaire qualifié d’examiner les obligations propres à chaque marché avant le lancement.
Questions fréquentes
Quel est le rôle du contrôle qualité dans les produits cosmétiques ?
Le contrôle qualité produit et évalue des éléments probants au regard des spécifications approuvées, afin que le personnel habilité puisse accepter, mettre en attente, examiner, retravailler ou rejeter les matières et les lots. Ce travail comprend l’échantillonnage maîtrisé, les essais selon des méthodes définies, l’examen des résultats originaux, la vérification du statut des instruments et le traitement documenté des écarts. Il contribue à la libération, mais ne remplace ni l’assurance qualité, ni l’évaluation de la sécurité du produit, ni l’enregistrement sur le marché, ni les obligations légales de la marque, ni les autres fonctions qui nécessitent des responsables et des documents définis.
Pour un acheteur, l’importance du contrôle qualité se manifeste dans la traçabilité des décisions : chaque lot accepté doit relier son identité et sa spécification approuvée à des échantillons représentatifs, à des méthodes adaptées, à des résultats examinés et à une personne nommément habilitée à autoriser la libération.
Quelles sont les 5 responsabilités du contrôle qualité des produits cosmétiques ?
Les 5 responsabilités concrètes sont l’échantillonnage, les essais, le contrôle du statut des instruments, l’examen des résultats et des écarts, ainsi que l’appui à l’approbation ou au rejet. Le pouvoir décisionnel exact de chaque fonction doit être défini dans le contrat, car la réalisation d’un essai en laboratoire et la décision finale de libération peuvent relever de rôles différents.
Un certificat ISO 22716 signifie-t-il qu’un fabricant respecte les exigences de la FDA ?
Non. La certification ISO 22716 porte sur le périmètre évalué par son organisme certificateur, tandis que les obligations de la FDA découlent du droit des États-Unis et des mesures prises par l’agence. Au 3 septembre 2026, la FDA n’avait pas publié de réglementation fédérale définitive sur les BPF cosmétiques ; le certificat, le statut réglementaire et les éléments probants relatifs au lot doivent donc être vérifiés séparément.
À quelle fréquence faut-il étalonner les équipements de fabrication de produits cosmétiques ?
Aucune norme examinée ne fixe un intervalle unique pour tous les équipements ou tous les usages. La réglementation de Taïwan impose un étalonnage régulier ; les instruments hors tolérance doivent être retirés du service et leur incidence potentielle sur les produits déjà libérés doit faire l’objet d’une enquête. Pour les autres marchés, vérifiez les exigences applicables ainsi que le calendrier documenté, fondé sur les risques, de l’équipement.
Quelle est la différence entre le contrôle qualité et l’assurance qualité des produits cosmétiques ?
L’assurance qualité établit et examine le système qui prévient les problèmes de qualité et en assure la gestion. Dans ce système, le contrôle qualité prend en charge l’échantillonnage, les mesures, les essais, les résultats et les éléments probants associés à l’acceptation. Une production cosmétique rigoureuse nécessite les deux, avec des pouvoirs définis, des documents maîtrisés et un examen indépendant.
Quels documents une marque doit-elle examiner avant d’approuver un lot ?
Examinez le certificat d’analyse autorisé, le dossier de lot rempli, les documents d’échantillonnage et d’essais, les écarts ou les enquêtes sur les résultats hors spécifications, le statut du conditionnement et des maquettes graphiques, le rapprochement des rendements et l’autorisation de libération. Avant la libération, les documents requis doivent correspondre au produit, au marché, au contrat et aux risques de stabilité encore ouverts.
Transformez les allégations de qualité en un cahier des charges de fabrication vérifiable
Présentez à NEXO Beauty Labs votre parcours de formulation, vos marchés cibles, le format du produit, son conditionnement, ses allégations et vos attentes en matière d’éléments probants. Appuyez-vous sur ces informations pour établir un cahier des charges de développement et de fabrication vérifiable, qui précise le prestataire, le site, le périmètre, les documents et les responsabilités d’approbation avant le début de la production commerciale.
Note sur le périmètre : Cet article fournit des informations sur la diligence raisonnable en matière de fabrication et ne remplace pas les conseils juridiques, réglementaires, toxicologiques ou de laboratoire propres à un produit ou à un marché donné.
Références et sources
- FDA des États-Unis — Projet de recommandations à l’intention du secteur : bonnes pratiques de fabrication des produits cosmétiques
- FDA des États-Unis — Inspection des produits cosmétiques
- FDA des États-Unis — Loi de 2022 sur la modernisation de la réglementation des produits cosmétiques
- Taiwan Food and Drug Administration — Réglementation sur les bonnes pratiques de fabrication des produits cosmétiques
- Health Canada — Bonnes pratiques de fabrication des produits cosmétiques
- Commission européenne — Normes harmonisées pour les produits cosmétiques
- Gouvernement du Royaume-Uni — Mise à disposition des consommateurs de Grande-Bretagne des produits cosmétiques
- ISO — ISO 22716:2007 Produits cosmétiques — Bonnes pratiques de fabrication
- ISO — ISO/TR 18811:2018 Lignes directrices pour les essais de stabilité des produits cosmétiques
- Bolzon V, Bulfoni M, Nencioni A, Nencioni E. Frontiers in Public Health. 2025;13:1572201. DOI:10.3389/fpubh.2025.1572201
- BAV Institute — Critères microbiologiques selon ISO 17516
- NSF — Inscriptions publiques NSF/ANSI 455 sur les BPF