Kontaktieren Sie NEXO Beauty Labs

Aktualisiert im Oktober 2026
Private-Label-Kosmetik umfasst Produkte, mit denen eine Beauty-Marke auf ein externes Entwicklungs- und Herstellungssystem zugreift. Die Bezeichnung allein legt jedoch keine wichtigen Entscheidungen fest. Der Käufer muss weiterhin das Produkt definieren, verstehen, wer welche Arbeitsschritte ausführt, festlegen, welche Nachweise erforderlich sind, und die Identität bewahren, die vom Muster bis zur Produktion erhalten bleibt.
Dieses Handbuch behandelt diese Aufgaben als Informations- und Lenkungsproblem. Es vergleicht weder Preise noch Mindestbestellmengen, Lieferzeiten oder Angebote. Kommerzielle Fragen werden auf der Seite zu Herstellungsoptionen für Private-Label-Kosmetik von NEXO Beauty Labs behandelt. Ziel ist es hier, Marken dabei zu helfen, mit einer belastbaren Produktdokumentation statt einer Sammlung ansprechender Ideen in das kommerzielle Gespräch zu gehen.
Hinweis zum Geltungsbereich: Dies ist ein redaktioneller Planungsrahmen, keine Rechtsberatung und kein Ersatz für eine produktspezifische Prüfung von Sicherheit, Regulierung, Werbeaussagen, Qualität, geistigem Eigentum oder Verträgen.
Was ist Private-Label-Kosmetik?
Private-Label-Kosmetik umfasst Produkte, die unter der Marke eines Käufers verkauft werden, während ein Drittanbieter einen Teil oder die gesamte Entwicklung, Herstellung, Abfüllung, Verpackung oder Etikettierung übernimmt. Die Definition ist bewusst weit gefasst. Anbieter verwenden Private Label, White Label, OEM, ODM, Semi-Custom und individuelle Formulierung unterschiedlich. Die kommerzielle Bezeichnung kann daher einen schriftlich festgelegten Leistungsumfang nicht ersetzen.
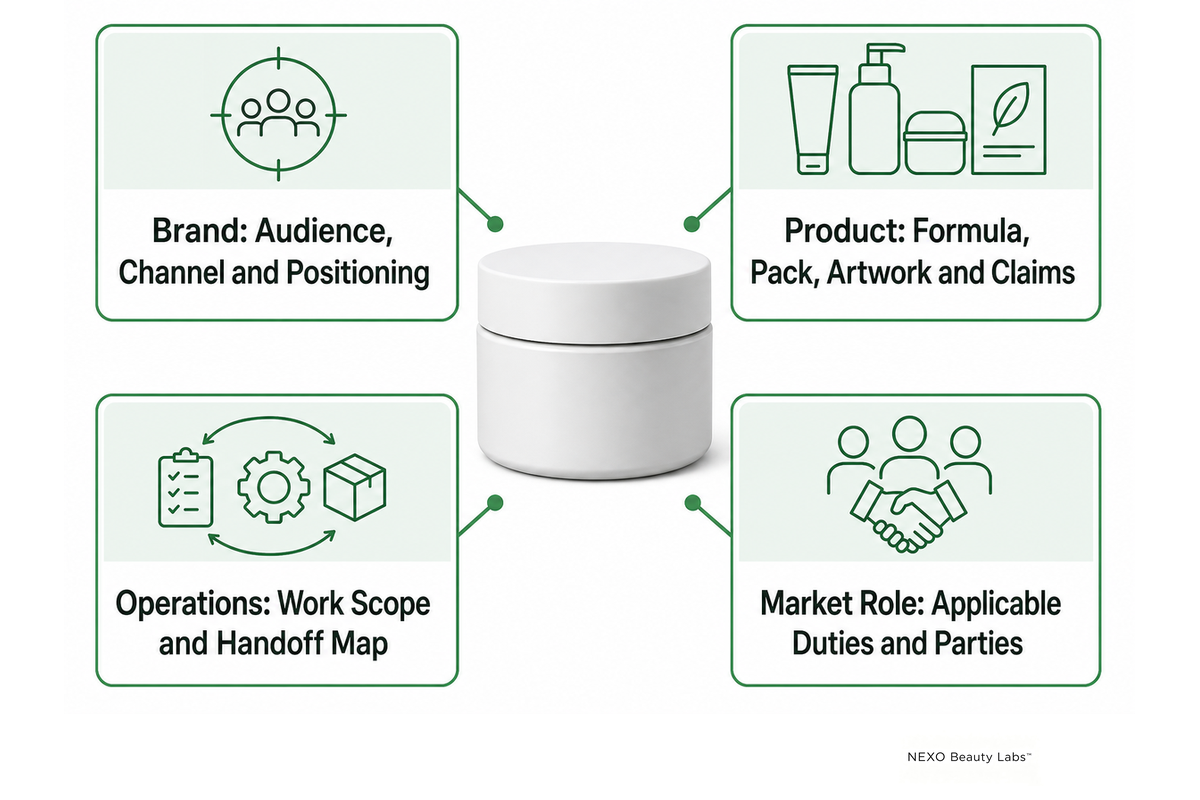
Es gibt vier Ebenen, die getrennt bleiben sollten: die Markenebene, die Produktebene, die Betriebsebene und die Marktrollenebene. Die Markenebene erfasst Aspekte des Geschäfts in Bezug auf Positionierung, Kunden, Vertriebskanal und Markenfreigabe. Die Produktebene erfasst Produkteigenschaften, darunter Rezeptur, Verpackung, Artwork, Verwendungszweck und Werbeaussagen. Die Betriebsebene erfasst, wer welche Tätigkeiten ausführt, darunter Entwicklung, Herstellung, Abfüllung, Verpackung, Etikettierung, Prüfung, Lagerung und Versand. Die Marktrollenebene erfasst die Parteien, denen im jeweiligen Zielmarkt gesetzlich eine bestimmte Rolle zugewiesen wird. In den USA beschreibt beispielsweise der MoCRA-Überblick der FDA eine verantwortliche Person als Hersteller, Verpacker oder Vertreiber, dessen Name auf dem Etikett erscheint. Die Person, die das Team informell als Produkteigentümer bezeichnet, muss nicht die für die gesetzliche Rolle nach MoCRA verantwortliche Person sein.
| Ebene | Zu klärende Frage | Festzuhaltender Eintrag |
|---|---|---|
| Marke | Für wen ist das Produkt bestimmt und wo wird es verkauft? | Freigegebenes Briefing zu Zielgruppe, Vertriebskanal und Positionierung |
| Produkt | Welche genaue Rezeptur, Verpackung, welches Artwork, welche Verwendung und welche Werbeaussagen definieren das Produkt? | Produktidentität mit Versionskontrolle |
| Betrieb | Wer übernimmt jeden Entwicklungs- und Produktionsschritt? | Prozess- und Übergabematrix |
| Rolle im Markt | Welche gesetzliche Rolle gilt für die jeweilige Partei? | Verzeichnis der Verantwortlichkeiten für den jeweiligen Markt |
Private Label, White Label oder individuelle Formulierung: Welcher Entwicklungsweg eignet sich?
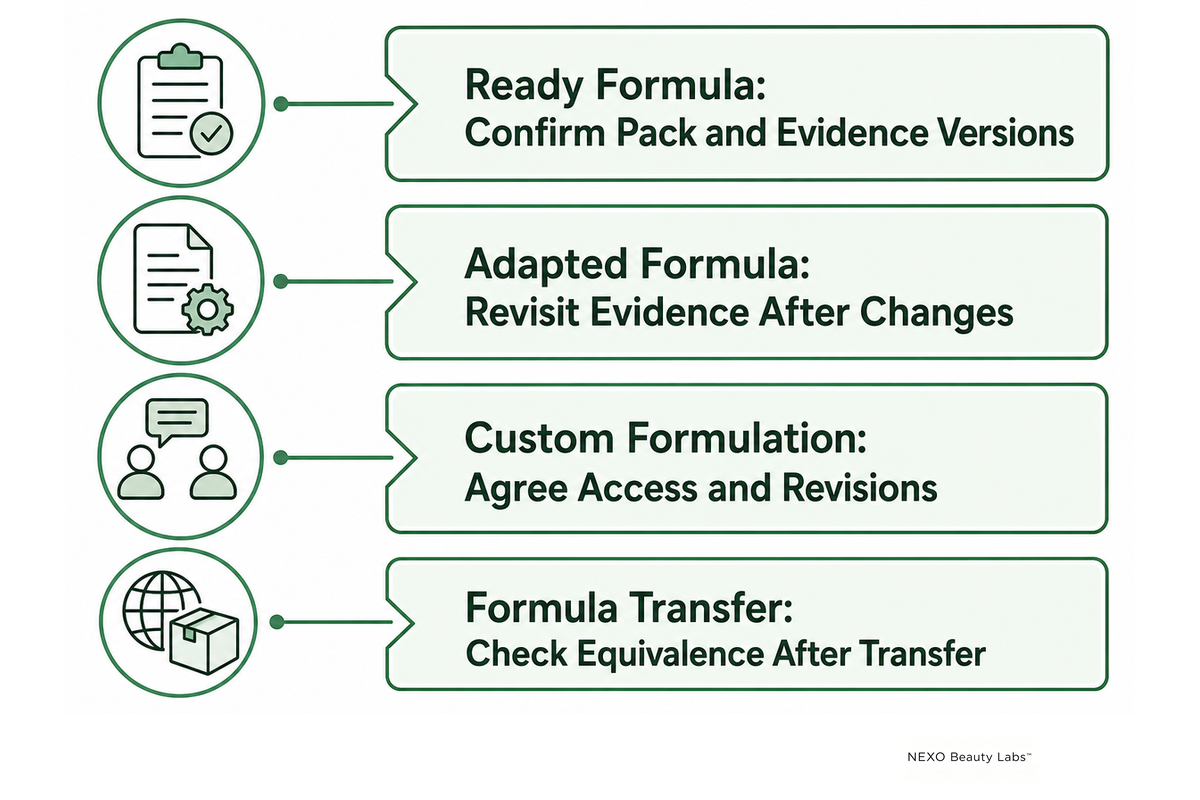
Wählen Sie den Entwicklungsweg anhand der Entscheidungen und Dokumentationen, die die Marke kontrollieren muss, nicht danach, welche Bezeichnung am hochwertigsten klingt. Dieselben Begriffe können unterschiedliche Abläufe beschreiben, und die tatsächlichen Abläufe können sich auf regulatorische Rollen auswirken. Der öffentliche Geltungsbereich von ISO 22716 umfasst beispielsweise Produktion, Lenkung, Lagerung und Versand, schließt Forschung und Entwicklung jedoch aus. Eine GMP-Aussage verrät daher nicht, wer die Rezeptur entwickelt oder die Entwicklungsdokumentation führt.
Nutzen Sie die Private-Label-Lenkungs- und Dokumentationsmatrix, um für jeden Entwicklungsweg dieselben fünf Fragen zu stellen: Was kann der Kunde ändern? Wer führt die Arbeit aus? Welche Version ist freigegeben? Welche Nachweise werden erstellt und der freigegebenen Version zugeordnet? Was löst eine erneute Prüfung aus?
| Entwicklungsweg | Typischer Einflussbereich des Käufers | Frage zur Dokumentation | Geeignet, wenn |
|---|---|---|---|
| Fertige Rezeptur / White Label | Markenauftritt, ausgewählte Verpackung und vom Anbieter angebotene Optionen | Welche Rezeptur- und Nachweisversionen gelten für genau diese Verpackung und diese Werbeaussagen? | Das bereitgestellte Produkt ist ohne verborgene Anpassungen geeignet |
| Angepasste Rezeptur | Benannte Änderungen an Sensorik, Inhaltsstoffen, Duft, Farbe oder Leistung | Welche früheren Nachweise bleiben gültig und welche Änderungen erfordern neue Arbeit? | Eine definierte Basis eignet sich, bestimmte Änderungen sind jedoch wichtig |
| Individuelle Formulierung | Größerer Spielraum bei Rezeptur und Sensorik | Wer besitzt Zugriffsrechte und Entscheidungsbefugnis bei Überarbeitungen, Mustern, Nachweisen und späteren Änderungen? | Differenzierung rechtfertigt mehr Entscheidungen und Validierung |
| Übertragung einer vom Käufer bereitgestellten Rezeptur | Bestehende Produktdefinition, vorbehaltlich der Umsetzbarkeit der Übertragung | Was belegt die Gleichwertigkeit nach einem Wechsel von Rohstoffen, Standort, Prozess oder Verpackung? | Der Käufer verfügt über kontrollierte technische Angaben und die Befugnis, sie weiterzugeben |
Denken in Bezeichnungen für Entwicklungswege
- Geht davon aus, dass „individuell“ immer mehr Kontrolle bedeutet
- Behandelt eine fertige Rezeptur so, als wären dafür keine Nachweise erforderlich
- Nimmt ein einzelnes Muster als Produktdefinition
- Lässt kommerzielle Formulierungen an die Stelle klarer Rollen treten
Denken in Lenkung und Dokumentation
- Benennt jede Entscheidung, die der Käufer treffen kann
- Prüft Nachweise anhand der genauen Produktidentität
- Lenkt Versionen von Rezeptur, Verpackung, Artwork und Werbeaussagen
- Trennt operative Aufgaben von gesetzlichen Rollen
Welche Produktentscheidungen müssen vor der Rezepturauswahl feststehen?
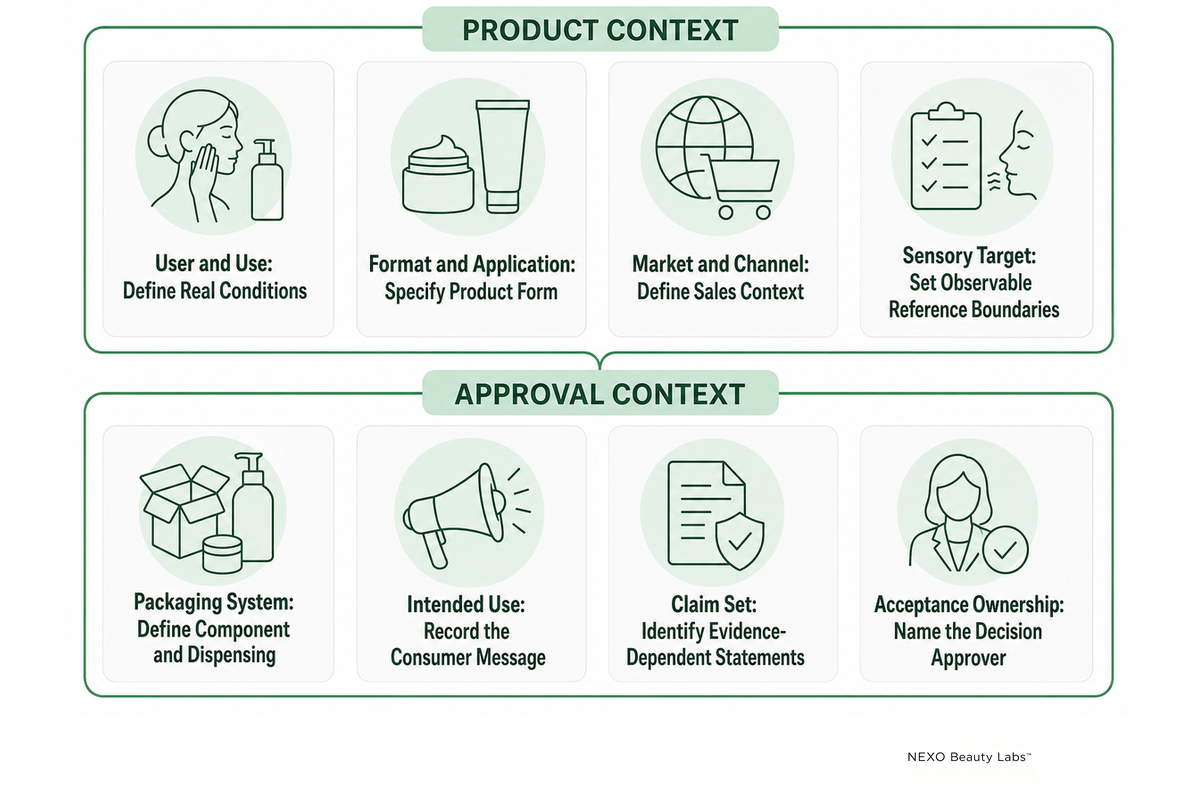
Nachdem die Grenzen des Entwicklungswegs festgelegt wurden, erfüllen Wunschlisten zu Inhaltsstoffen und Produktbriefings weiterhin unterschiedliche Funktionen. Bevor über die Auswahl oder Anpassung einer Make-up- oder Hautpflege-Rezeptur endgültig entschieden wird, muss das technische Team genügend Kontext erhalten, um Leistung, Verpackung, Nachweise und Werbeaussagen richtig einzuordnen. Andernfalls wird ein Muster anhand bestimmter Erwartungen freigegeben und anschließend mit ganz anderen Erwartungen vermarktet.
- Anwender und Anwendungssituation: Wer verwendet das Produkt, wo und wie oft, und welche praktischen Einschränkungen gelten?
- Format und Anwendung: Creme, Waschprodukt, Serum, Balsam, Stick, dekorative Kosmetik, Aerosol, Puder oder eine andere genau definierte Form?
- Absatzmarkt und Vertriebskanal: welches Land oder welche Region, online oder im Einzelhandel, direkt an Verbraucher oder für den professionellen Einsatz?
- Sensorisches Ziel: Aussehen, Duft, Textur, Verteilbarkeit, Einziehverhalten, Abspülbarkeit, Finish, Farbe und Grenzen der Referenz?
- Verpackungssystem: Komponente, Material, Abgabesystem, Verpackungsdekoration, Abfüllung, Verschluss und Nutzung durch Verbraucher?
- Genauer Verwendungszweck: Welche Wirkung versprechen Etikett und Marketing den Verbrauchern?
- Werbeaussagen: Welche objektiven Aussagen müssen möglicherweise belegt werden und welche Formulierungen sind bislang nur Konzepte?
- Zuständigkeit für die Abnahme: Wer kann eine Version freigeben, ablehnen oder eine Entscheidung erneut zur Prüfung stellen?
Werbeaussagen gehören ins erste Briefing und nicht ans Ende. Der Leitfaden der FDA zur Kosmetikkennzeichnung bietet eine bundesweite Grundlage, während die Richtlinie der FTC zur Belegbarkeit von Werbeaussagen erläutert, warum ausdrückliche und implizite objektive Aussagen eine angemessene Grundlage benötigen. Website-Texte, Beiträge in sozialen Medien, Vorführungen, Erfahrungsberichte und Verpackungen können alle zur Botschaft beitragen, die Verbraucher erreicht.
Wie verändert das Produktformat den Nachweisplan?
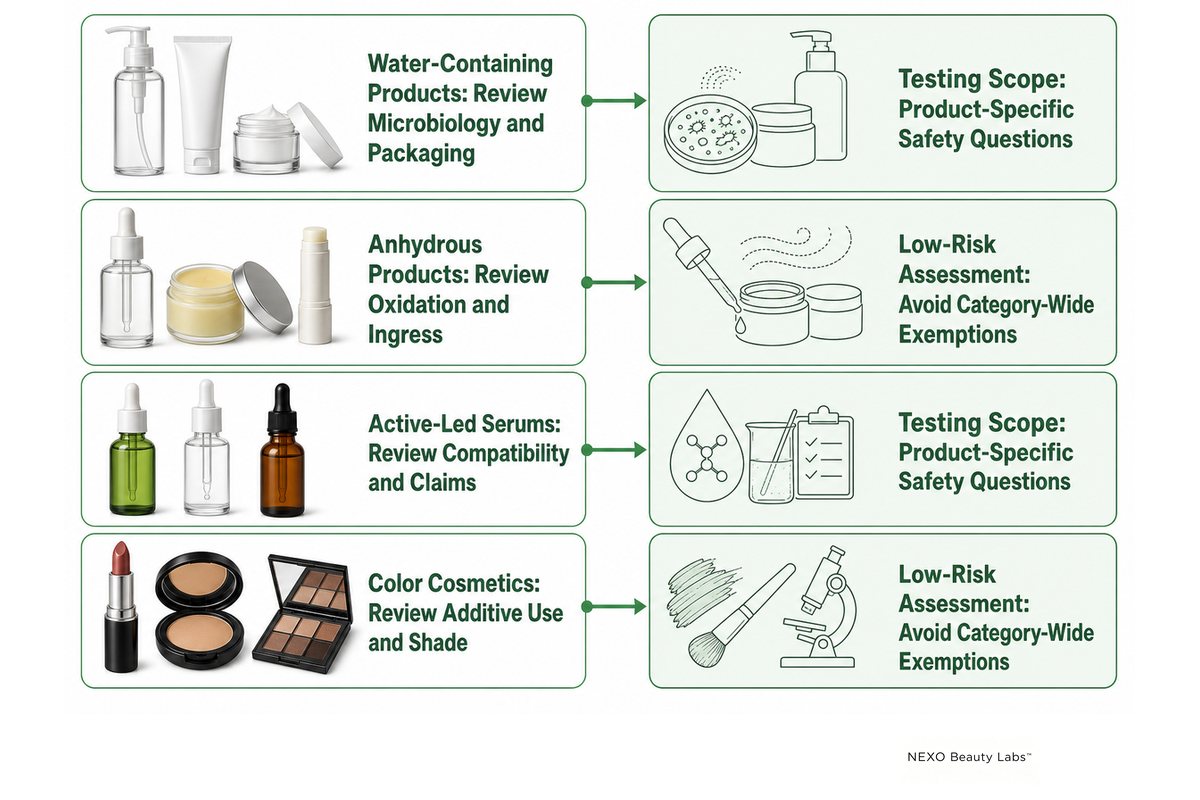
Das Produktformat ist nur ein Aspekt eines vollständigen Prüfplans. Die Fragen hängen von Verwendungszweck, Wasseraktivität, Rohstoffen, Konservierung, Verpackung, Verbraucherkontakt, Lagerung, Vertrieb, Werbeaussagen, Marktanforderungen und Vorschriften ab. Die FDA formuliert die Abgrenzung klar: „Wir verfügen auch nicht über eine Liste vorgeschriebener Prüfungen für ein bestimmtes Kosmetikprodukt oder einen bestimmten Inhaltsstoff.“ Ihre Hinweise zur Produktprüfung machen Unternehmen außerdem weiterhin für die Gewährleistung der Sicherheit verantwortlich.
Auch die Normen weisen in dieselbe produktspezifische Richtung. ISO 17516:2014 behandelt die mikrobiologische Qualität und befindet sich derzeit in einem Überarbeitungszyklus. Das Konzept eines geringen Risikos darf nicht als pauschale Ausnahme für eine ganze Produktkategorie ausgelegt werden. ISO/TR 18811:2018 schreibt keine einheitlichen Stabilitätsbedingungen, Parameter oder Akzeptanzkriterien für alle Kosmetikprodukte vor.
| Produktrichtung | Ergänzende Fragen | Nicht voraussetzen |
|---|---|---|
| Creme, Lotion oder Waschprodukt mit Wasseranteil | Mikrobiologisches Risiko, Konservierung, Viskosität, Entmischung, Verpackungskontakt, Dosierung und Verunreinigung bei der Nutzung | Ein Zertifikat deckt das fertige Rezeptur-Verpackungs-System ab |
| Wasserfreier Balsam oder Öl | Oxidation, Verhalten bei Hitze, Kristallisation, Veränderungen von Duft oder Farbe, Eindringen von Stoffen und Nutzung durch Verbraucher | „Kein Wasser“ beseitigt sämtliche mikrobiologischen Fragen und Fragen zur Stabilität |
| Serum oder Hautpflege mit Wirkstoffen im Fokus | Kompatibilität der Inhaltsstoffe, gegebenenfalls pH-Wert, Farb- und Geruchsveränderungen, Wirkstoffabgabe, Schutz durch die Verpackung und Beleg der Werbeaussagen | Eine Inhaltsstoffstudie belegt die Werbeaussage für das fertige Produkt |
| Dekorative Kosmetik | Zulässigkeit von Farbstoffen, Farbtonkontrolle, Anwendung, Haltbarkeit, Migration, Funktion der Verpackung und Wortlaut der Werbeaussagen | Jedes Pigment und jede Anwendung sind in jedem Markt und an jeder Körperstelle zulässig |
Wem gehören Rezeptur, Verpackung, Werbeaussagen und Dokumentation?
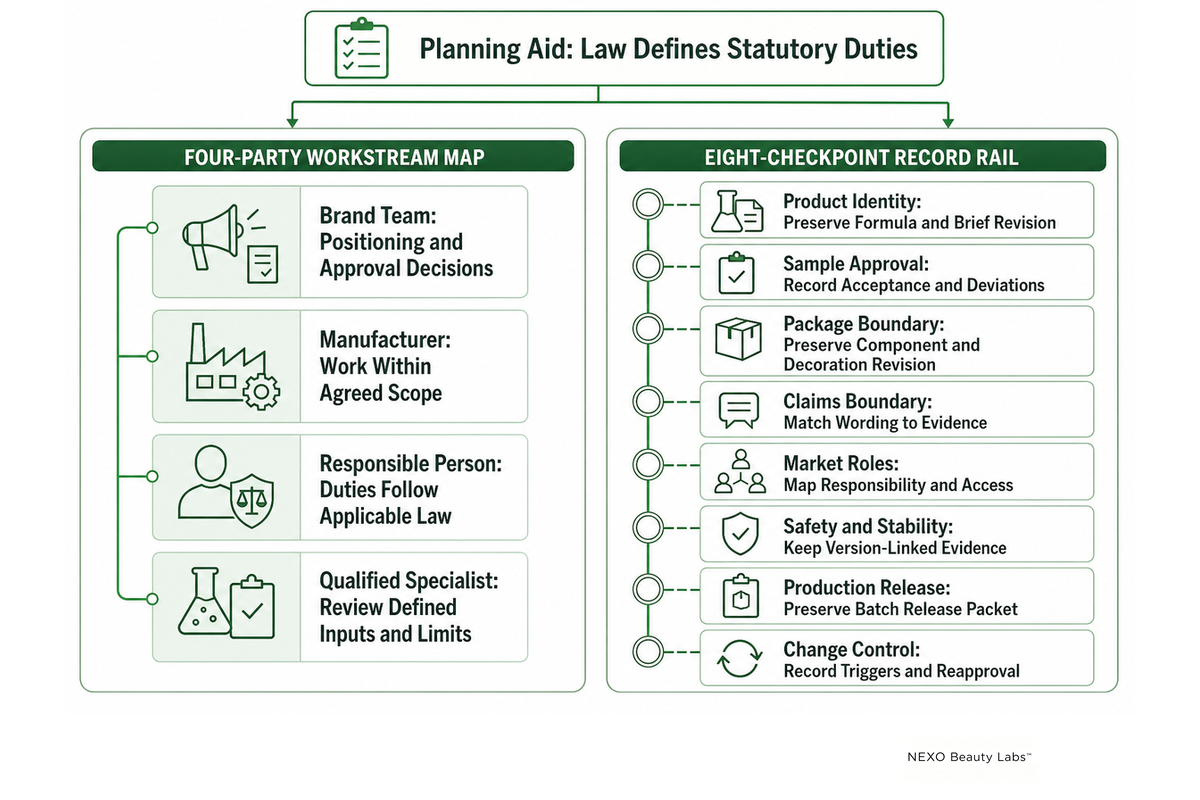
Nachdem der produktspezifische Nachweisplan festgelegt wurde, sollten Sie den Begriff Eigentümer nicht verwenden, um fünf verschiedene Aspekte zu vermischen: Wer leitet eine operative Aufgabe, wer hat eine gesetzliche Pflicht, wer verwahrt eine Dokumentation, wer darf darauf zugreifen und wer gibt eine Entscheidung frei? Der Vier-Parteien-Startabgleich ist eine Planungsbezeichnung für einen Arbeitsablauf mit vier Parteien. Er teilt die Pflichten der FDA nicht auf vier gesetzliche Verantwortliche auf.
| Partei im Arbeitsablauf | Fragen zur operativen Leitung | Fragen zu Dokumentation und Zugriff | Grenze der jeweiligen Rolle |
|---|---|---|---|
| Markenteam | Zielgruppe, Vertriebskanal, Positionierung, Artwork und Freigabeentscheidungen | Welche technischen und marktbezogenen Dokumentationen müssen zugänglich bleiben? | Die Leitung durch die Marke belegt für sich genommen keine gesetzliche Rolle |
| Hersteller | Entwicklung, Produktion, Lenkung, Lagerung oder Versand innerhalb des vereinbarten Leistungsumfangs | Was wird erstellt, verwahrt, geteilt, als Rückstellmuster aufbewahrt oder geändert? | Der vertragliche Leistungsumfang umfasst nicht automatisch alle Pflichten eines Marktes |
| Verantwortliche Person | Pflichten, die sich aus dem jeweiligen Markt und der tatsächlichen Rolle auf dem Etikett ergeben | Sind erforderliche Belege, Einträge und Ereignisaufzeichnungen zugänglich? | Die Definition und Pflichten ergeben sich aus dem Gesetz, nicht aus dieser Tabelle |
| Qualifizierter Spezialist | Beauftragte Prüfung zu Sicherheit, Regulierung, Tests, Werbeaussagen, Verpackung oder Recht | Welche Angaben wurden anhand welcher Version und unter welchen Einschränkungen geprüft? | Durch eine Beratung gehen die Pflichten des Kunden nicht stillschweigend auf den Berater über |
Beschreiben Sie für jede Launch-Entscheidung die operative Leitung, die gesetzliche Verantwortung (falls vorhanden), die verwahrende Partei, den Zugriffsweg, die freigebende Person, die Grundlage für die Aufbewahrung und den Auslöser für Änderungen. Das ist präziser als die Aussage: „Der Hersteller kümmert sich um die Compliance.“
| Entscheidungspunkt | Nachweisquelle | Prüfung durch den Käufer | Projektunterlage |
|---|---|---|---|
| Produktidentität | Kontrolliertes Briefing und Rezepturdatei | Definiert dieselbe Version Muster und Produktion? | Überarbeitung der Rezeptur und des Briefings |
| Musterfreigabe | Prüfnotizen und Akzeptanzkriterien | Was hat das Muster belegt und welche Fragen offengelassen? | Unterzeichnete Freigabe und Abweichungen |
| Verpackungsgrenze | Komponentenspezifikation und Kompatibilitätsprüfungen | Wurde die kommerzielle Verpackung tatsächlich bewertet? | Überarbeitung der Komponente und Verpackungsdekoration |
| Abgrenzung von Werbeaussagen | Verzeichnis der Werbeaussagen und ihrer Belege | Belegen die Nachweise den genauen Wortlaut und Kontext? | Freigegebene Zuordnung von Werbeaussagen zu Nachweisen |
| Marktrollen | Etikett, Vereinbarungen und Prüfung für den Zielmarkt | Wer führt aus, verwahrt, greift zu und gibt frei? | Matrix zu Verantwortlichkeiten und Zugriff |
| Sicherheit und Stabilität | Produktspezifische Begründung und Ergebnisse | Beziehen sich die Dokumentationen auf das freigegebene Rezeptur-Verpackungs-Paar? | Nachweisverzeichnis und Zugriffsweg |
| Produktionsfreigabe | Aufzeichnungen zu Charge, Qualität, Abfüllung und Freigabe | Entsprechen die Freigabekriterien der freigegebenen Version? | Chargenfreigabepaket |
| Änderungskontrolle | Mitteilung, Folgenabschätzung und erneute Freigabe | Welche Änderungen führen dazu, dass Entscheidungen zu Rezeptur, Verpackung, Werbeaussagen oder Nachweisen erneut geprüft werden? | Auslöser für Änderungen und Entscheidungshistorie |
Welche Nachweise sollten vor der Freigabe eines Musters vorliegen?
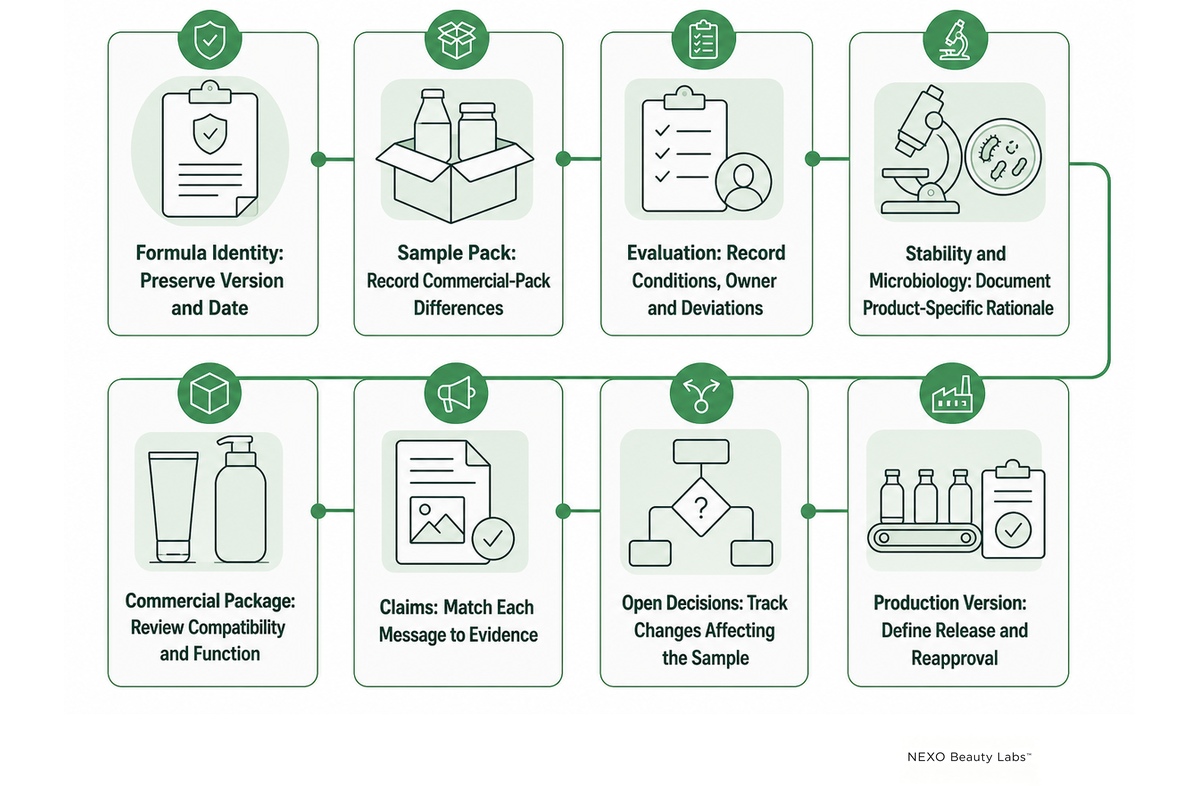
Prüfmuster zeigen ein Produkt unter festgelegten Bedingungen, belegen für sich genommen jedoch weder Haltbarkeit noch mikrobiologische Qualität, Kompatibilität mit der Verpackung, Nachweise für Werbeaussagen, Produktionskonstanz oder Marktkonformität. Jede Freigabe benötigt daher eine versionsgebundene Rezeptur, Verpackung, einen Nachweisplan, eine für die Abnahme verantwortliche Person und eine Dokumentation offener Fragen.
Grenzen der Musterfreigabe: Halten Sie vor der Freigabe genau fest, welche Versionen der Rezeptur und Verpackung geprüft wurden, was das Muster belegen darf und welche Fragen noch offen sind, denn ein Prüfmuster allein legt den Nachweisplan für das kommerzielle Rezeptur-Verpackungs-System nicht fest.
- Rezepturkennung, Version, Datum und kontrollierte sensorische Beschreibung
- Genaues Mustergebinde oder dokumentierter Hinweis, dass sich die kommerzielle Verpackung noch unterscheidet
- Prüfbedingungen, Prüfgruppe oder entscheidungsverantwortliche Person, Ergebnisse und Abweichungen
- Geplante Stabilitätsprüfung und mikrobiologische Begründung für die tatsächliche Rezeptur und den vorgesehenen Verwendungszweck
- Fragen zur Kompatibilität mit der Verpackung und zur Funktion der kommerziellen Komponente
- Zuordnung von Werbeaussagen und Nachweisen für Verpackung, Website, Werbung und Vorführungen
- Entscheidungen zu Rohstoffen, Duft, Farbe, Artwork und Markt, die das Muster noch verändern können
- Freigabekriterien für die Produktionsversion und Auslöser für eine erneute Freigabe
Die separaten Leitfäden von NEXO erläutern, warum Stabilitätsprüfungen für Kosmetikprodukte und Kompatibilitätsprüfungen für Kosmetikverpackungen unterschiedliche Leistungsumfänge haben. Diese Trennung entspricht dem produktspezifischen Ansatz der FDA-Prüfhinweise und der ISO/TR 18811. Ein ansprechendes Produktaussehen bei einer Prüfung beantwortet nicht alle Fragen, die sich bei Vertrieb und Verwendung durch Verbraucher stellen.
Was bedeuten die US-Kosmetikvorschriften für eine Private-Label-Marke?
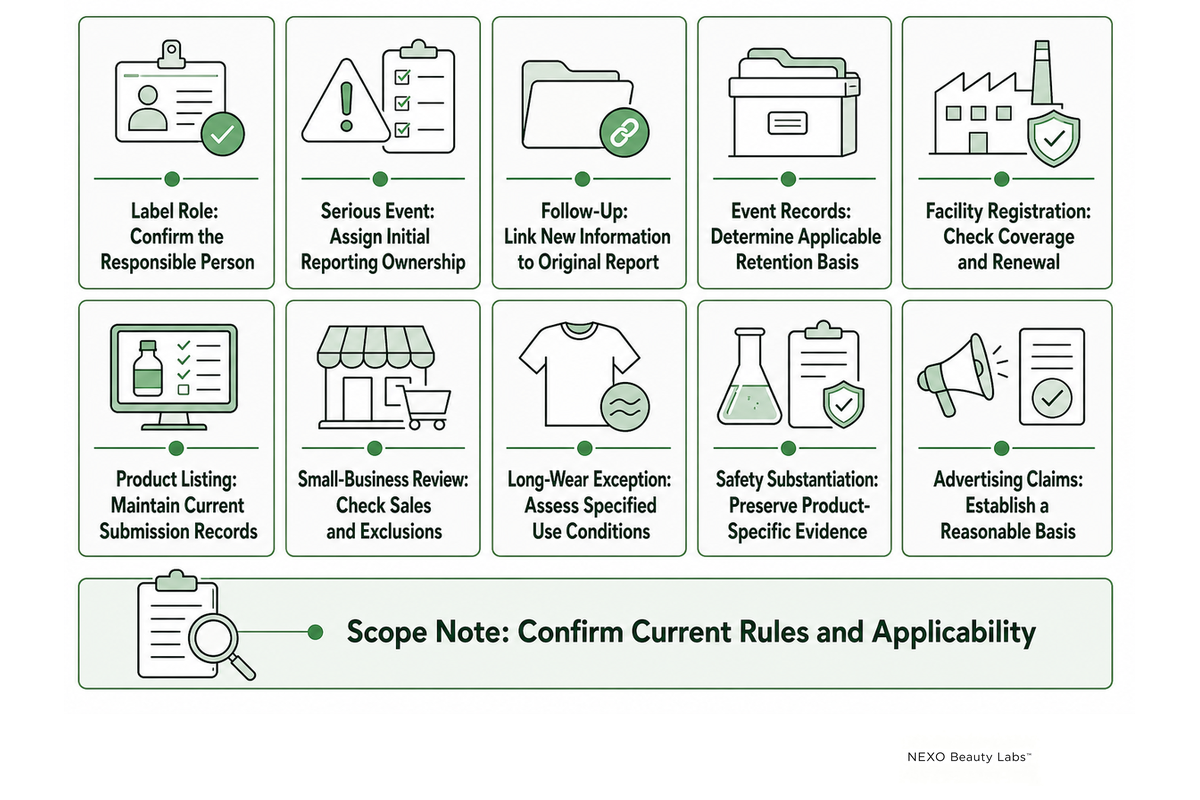
Die meisten Kosmetikprodukte und kosmetischen Inhaltsstoffe benötigen keine vorherige FDA-Zulassung; eine wichtige Ausnahme bilden Farbstoffe. Daher muss eine Private-Label-Marke weiterhin die verantwortliche Person, erfasste Betriebsstätten, Dokumentationen zur Sicherheitsbegründung, Produktlistungen, Werbeaussagen und marktspezifische Pflichten für das konkrete Produkt zuordnen. Die FDA-Informationsseite zu ihren Befugnissen ist gerade deshalb nützlich, weil sie die fehlende übliche Vorabzulassung klar von einer fehlenden Regulierung unterscheidet.
Nach MoCRA können für die auf dem Etikett ausgewiesene verantwortliche Person und die erfassten Betriebsstätten unterschiedliche Pflichten gelten. Meldungen schwerwiegender unerwünschter Ereignisse, Dokumentationen zur Sicherheitsbegründung, Betriebsregistrierung, Produktlistung und Aktualisierungen sollten mit den tatsächlichen Projektumständen abgeglichen werden. Bedingte Ausnahmen für Kleinunternehmen gelten nicht für alle Produktkategorien. Eine Marke sollte eine Ausnahme daher nicht allein anhand des Umsatzes annehmen.
Registrierung und Listung sind nicht mit Zulassung oder Zertifizierung gleichzusetzen. In ihrer Aktualisierung vom September 2026 erklärt die FDA auf der Seite zu Registrierung und Listung, dass sie kein Zertifikat ausstellt, das die Einhaltung der Anforderungen an die Registrierung kosmetischer Betriebsstätten bestätigt. Eine Registrierungsnummer belegt nicht, dass das fertige Produkt zugelassen, sicher oder korrekt gekennzeichnet ist oder dass jede Werbeaussage belegt wurde.
Fristen müssen ebenso sorgfältig zugeordnet werden wie Rollen. Die aktuellen FDA-Seiten nennen für die erste Meldung eines schwerwiegenden unerwünschten Ereignisses eine Frist von 15 Werktagen, für nach Eingang innerhalb von 1 Jahr nach der ursprünglichen Meldung an die FDA erhaltene Folgeinformationen eine Meldefrist von 15 Werktagen, Aufbewahrungsfristen von 6 Jahren oder 3 Jahren für ein qualifiziertes Kleinunternehmen, eine Verlängerung der Betriebsregistrierung alle 2 Jahre, Aktualisierungen der Produktlistung alle 1 Jahre, einen Umsatzrückblick über 3 Jahre in der Definition eines Kleinunternehmens sowie eine Ausnahme für Produkte, die bei üblicher oder gewöhnlicher Verwendung das Aussehen für mehr als 24 Stunden verändern sollen, sofern das Entfernen durch Verbraucher nicht zu dieser Verwendung gehört. Prüfen Sie den aktuellen Wortlaut und seine Anwendbarkeit, statt diese Fristen in einen allgemeinen Kalender zu übernehmen.
US-Matrix: 10 Kategorien mit Pflichten und Dokumentation
| Kategorie | Hinweis zu Frist oder Geltungsbereich | Projektunterlage | Zu vermeidender Fehler |
|---|---|---|---|
| Rolle auf dem Etikett | Vor der Markteinführung festlegen | Feststellung der verantwortlichen Person und Kontaktweg | Annehmen, der Auftragshersteller sei immer die verantwortliche Person |
| Erstes schwerwiegendes Ereignis | 15 Werktage | Annahme, Bewertung, Etikettentext, Einreichung und verantwortliche Person | Beschwerden außerhalb des Meldewegs unbearbeitet lassen |
| Nachmeldung zu einem schwerwiegenden Ereignis | Neue Informationen innerhalb von 1 Jahr nach der ersten Meldung an die FDA; Einreichung innerhalb von 15 Werktagen | Verknüpfte Nachmeldung und ursprüngliche Meldung | Die Akte nach der ersten Einreichung schließen |
| Ereignisaufzeichnungen | Im Allgemeinen 6 Jahre; 3 Jahre für ein qualifiziertes Kleinunternehmen | Grundlage der Aufbewahrung und zugänglicher Ablageort | Annehmen, das System des Herstellers erfülle alle Zugriffsanforderungen |
| Registrierung der Betriebsstätte | Bei erfassten Betriebsstätten alle 2 Jahre erneuern | Bewertung der erfassten Betriebsstätte, verantwortliche Person für die Einreichung und Status | Eine Registrierungsnummer als Produktzulassung behandeln |
| Produktlistung | Bei erfassten Produkten alle 1 Jahr aktualisieren | Aktuelle Produkt-, Inhaltsstoff- und Einreichungsdokumentation | Zulassen, dass Rezepturänderungen von den Listungsdaten abweichen |
| Prüfung des Kleinunternehmensstatus | Durchschnitt der vorangegangenen 3 Jahre zuzüglich Produktausschlüsse | Berechnung, Inflationsanpassung, Produktprüfung und Freigabe durch einen Berater | Entscheidung allein anhand des Umsatzes treffen |
| Ausnahme für lang anhaltende Wirkung | Veränderung des Aussehens für mehr als 24 Stunden bei üblicher oder gewöhnlicher Verwendung, wenn das Entfernen durch Verbraucher nicht zu dieser Verwendung gehört | Bewertung der Produktkategorie und der üblichen Verwendung | Annehmen, jedes Produkt eines Kleinunternehmens sei ausgenommen |
| Begründung der Sicherheit | Produktspezifisch; kein allgemeiner FDA-Prüfplan | Qualifizierte Prüfgrundlage und zugängliche Dokumentationen | „Keine allgemeingültige Liste“ als „keine Nachweise erforderlich“ verstehen |
| Werbeaussagen | Angemessene Grundlage vor Veröffentlichung | Zuordnung von Werbeaussagen auf Etikett und in Werbung zu den Nachweisen | Die Verpackung prüfen und Onlinewerbung ignorieren |
Einen ausführlicheren Überblick zur Kennzeichnung bietet NEXOs Leitfaden zu Kennzeichnungsvorschriften für Kosmetik. Lassen Sie sich anschließend für das konkrete Produkt, die Werbeaussagen, die beteiligten Parteien und die Märkte qualifiziert beraten.
Welche Nachweise sollten vor kommerziellen Gesprächen geprüft werden?
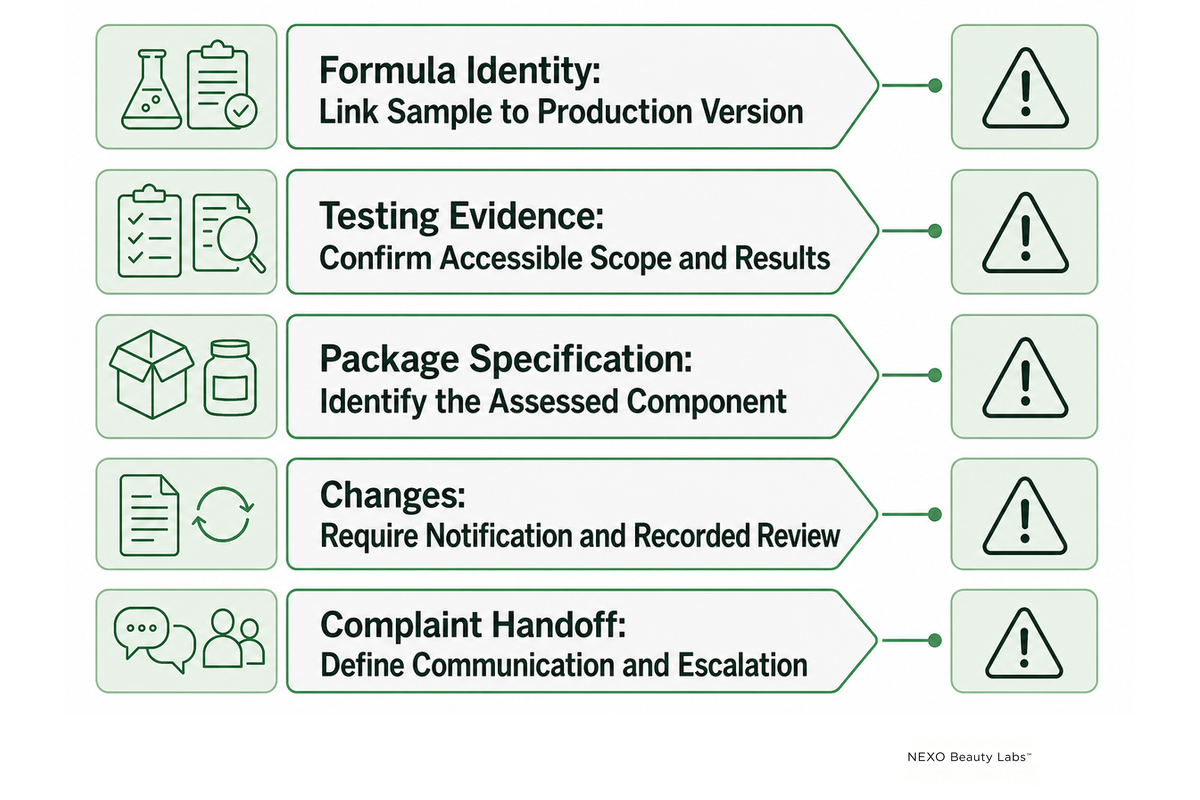
Nachdem US-Pflichten und Marktrollen zugeordnet wurden, können kommerzielle Verhandlungen beginnen, sobald die Marke ihren Nachweisrahmen festgelegt hat. Ziel ist nicht, Hersteller anhand einer einheitlichen Punktzahl einzustufen. Es geht darum zu verstehen, ob das Betriebsmodell die für das Projekt erforderlichen Dokumentationen, Zugriffsrechte und Änderungen unterstützt.
| Dokumentationsbereich | Frage zum Zugriff | Warnzeichen |
|---|---|---|
| Rezepturidentität und Überarbeitung | Wie lässt sich das freigegebene Muster der Produktionsrezeptur zuordnen? | Der Mustername ist die einzige Kennung |
| Begründung und Ergebnisse der Prüfungen | Auf welche Rohdaten oder geprüften Nachweise kann die verantwortliche Partei zugreifen? | Ein Siegel oder die Aussage „bestanden“ enthält weder Angaben zum Geltungsbereich noch zur Version oder zu den Ergebnissen |
| Verpackungsspezifikation | Welche Version der Komponente wurde mit welcher Rezeptur geprüft? | Eine visuelle Referenz ersetzt die Identität von Material und Komponente |
| Abweichung und Änderung | Wer wird vor Änderungen an Rezeptur, Rohstoffen, Prozess, Standort, Verpackung oder Werbeaussagen benachrichtigt? | Für „gleichwertige“ Ersatzstoffe ist keine dokumentierte Prüfung erforderlich |
| Übergabe von Beschwerden und Ereignissen | Wie gelangen Dokumentationen und Muster zu der Partei, die ein Ereignis bewerten muss? | Kein zeitgebundener Kommunikations- oder Eskalationsweg |
Allgemeine Aussagen wie „hohe Qualität“ ersetzen diese Prüfung nicht. Die relevanten Nachweise können bei mehreren Parteien liegen. Eine Marke muss daher sowohl die Dokumentenverwahrung als auch den Zugriff klären. Das öffentliche Unternehmensprofil von NEXO Beauty Labs bietet Kontext aus erster Hand zum Unternehmen; produktspezifische Nachweise gehören weiterhin zum definierten Projekt und zur jeweiligen Version.
Wie gelangen Sie vom Muster zur Produktion, ohne das freigegebene Produkt zu verändern?
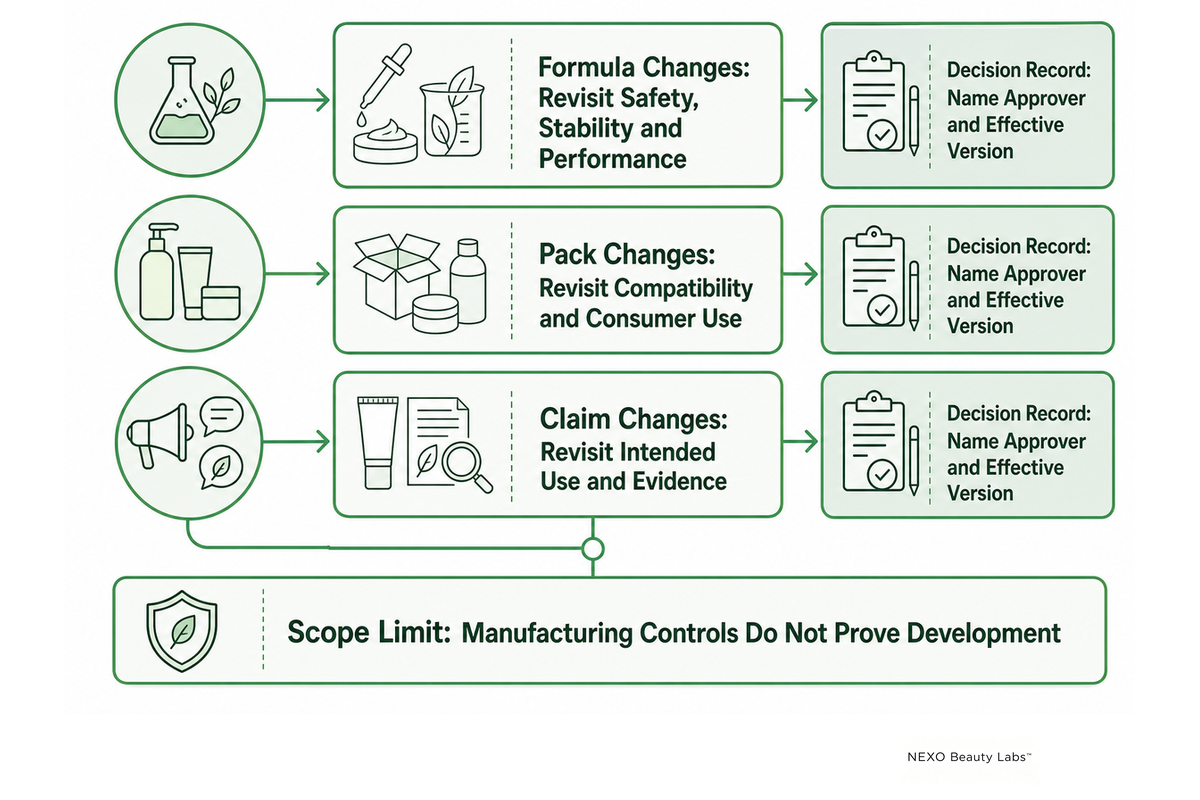
Sobald der Nachweisrahmen feststeht, scheitert eine Übertragung, wenn die einzige Übergabeanweisung „freigegebenes Muster“ lautet. Für die Produktion ist eine verknüpfte Produktidentität erforderlich: Rezeptur, Rohstoffanforderungen, Duft oder Farbton, Verpackungsspezifikation, Artwork, Werbeaussagen, Prüfplan, Freigabekriterien, genehmigte Abweichungen und Entscheidungshistorie.
Die Auslösermatrix für Änderungen an Rezeptur, Verpackung und Werbeaussagen kann als redaktionelles Werkzeug zur Änderungslenkung dienen. Sie legt kein einheitliches Revalidierungsprogramm fest. Sie besagt, dass eine erwogene Änderung danach bewertet werden muss, welche Nachweise sie beeinflussen kann.
| Auslöser für eine Änderung | Erneut zu prüfende Nachweise | Zu dokumentierende Entscheidung |
|---|---|---|
| Rezeptur, Rohstoff, Lieferant, Duft, Farbe oder Prozess | Sicherheitsbegründung, Stabilität, mikrobiologische Begründung, Leistung, sensorisches Ziel und Werbeaussagen | Folgenabschätzung, zusätzliche Arbeit, freigebende Person und gültige Version |
| Flasche, Tiegel, Tube, Verschluss, Pumpe, Dichtung, Verpackungsdekoration oder Abfüllbedingungen | Kompatibilität, Dosierung, Schutz, Abfüllung, Transport, Etikett und Verwendung durch Verbraucher | Komponentenidentität, Zuordnung zur Rezeptur, Ergebnisse und für die Freigabe verantwortliche Person |
| Werbeaussage auf Verpackung, Website, in sozialen Medien, Erfahrungsbericht oder Vorführung | Verwendungszweck, Einstufung, angemessene Grundlage, Qualifizierung und Konsistenz | Genauer Wortlaut, Interpretation durch die Zielgruppe, für Nachweise verantwortliche Person und Freigabe |
ISO 22716 hilft dabei, Kontrollen für den Geltungsbereich der Herstellung festzulegen. Die Norm sollte jedoch nicht als Nachweis der Rezepturentwicklung oder als vollständige Unterlage für den Marktzugang ausgelegt werden. Die Produktionsdokumentation sollte zeigen, was in den kontrollierten Prozess eingeht und welche unabhängigen Marktentscheidungen außerhalb dieses Prozesses liegen.
Wann ist Private Label der falsche Entwicklungsweg?
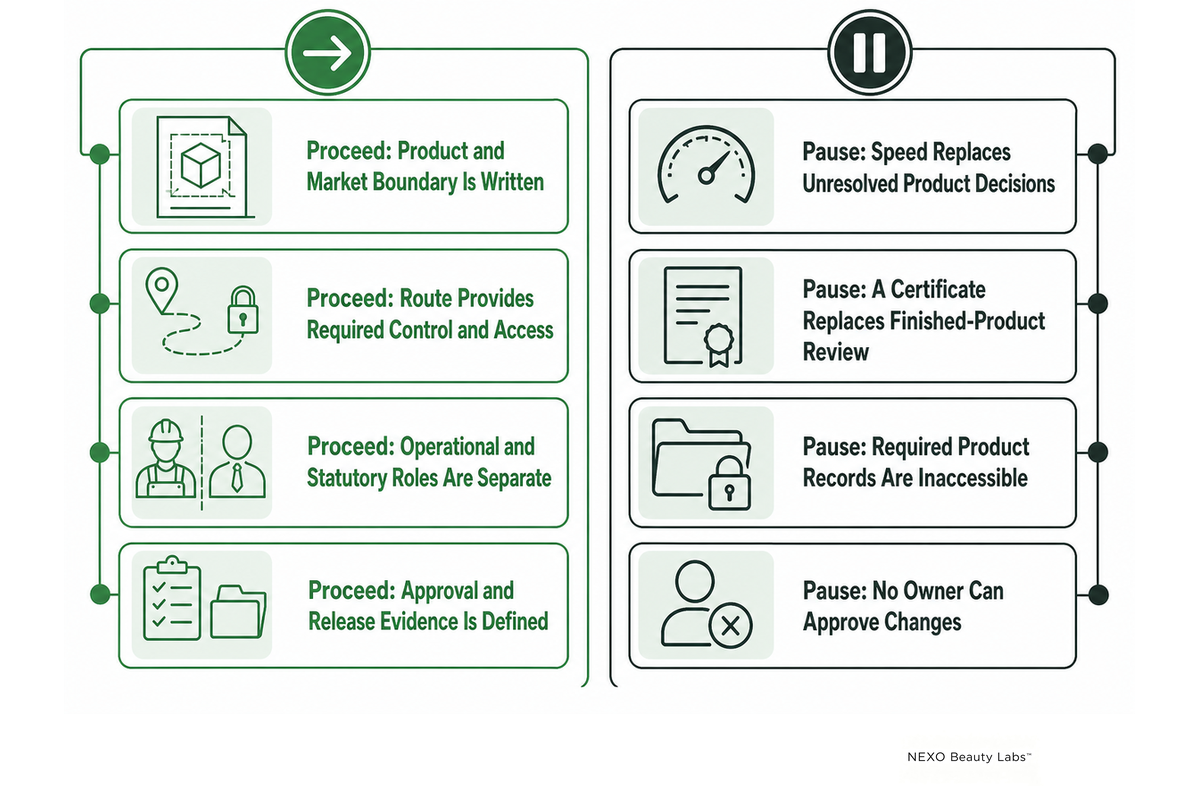
Private Label ist nicht immer eine risikoarme Option. Es ist möglicherweise nicht geeignet, wenn das Team eine Differenzierung benötigt, die der gewählte Entwicklungsweg nicht bieten kann, keinen Zugriff auf die erforderlichen Produktsicherheitsnachweise hat oder niemand die endgültige Entscheidung zur Produktidentität treffen kann. Ein Projekt kann kommerziell verfrüht sein, wenn Nachfrage, Lagerbestandsrisiko, Wirtschaftlichkeit des Vertriebskanals oder Prioritäten des Sortiments noch nicht geprüft wurden. Diese geschäftlichen Fragen sollten anhand aktueller Daten modelliert und nicht mit einer Schlagzeile zum Marktwachstum beantwortet werden.
Fortfahren, wenn
- Produkt, Nutzer, Markt, Verpackung und Grenzen der Werbeaussagen schriftlich festgehalten sind
- Der Entwicklungsweg bietet die erforderliche Kontrolle und den nötigen Zugang zu Aufzeichnungen
- Operative und gesetzliche Zuständigkeiten sind getrennt festgelegt
- Für die Musterfreigabe und die Produktionsfreigabe sind die erforderlichen Nachweise definiert
Pausieren, wenn
- Geschwindigkeit dazu dient, ungelöste Produktentscheidungen zu umgehen
- Von einem Zertifikat erwartet wird, dass es die Prüfung des Fertigprodukts ersetzt
- Rezeptur, Verpackung, Werbeaussage oder Unterlagen zur verantwortlichen Person nicht zugänglich sind
- Niemand Änderungen freigeben oder die Entscheidung zum Lagerbestand tragen kann
Was gehört in das Projektübergabeprotokoll?
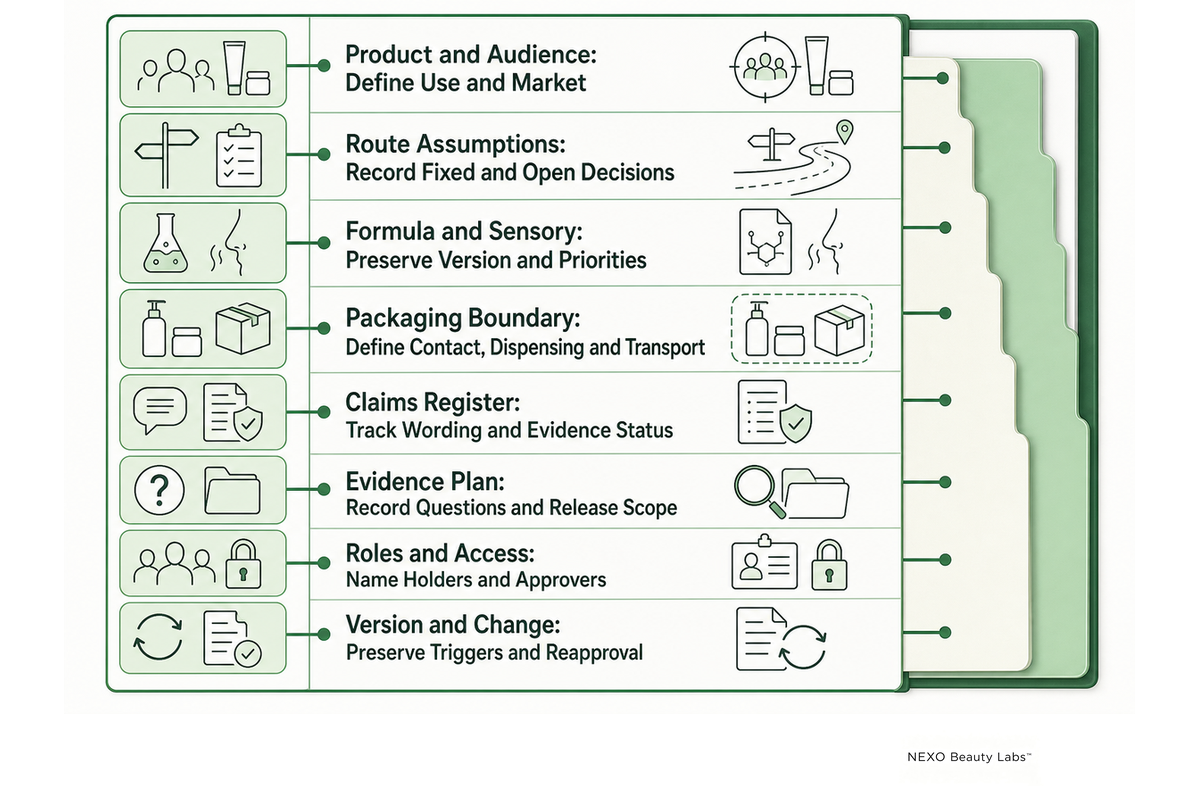
Wenn der Entwicklungsweg weiterhin geeignet ist, ist ein gutes Übergabeprotokoll keine Anfrage nach dem niedrigsten Preis. Es ist die interne Grundlage, die die Marke vor einem kommerziellen Gespräch festschreibt. Das Dokument sollte laufend aktualisiert werden, kurz genug für eine zügige Prüfung und zugleich so gut gelenkt sein, dass sich spätere Muster oder Angebote eindeutig demselben Projekt zuordnen lassen.
- Produkt und Zielgruppe: Format, Verwendungsanlass, Zielgruppe, Vertriebskanal und vorgesehene Märkte.
- Annahmen zum Entwicklungsweg: fertige, angepasste, kundenspezifische oder übertragene Rezeptur sowie noch offene Entscheidungen.
- Rezeptur und sensorisches Zielprofil: Version, Referenzen, Ausschlüsse, priorisierte Merkmale und Auswirkungen auf Werbeaussagen.
- Grenzen der Verpackung: Ausrichtung der Komponenten, mit der Rezeptur in Kontakt kommende Materialien, Dosierung, Verpackungsdekoration, Transport und offene Entscheidungen.
- Register der Werbeaussagen: genauer Wortlaut für Verpackung und Werbung, Nachweisstatus und zuständige Person für die Freigabe.
- Nachweisplan: Fragen zu Sicherheit, Stabilität, Mikrobiologie, Kompatibilität, Leistung, Markt und Freigabe.
- Rollen und Zugriff: operative Leitung, gesetzliche Rolle, Inhaber der Aufzeichnungen, Zugriffsweg, freigebende Person und Leistungsumfang der Beratung.
- Versions- und Änderungsregel: aktuelle Revision, offene Entscheidungen, Auslöser für Benachrichtigungen und Weg zur erneuten Freigabe.
Sobald diese Angaben gelenkt sind, kann die Marke für Informationen zu den Möglichkeiten und ein kommerzielles Gespräch zur entsprechenden Seite über Private-Label-Kosmetikherstellung wechseln, ohne aus diesem Leitfaden eine zweite Angebotsanfrage zu machen.
Wichtigste Erkenntnis
Ein Private-Label-Projekt lässt sich kontrollieren, wenn Entwicklungsweg, Produktidentität, Nachweise, Zuständigkeiten, Zugriff auf Aufzeichnungen, Freigabe und Auslöser für Änderungen dieselbe Version beschreiben.
Besprechen Sie ein klar definiertes Private-Label-Kosmetikprojekt
Häufig gestellte Fragen
Sind Private-Label-Produkte legal?
Ja. Private Label ist ein rechtmäßiges Geschäftsmodell, doch das fertige Kosmetikprodukt und die beteiligten Unternehmen müssen weiterhin die Vorschriften der jeweiligen Absatzmärkte erfüllen. In den Vereinigten Staaten werden Kosmetikprodukte von der FDA im Allgemeinen nicht vorab zugelassen. Für Kennzeichnung, Sicherheitsnachweise, Betriebsregistrierung, Produktlistung, den Umgang mit unerwünschten Ereignissen und die Grenzen von Werbeaussagen können dennoch Pflichten gelten. Halten Sie schriftlich fest, wer für die einzelnen Pflichten verantwortlich ist, und holen Sie qualifizierte regulatorische Beratung für das konkrete Produkt und den jeweiligen Markt ein.
Sind Private-Label-Kosmetikprodukte rentabel?
Mit Private Label lässt sich Geld verdienen, doch dieser Entwicklungsweg garantiert keine Marge. Die Marge hängt von der validierten Nachfrage, dem Verkaufspreis, den Gesamtkosten bis zum Bestimmungsort, dem Lagerumschlag, der Verpackung, Prüfungen, Auftragsabwicklung und Marketing ab, ebenso von Retouren, Gebühren der Vertriebskanäle und den Margen von Einzel- und Großhandel. Modellieren Sie zunächst ein klar definiertes Produkt und einen Vertriebskanal, bevor Sie das Sortiment erweitern. Ein kleines, gut belegtes Sortiment kann wirtschaftlich gesünder sein als ein großes, breit gefächertes Sortiment, das Kapital in Ladenhütern bindet.
Benötige ich eine FDA-Zulassung, um kosmetische Mittel zu verkaufen?
Die meisten Kosmetikprodukte unterliegen nicht der FDA-Vorabzulassung, wie sie für neue Arzneimittel gilt; für Farbstoffe besteht eine wichtige Ausnahme. Das bedeutet weder, dass Kosmetikprodukte unreguliert sind, noch dass sie von der FDA zugelassen wurden. Die verantwortliche Person und die erfassten Betriebsstätten können nach Bundesrecht Pflichten haben, und Werbeaussagen können die regulatorische Einstufung eines Produkts verändern. Klären Sie vor der Markteinführung die aktuellen Anforderungen an Rezeptur, Etikett, Werbeaussagen, Herstellungsstandorte und Absatzmärkte.
Was ist der Unterschied zwischen Private Label und White Label bei Kosmetik?
Die Begriffe werden von Lieferanten unterschiedlich verwendet. White Label kann eine fertige Rezeptur mit begrenzten Auswahlmöglichkeiten bezeichnen, während Private Label eine Anpassung ermöglichen kann. Keiner der Begriffe garantiert Rezepturexklusivität, Eigentum an Aufzeichnungen, Verpackungskompatibilität oder eine bestimmte regulatorische Rolle. Vergleichen Sie die tatsächlichen Abläufe, Aufzeichnungen, Änderungsregeln und Vertragsbedingungen.
Wie werden Private-Label-Kosmetikprodukte hergestellt?
Private-Label-Kosmetikprodukte durchlaufen ein gelenktes Produktbriefing, die Rezepturauswahl, die Prüfung von Mustern und Nachweisen, die Freigabe des Artworks, die Produktion, Qualitätsprüfungen, die Abfüllung, die Verpackung, die Freigabe und die Kontrolle nach der Markteinführung. Jede Phase ist an die freigegebene Rezeptur, Verpackung, Werbeaussagen, Aufzeichnungen und Änderungsregeln gebunden.
Welche MoCRA-Fristen sollte ein Private-Label-Team im Blick behalten?
Behalten Sie die oben behandelten jeweils geltenden Fristen von 15 Geschäftstagen, 1 Jahr, 15 Geschäftstagen, 6 Jahren, 3 Jahren, 2 Jahren, 1 Jahr, 3 Jahren und 24 Stunden im Blick. Lassen Sie den aktuellen Status qualifiziert prüfen. Die Fristen gelten nicht für alle Produkte oder Beteiligten.
Was sollte ich einen Private-Label-Kosmetikhersteller fragen?
Fragen Sie, welche Arbeiten der Hersteller ausführt. Welche Rezeptur- und Verpackungsversionen bilden die Grundlage für das Muster? Welche Nachweise gibt es für genau dieses Produkt? Wer verwahrt die einzelnen Aufzeichnungen oder ist dafür verantwortlich? Worauf können die Marke oder die verantwortliche Person zugreifen? Wie wird mit Abweichungen und Ersatzstoffen umgegangen? Welche Änderungen erfordern eine Benachrichtigung oder erneute Freigabe? Besprechen Sie Preis, Mindestbestellmengen und Zeitplan erst, wenn Produkt und Umfang der Nachweise klar definiert sind.
Referenzen und Quellen
- US-amerikanische FDA: Zuständigkeit der FDA für Kosmetik
- US-amerikanische FDA: Gesetz zur Modernisierung der Kosmetikregulierung von 2022 (MoCRA)
- US-amerikanische FDA: Produktprüfungen von Kosmetik
- US-amerikanische FDA: Registrierung und Listung von Betriebsstätten und Produkten für Kosmetik
- US-amerikanische FDA: Entwurf einer Leitlinie zur Befugnis, Aufzeichnungen zu Kosmetikprodukten einzusehen
- US-amerikanische FDA: Leitfaden zur Kennzeichnung von Kosmetik
- US-amerikanische FTC: Grundsatzerklärung zu Nachweisen für Werbeaussagen
- ISO 22716:2007, Kosmetik, Gute Herstellungspraxis
- ISO 17516:2014, Kosmetik, Mikrobiologie, mikrobiologische Grenzwerte
- ISO/TR 18811:2018, Kosmetik, Leitlinien zur Prüfung der Stabilität von Kosmetikprodukten