Kontaktieren Sie NEXO Beauty Labs

Aktualisiert im September 2026
Die Qualitätskontrolle in der Kosmetikherstellung ist das dokumentierte Kontrollsystem, mit dem Materialien, Produktionsbedingungen, Fertigprodukte, Verpackungen und Freigabenachweise anhand schriftlicher Annahmekriterien geprüft werden. Für eine Kosmetikmarke zählt in der Praxis nicht, ob eine Fabrik „GMP“ angibt oder ein Zertifikat vorlegt. Entscheidend ist, ob der Hersteller nachweisen kann, was mit welcher Methode und anhand welcher Grenzwerte von wem geprüft wurde und was bei einem nicht bestandenen Prüfergebnis geschah.
Diese Nachweise sind wichtig, bevor Sie sich auf eine Rezeptur festlegen, denn hinter demselben Zertifikat können sehr unterschiedliche Produktbereiche, Stichprobenpläne, Labormethoden und Vorgehensweisen bei Untersuchungen stehen. Dieser Leitfaden aus Käufersicht erklärt, worauf Sie achten sollten, welche Unterlagen Sie anfordern sollten und welche Verantwortung weiterhin bei der Marke oder der für den Zielmarkt verantwortlichen Person liegt. In der Kosmetikbranche verknüpfen belastbare Verfahren zur Qualitätskontrolle Qualitäts- und Sicherheitsangaben mit den Nachweisen, auf denen jede Entscheidung beruht.
Kurzantwort: Prüfen Sie fünf miteinander verbundene Kontrollpunkte: eingehende Materialien, Kontrollen während des Prozesses, Prüfung des Fertigprodukts, Stabilität und Verpackungskompatibilität sowie die dokumentierte Chargenfreigabe. Eine Lücke kann die Nachweise für die gesamte Charge schwächen.
1. Was die Qualitätskontrolle in der Kosmetikherstellung tatsächlich umfasst
Die Qualitätskontrolle kosmetischer Mittel umfasst Messungen, Muster, Prüfungen, Aufzeichnungen und Freigabeentscheidungen für ein festgelegtes Produkt und eine bestimmte Charge. Die Qualitätssicherung konzipiert und überprüft das System; die Qualitätskontrolle erzeugt und bewertet darin die Nachweise zur Produktqualität. Ein Werksrundgang oder ein Zertifikat an der Wand ersetzt keine dieser beiden Aufgaben.
Der Kontrollbereich beginnt vor der Produktion und endet nicht mit der Abfüllung. In den FDA-Inspektionsleitlinien werden mögliche Kontaminationswege genannt: Rohstoffe, Wasser, mangelhafte Herstellungsbedingungen, unzureichende Konservierung, Verpackung, Lagerung und Versand; es wird nicht behauptet, dass einer dieser Wege die meisten Fehler verursacht. Eine dokumentierte Qualitätsüberwachung kann Abweichungen zwischen Chargen und potenzielle Qualitätsprobleme aufdecken, bevor daraus wiederkehrende Fehler werden.
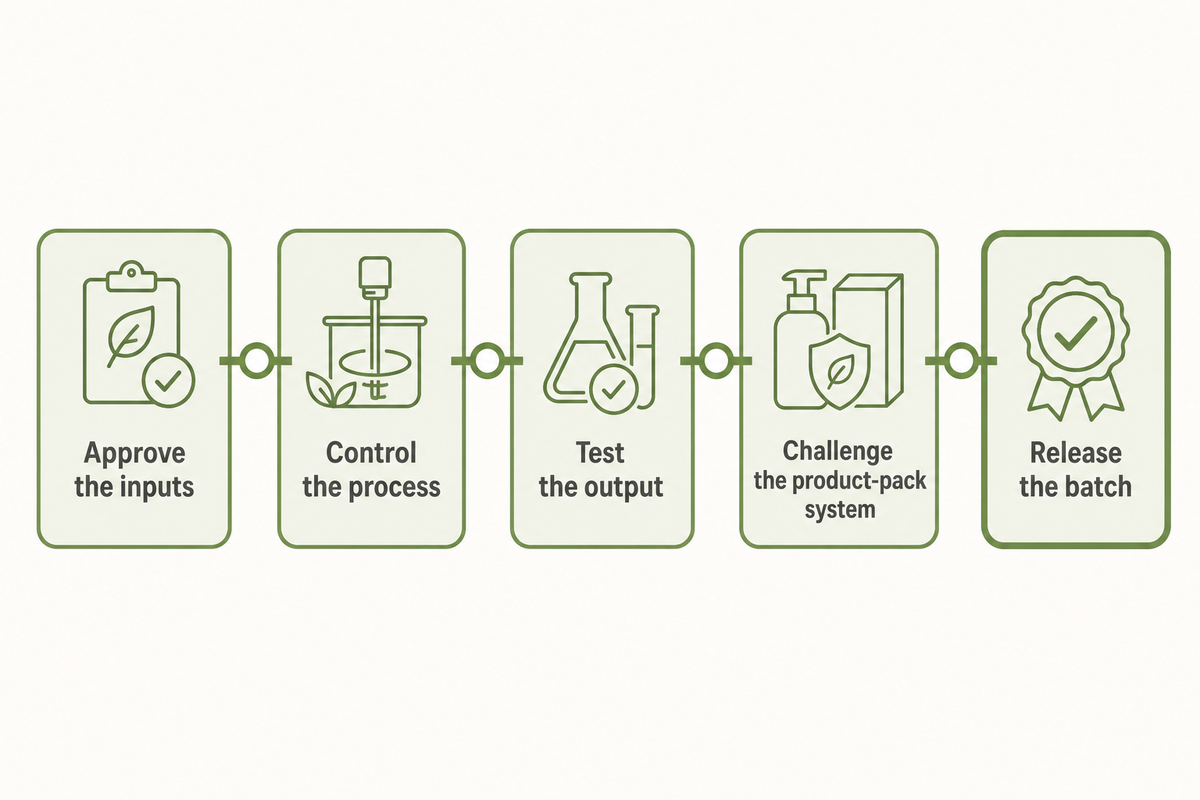
- Einsatzstoffe freigeben — Bestellauftrag, Liefernachweis, Lieferantenreferenz, interne Wareneingangsnummer und Annahmenachweis abgleichen.
- Den Prozess kontrollieren — Standardarbeitsanweisungen befolgen und Zugaben, Zeiten, Temperaturen, Drehzahlen, Probenahmestellen und Reinigung anhand der Herstellanweisung dokumentieren.
- Das Ergebnis prüfen — Festgelegte physikalische, chemische und mikrobiologische Methoden einsetzen, die für die jeweilige Produktmatrix geeignet sind.
- Das Produkt-Verpackungssystem prüfen — Stabilität, Wechselwirkungen mit der Verpackung, Transport, Lagerung und vorhersehbare Anwendungsbedingungen untersuchen.
- Die Charge freigeben — Aufzeichnungen, Abweichungen, Prüfergebnisse und Kennzeichnungsstatus abgleichen und vor dem Versand eine autorisierte Entscheidung dokumentieren.
Käufer können diese fünf Kontrollpunkte nutzen, um Fähigkeiten von Kosmetikherstellern zu vergleichen, ohne die Entscheidung auf Fotos von Anlagen zu reduzieren. Jeder Punkt sollte zu einem konkreten Nachweis führen, nicht zu einer mündlichen Zusicherung. So setzen Kosmetikhersteller Verfahren zur Qualitätskontrolle während einer gesamten Charge um, statt nur ein ideales System zu beschreiben.
Nachweis im Überblick: Die FDA-Inspektionsseite nennt sieben allgemeine Kontaminationswege, die Einsatzstoffe, Herstellung, Konservierung, Verpackung, Lagerung und Versand betreffen. Die hilfreiche Frage für Käufer lautet daher: „Zeigen Sie mir die zusammenhängenden Kontrollen“ und nicht: „Welcher einzelne Test beweist die Qualität?“
2. Die Standards dahinter: ISO 22716, Gute Herstellungspraxis und die tatsächlichen Aussagen der FDA
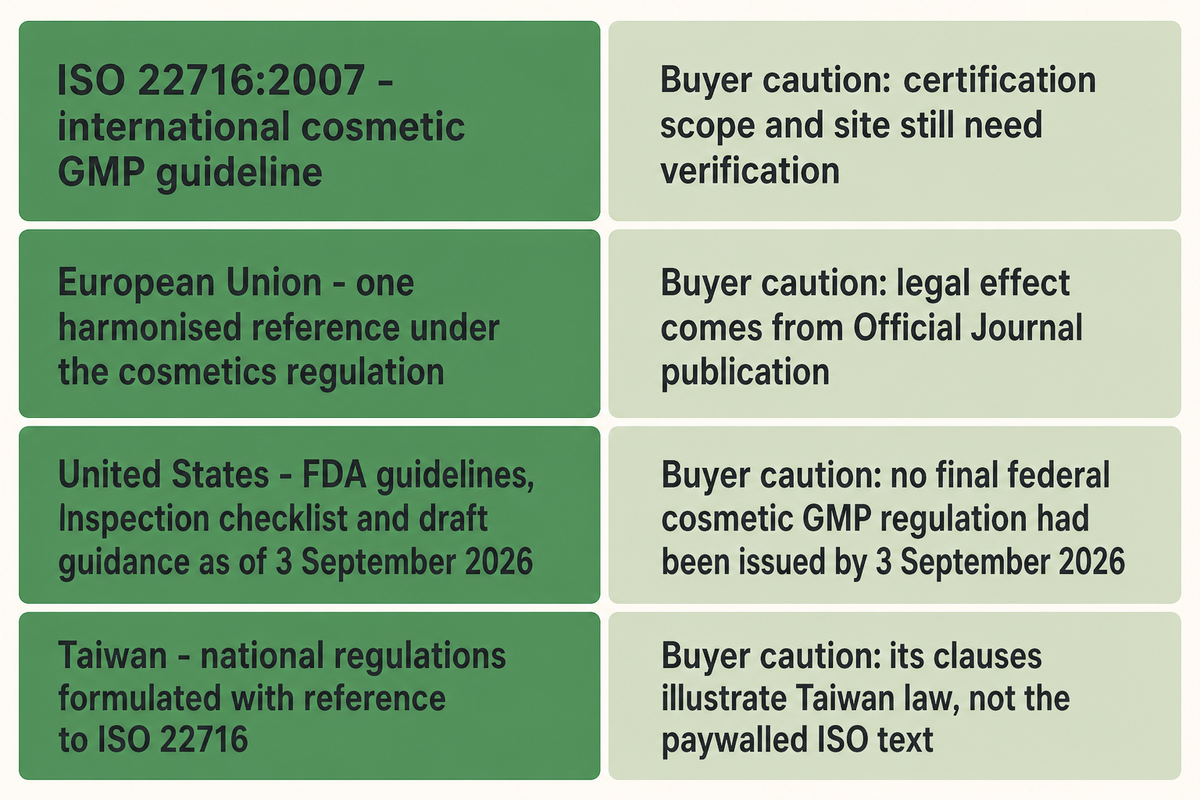
ISO 22716:2007 ist eine aktuelle internationale Leitlinie für die Gute Herstellungspraxis kosmetischer Mittel; sie wurde zuletzt 2022 überprüft und bestätigt. Sie behandelt Produktion, Kontrolle, Lagerung und Versand, ist aber kein weltweit geltendes Gesetz und ersetzt nicht die zielmarktspezifischen gesetzlichen Pflichten der Marke, des Importeurs oder der verantwortlichen Person. Sie ist eine Quelle für bewährte Verfahren in der Kosmetikherstellung, kein Ersatz für geltende regulatorische Anforderungen, Branchenvorschriften oder Sicherheitsstandards.
Auf der Seite der Europäischen Kommission zu harmonisierten Normen für die Verordnung (EG) Nr. 1223/2009 ist ein Eintrag aufgeführt: EN ISO 22716:2007, erstmals am 21. April 2011 im Amtsblatt veröffentlicht; ein ersetzter Verweis oder ein Außerkrafttretensdatum ist nicht angegeben. Die Kommission weist außerdem darauf hin, dass ihre Webliste unvollständig sein kann und für sich genommen keine Rechtswirkung hat; maßgeblich ist die Veröffentlichung im Amtsblatt.
Health Canada erklärt, dass die Vereinigten Staaten, die Europäische Union, Japan und Kanada ISO 22716 im Rahmen der International Cooperation on Cosmetic Regulation unterstützen. Die Leitlinien machen auch eine wichtige Abgrenzung deutlich: Die Gute Herstellungspraxis beschreibt erwartete Ergebnisse, aber nicht ein einziges vorgeschriebenes Rezept dafür, wie jeder Hersteller ein kosmetisches Mittel herstellen muss. Leitlinien von Behörden und Branchenverbänden, Qualitätsstandards und bewährte Branchenpraktiken müssen in standortspezifische Kontrollen umgesetzt werden.
„bestimmte Aspekte aufnehmen, ändern oder ausschließen“
Diese kurze Formulierung erklärt, warum ein ISO-Zertifikat und der Status bei der FDA nicht gleichbedeutend sind. Auf der aktuellen FDA-Inspektionsseite heißt es, dass es keine bundesweiten GMP-Vorschriften für kosmetische Mittel gibt; die Behörde hat Leitlinien und eine Inspektionscheckliste, während ihr Leitlinienentwurf unverbindlich ist. Die taiwanischen Vorschriften zur Guten Herstellungspraxis für kosmetische Mittel sind dagegen verbindliche nationale Regelungen, die unter Bezug auf ISO 22716 erarbeitet wurden. Sie bieten ein kostenloses Beispiel für GMP-Kontrollen nach einzelnen Abschnitten.
| Rahmenwerk | Was es festlegt | Worauf Käufer achten sollten |
|---|---|---|
| ISO 22716:2007 | Internationale GMP-Leitlinie für kosmetische Mittel; aktuelle Ausgabe 2022 bestätigt | Geltungsbereich und Standort der Zertifizierung müssen weiterhin überprüft werden |
| Europäische Union | Ein harmonisierter Verweis, EN ISO 22716:2007, im Rahmen der Kosmetikverordnung | Rechtswirkung entsteht durch die Veröffentlichung im Amtsblatt |
| Vereinigte Staaten | FDA-Leitlinien, Inspektionscheckliste und ein Leitlinienentwurf mit Stand vom 3. September 2026 | Bis zu diesem Datum war keine endgültige bundesweite GMP-Verordnung für kosmetische Mittel erlassen worden |
| Taiwan | Nationale Vorschriften, die unter Bezug auf ISO 22716 erarbeitet wurden | Die Abschnitte veranschaulichen taiwanisches Recht, nicht den kostenpflichtigen ISO-Text |
3. Kontrolle von Rohstoffen: Qualifizieren Sie Lieferanten, bevor Sie ihren Zertifikaten vertrauen
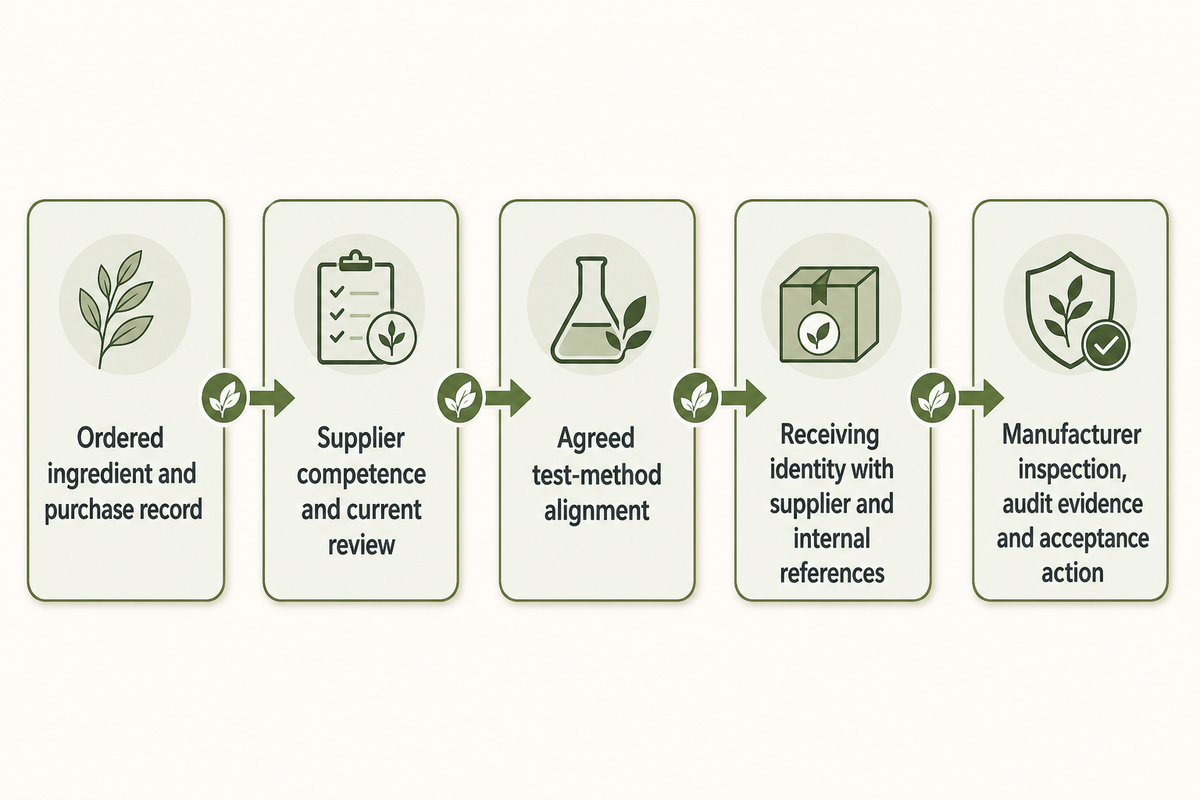
Die Rohstoffkontrolle verbindet einen bestellten Inhaltsstoff mit dem Material, das in eine Charge eingewogen wird. Analysezertifikate von Lieferanten können Teil der Annahme sein. Aussagekräftig werden die Dokumente aber erst, wenn Lieferantenkompetenz, Methodenabstimmung, Identitätsprüfung beim Wareneingang und Auditnachweise zusammenhängen. Rückverfolgbarkeit beginnt daher bei der Beschaffung von Rohstoffen, nicht am Mischgefäß.
Die taiwanische Verordnung bietet einen präzisen Prüfmaßstab. Nach Artikel 36.3 in Taiwan darf man sich nur dann auf ein Analysezertifikat des Lieferanten stützen, wenn dieser über ausreichende Kompetenz und Kenntnisse verfügt, den Prüfmethoden des Unternehmens zustimmt und vom Hersteller angemessen kontrolliert und auditiert wird. Das Zertifikat ist ein bedingter Nachweis, kein automatischer Ersatz für Kontrollen.
Die Artikel 34 und 35 nennen zwei weitere Prüfungen von Unterlagen, die Käufer anfordern können: Bestellauftrag, Lieferschein und Wareneingangsprotokoll sollten übereinstimmen; außerdem sollte das angenommene Material sowohl die Chargenreferenz des Lieferanten als auch die bei Wareneingang vergebene interne Referenz tragen. Die FDA-Checkliste sieht besondere Aufmerksamkeit für Materialien tierischen oder pflanzlichen Ursprungs sowie für Inhaltsstoffe vor, die in kalt verarbeiteten kosmetischen Mitteln verwendet werden.
Die gezieltere Frage an den Lieferanten
Belassen Sie es nicht bei der Frage: „Sammeln Sie Analysezertifikate?“ Fragen Sie: Welche Ihrer Inhaltsstofflieferanten haben Sie auditiert, was haben Sie dabei festgestellt und wie haben diese Ergebnisse Ihre Annahmeprüfung beim Wareneingang verändert?
Eine belastbare Antwort nennt den Lieferanten, das Material, die freigegebene Spezifikation, die vereinbarte Methode, die letzte Überprüfung, festgestellte Abweichungen und die daraus resultierenden Maßnahmen. Eine allgemeine Lieferantenbewertung oder ein nicht unterzeichnetes Zertifikat belegt nicht, dass der Inhaltsstoff in Ihrer Rezeptur den Annahmeprozess des Herstellers durchlaufen hat.
4. Qualitätskontrolle während des Prozesses: Prüfungen während der Chargenverarbeitung
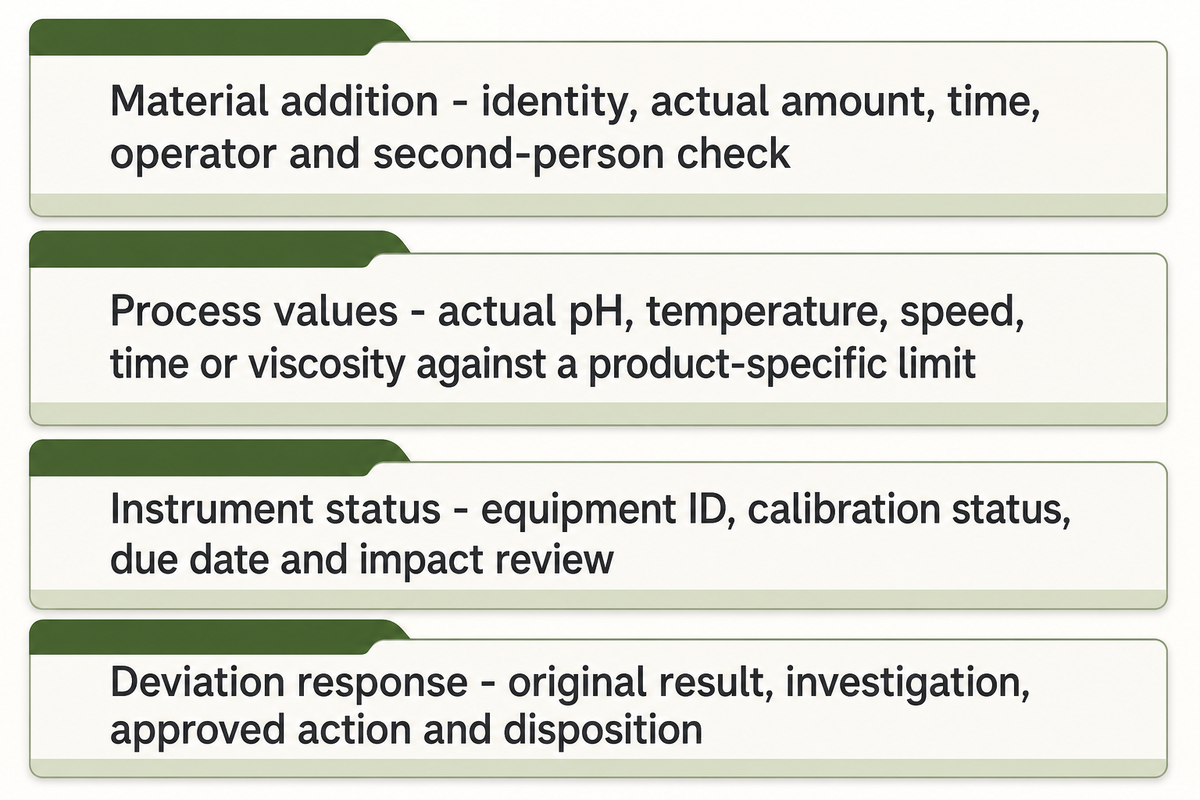
Die Qualitätskontrolle während des Prozesses bestätigt, dass die Charge dem freigegebenen Herstellungsverfahren folgt, solange Korrekturen noch möglich sind. Aussagekräftig sind zeitlich zugeordnete Aufzeichnungen tatsächlicher Werte und Bedienerprüfungen, keine ausgefeilte Prozessgrafik für eine Verkaufspräsentation. Ein festgelegter Produktionsprozess unterstützt eine gleichbleibende Qualität, indem er Abweichungen vor der Freigabe sichtbar macht.
Keine der geprüften Behördenquellen schreibt für alle kosmetischen Mittel einen bestimmten pH-Bereich, Viskositätsbereich, eine Mischgeschwindigkeit, Temperatur oder Kalibrierungsfrist vor. Health Canada überlässt die Umsetzung der GMP-Ziele ausdrücklich den einzelnen Herstellern; Taiwan verlangt eine regelmäßige Kalibrierung der Geräte sowie Prüfungen in festgelegten Abständen. Eine Prüfung der Qualitätskontrolle kosmetischer Mittel ist erst aussagekräftig, wenn Methode und Grenzwert festgelegt sind.
Unterschiede zwischen Produkten und Anlagen machen den schriftlichen Plan der Fabrik entscheidend. Artikel 41 in Taiwan zeigt, welche Angaben ein Herstellungsdokument enthalten muss: Materialzugaben, Temperatur, Drehzahlen, Mischzeit, Probenahme, Gerätereinigung, Kontrollstufen und Annahmekriterien. Um menschliche Fehler zu reduzieren, verlangt die FDA-Checkliste, dass Einwiegen und Abmessen von Rohstoffen von einer zweiten Person überprüft und Behälter ordnungsgemäß gekennzeichnet werden.
| Aufzeichnungsfeld | Was die Aufzeichnung verknüpfen sollte | Warnzeichen |
|---|---|---|
| Materialzugabe | Identität, tatsächliche Menge, Zeitpunkt, Bediener, Gegenprüfung durch eine zweite Person | Vorausgefüllte Werte ohne zeitliche Dokumentation |
| Prozesswerte | Tatsächlicher pH-Wert, Temperatur, Drehzahl, Zeit oder Viskosität im Vergleich mit einem produktspezifischen Grenzwert | Ein allgemeiner Bereich, der für nicht zusammengehörige Rezepturen wiederverwendet wird |
| Gerätestatus | Gerätekennung, Kalibrierungsstatus, Fälligkeitsdatum und Bewertung der Auswirkungen bei Überschreitung der Toleranz | „Kalibriert“ ohne Angabe von Gerät oder Datum |
| Umgang mit Abweichungen | Ursprüngliches Ergebnis, Untersuchung, freigegebene Maßnahme und Entscheidung über den Verbleib | Ein Ersatzprüfergebnis ohne Begründung für die Wiederholungsprüfung |
Artikel 53 in Taiwan lässt eine Wiederholungsprüfung nur aus einem ausreichenden und legitimen Grund zu. Fragen Sie nach den letzten drei Untersuchungen zu Ergebnissen außerhalb der Spezifikation, darunter, falls verfügbar, einem Fall, der zur Zurückweisung oder Nacharbeit führte. So lässt sich feststellen, ob Grenzwerte Entscheidungen bestimmen oder nur die Aufzeichnungen schmücken.
5. Prüfung des Fertigprodukts: Freigabekriterien für physikalische, chemische und mikrobiologische Merkmale
Bei der Freigabe vergleicht die Qualitätskontrolle kosmetischer Produkte eine repräsentative Probe anhand festgelegter Methoden mit den freigegebenen Spezifikationen. Bestandene Prüfungen stützen eine Freigabeentscheidung nur im Rahmen der verwendeten Probe, Methode, Nachweisbedingungen und Annahmegrenzwerte; sie beweisen nicht, dass jede einzelne Einheit fehlerfrei ist. Die Prüfungen können physikalische Tests, chemische Messungen, Untersuchungen auf mikrobielle Verunreinigung und Leistungsnachweise umfassen, wenn Verpackung oder Werbeaussage dies erfordern.
Was sind die vier Arten der Qualitätskontrolle?
Für die Prüfung durch Käufer bieten sich vier Kategorien an: Identität und Aussehen, physikalische oder chemische Messungen, mikrobiologische Bewertung sowie Prüfungen der Verpackung oder Funktion. Diese Kategorien sind ein Rahmen für die Beschaffung, keine allgemeingültige rechtliche Einteilung. Die konkreten Prüfungen hängen von Rezeptur, Verpackung, Werbeaussagen, Zielmarkt und Nutzergruppe ab. Das Prüfprogramm sollte kosmetisch-wissenschaftliche Aspekte, den vorhersehbaren Hautkontakt und die Sicherheits- und Qualitätsrisiken berücksichtigen, die die Qualität kosmetischer Mittel bei der tatsächlichen Anwendung beeinflussen.
Öffentliche Leitlinien von Behörden, die Kriterien nach ISO 17516:2014 anwenden, nennen Richtwerte von 1 × 10² KBE/g oder ml für Produkte der Kategorie 1, die im Augenbereich, auf Schleimhäuten oder bei Kindern unter drei Jahren angewendet werden, und 1 × 10³ KBE/g oder ml für Produkte der Kategorie 2. Da Plattenzählungen variieren, werden Ergebnisse über 200 KBE/g oder ml beziehungsweise 2.000 KBE/g oder ml als Überschreitung der jeweiligen Grenzwerte interpretiert; dieselben Kriterien verlangen, dass Escherichia coli, Pseudomonas aeruginosa, Staphylococcus aureus und Candida albicans in 1 g oder 1 ml nicht nachweisbar sind.
Nachweis im Überblick: Bolzon und Kollegen wählten sechs kosmetische Matrizes aus und versetzten Proben mit 3–5 KBE/g von vier häufigen Krankheitserregern in Kosmetika. Für C. albicans bestätigte die Plattenzählung eine Inokulumkonzentration von 3.9 KBE/g; nach 36 Stunden Anreicherung ergab die Echtzeit-PCR in allen Formulierungen mindestens 4 von 7 positiven Wiederholungsproben, während Referenzmethoden auf Platten den Organismus in den getesteten Creme- und Gelmatrizes nicht nachwiesen. Dies ist eine einzelne, von der Branche verfasste Studie: Zwei Autoren legten ihre Beschäftigung bei einem Auftragshersteller für Kosmetik offen, ein weiterer seine Beschäftigung bei einem Pharmaunternehmen; laut Beitrag gab es keine externe Finanzierung.
Die einzelne begutachtete Studie aus 2025 macht die Echtzeit-PCR nicht zu einer routinemäßigen Freigabeanforderung. Die Autoren sprechen sich für standardisierte, an ISO-Leitlinien ausgerichtete Protokolle aus; die Ergebnisse sollten nicht über die sechs untersuchten Matrizes hinaus verallgemeinert werden. Die daraus abzuleitende Frage für Käufer ist enger gefasst: Bei niedrigen Zellzahlen können kulturabhängige Prüfungen von Matrix und Eignung der Methode abhängen. Probenahme und Methodenvalidierung sollten deshalb getrennt betrachtet werden.
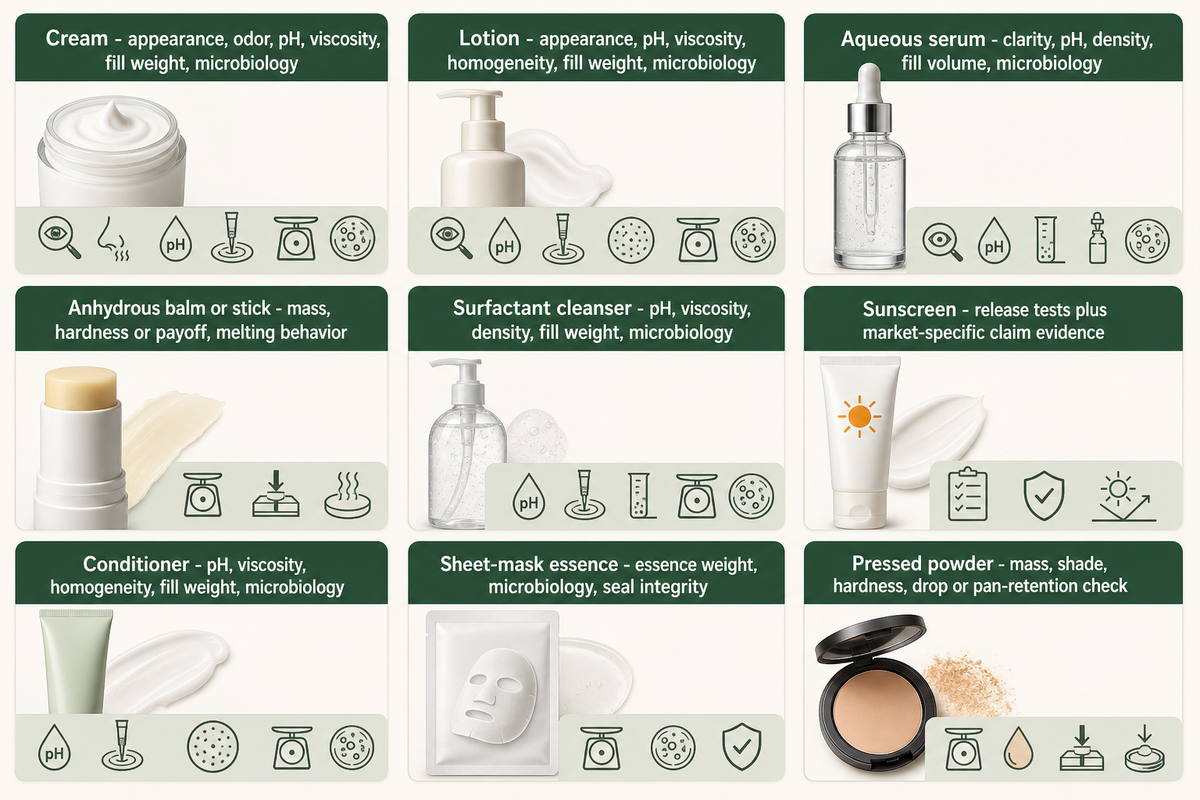
Die folgende Prüfmatrix nach Produktform dient als Hilfsmittel für die Erstellung eines Briefings und ist kein feststehender Standard. Übernehmen Sie nur die relevante Zeile in Ihre Anfrage und bitten Sie den Hersteller, die vorgeschlagene Prüfmethode und das Annahmekriterium zu nennen.
| Produktform | Zu besprechende Freigabenachweise | Zusätzliche Frage zur Methode |
|---|---|---|
| Creme | Aussehen, Geruch, pH-Wert, Viskosität, Füllgewicht, Mikrobiologie | Wie wurde nachgewiesen, dass die mikrobiologische Methode für eine Emulsion geeignet ist? |
| Lotion | Aussehen, pH-Wert, Viskosität, Homogenität, Füllgewicht, Mikrobiologie | Bei welcher Temperatur und mit welcher Spindel wurde die Viskosität gemessen? |
| Wässriges Serum | Klarheit oder Aussehen, pH-Wert, Dichte, Füllvolumen, Mikrobiologie | Umfasst die Probenahme Anfang, Mitte und Ende der Abfüllung? |
| Wasserfreier Balsam oder Pflegestift | Aussehen, Geruch, Masse, Härte oder Produktaufnahme bei der Entnahme, Schmelzverhalten | Welche Begründung zu Wasseraktivität oder Mikrobiologie stützt den Prüfplan? |
| Tensidhaltiges Reinigungsprodukt | Aussehen, pH-Wert, Viskosität, Dichte, Füllgewicht, Mikrobiologie | Wie werden Schaumbildung und Lufteinschlüsse während der Probenahme kontrolliert? |
| Sonnenschutzmittel | Physikalische und mikrobiologische Freigabeprüfungen sowie zielmarktspezifische Nachweise für Werbeaussagen | Welches unabhängige Prüfprotokoll belegt die angegebene Schutzwirkung? |
| Conditioner | Aussehen, pH-Wert, Viskosität, Homogenität, Füllgewicht, Mikrobiologie | Wie werden Störungen der Prüfmethode durch pflegende Wirkstoffe untersucht? |
| Tuchmasken-Essenz | Aussehen, pH-Wert, Viskosität, Essenzgewicht, Mikrobiologie, Siegelintegrität | Wird die fertige Verpackungseinheit geprüft oder nur die lose Essenz? |
| Kompaktpuder | Aussehen, Masse, Farbton, Härte, Fall- oder Pfännchenhaltetest | Wie wird der Farbton mit einer freigegebenen physischen Referenz verglichen? |
Nutzen Sie die Vereinbarung über Laborleistungen eines Herstellers als Anlass, zu prüfen, welche Tests am vorgesehenen Standort durchgeführt und welche extern vergeben werden. Ein Gerät vor Ort, eine qualifizierte Methode, ein autorisierter Analytiker und eine unabhängige Prüfung einer Werbeaussage sind vier verschiedene Dinge. Ziel ist nicht ein allgemeines Versprechen hochwertiger kosmetischer Mittel, sondern ein Nachweis zur Produktleistung und Freigabe, der zur Rezeptur passt.
6. Stabilität und Haltbarkeit: Die Prüfung, die länger dauert als Ihr Zeitfenster bis zur Markteinführung
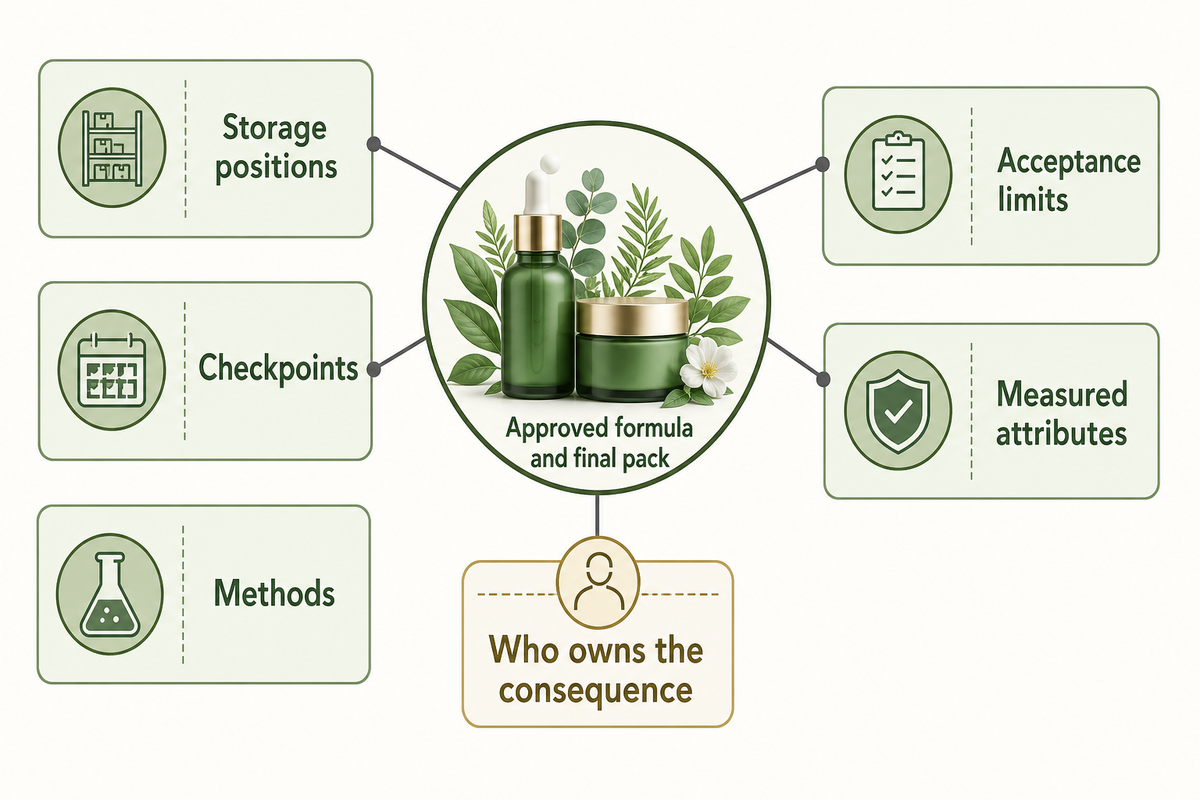
Bei Stabilitätsprüfungen wird untersucht, wie sich Rezeptur und Verpackung über einen festgelegten Zeitraum und unter bestimmten Bedingungen verändern. ISO/TR 18811 enthält Leitlinien für Stabilitätsprüfungen kosmetischer Mittel, schreibt aber keine einheitliche Temperatur, Luftfeuchtigkeit, Dauer oder Probenahmefolge für jedes Produkt vor. Die Stabilität der Produkte muss daher anhand benannter Merkmale und eines freigegebenen Protokolls beurteilt werden.
„40°C für drei Monate“ ist in der veröffentlichten Praxis für Kosmetik häufig zu finden, sollte aber als Entscheidung zur Studiendurchführung und nicht als Gesetz behandelt werden. Ein sinnvolles Protokoll erläutert, warum die einzelnen Bedingungen ausgewählt wurden, welche Merkmale gemessen werden, was als Fehler gilt, wie die vorgesehene Haltbarkeit abgeleitet wird und welche Lagerungs- oder Transportbedingungen im Zielmarkt nicht untersucht werden.
Die Verpackung gehört in das Protokoll, denn der Kontakt mit der Rezeptur kann Farbe, Geruch, Viskosität, Verdunstung, Undichtigkeit, Dosierung, Siegelverhalten und Integrität der Verpackungskomponenten verändern. Lesen Sie die ausführlichen Leitfäden zu Stabilitätsprüfungen kosmetischer Mittel und Prüfungen der Verpackungskompatibilität, bevor Sie den Markteinführungstermin festlegen.
Nachweis im Überblick: Eine beschleunigte Prüfung über drei Monate deckt etwa 90 Tage unter den angegebenen Bedingungen ab, nicht jede Transportroute und jedes Badezimmer von Verbrauchern. Das Protokoll sollte Rezeptur, endgültige Verpackung, Lagerpositionen, Prüfpunkte, Methoden und Annahmegrenzwerte mit einer einzigen freigegebenen Version verknüpfen.
Ordnen Sie die Studie in den Entwicklungsprozess für Hautpflegeprodukte ein, nicht erst nach Beginn der Serienproduktion. Ein frühes Ergebnis kann eine Risikoentscheidung unterstützen. Ob diese Nachweise für das weitere Vorgehen ausreichen und wer die Folgen trägt, sollte jedoch nur im vereinbarten Vertrag festgelegt werden.
7. Dokumentation und Freigabe: Chargenprotokolle, Analysezertifikate und ihre Aussagekraft
Die Chargenfreigabe ist eine autorisierte Entscheidung auf Grundlage abgeglichener Herstellungsunterlagen, Abweichungen, Prüfergebnisse und des Kennzeichnungs- oder Verpackungsstatus. Ein Analysezertifikat fasst ausgewählte Ergebnisse zusammen; es ist nicht die vollständige Chargenhistorie und zeigt nicht jede Korrektur, Sperrung, Untersuchung oder Linienfreigabe. Zusammen schützen die zugrunde liegenden Unterlagen die Integrität kosmetischer Produkte, indem sie dokumentieren, was tatsächlich geschehen ist.
Die Artikel 81 und 82 in Taiwan verlangen, dass Aufzeichnungen mit dokumentenechter Tinte erstellt, unterschrieben und datiert werden. Bei Korrekturen muss der ursprüngliche Eintrag lesbar bleiben. Überarbeitete Dokumente erhalten eine Revisionsnummer; der Grund für die Überarbeitung wird aufbewahrt. Diese Merkmale machen eine Aufzeichnung rückverfolgbar, statt sie nur ordentlich aussehen zu lassen.
Entschlüsselung von Freigabedokumenten
| Dokument | Nützlicher Nachweis | Zusätzlich anfordern |
|---|---|---|
| Analysezertifikat | Chargenidentität, ausgewählte Spezifikationen, Ergebnisse, Status und Freigabe | Methoden, Probenahmeplan, Zugang zu Rohdaten und Verknüpfungen zu Untersuchungen |
| Chargenherstellungsprotokoll | Tatsächliche Zugaben, Anlagen, Prozesswerte, Zeiten, Bediener und Ausbeuten | Freigegebene Masterversion sowie unerklärte Änderungen oder Leerstellen |
| Abweichungsbericht oder Bericht zu Ergebnissen außerhalb der Spezifikation | Ursprüngliches Ereignis, Untersuchung, Ursache, Maßnahme und Entscheidung über den Verbleib | Auswirkungen auf verwandte Chargen und Nachweis der Wirksamkeit der Maßnahme |
| Protokoll der Rückstellmuster | Charge, Menge, Lagerort, Verpackungsform, Aufbewahrungszeitraum, Zugriff | Ausreichende Menge für die Analyse und die vollständige Marktverpackung |
| Freigabe der Druckvorlage | Freigegebene Version, Zielmarkt, Sprache, Kennzeichnung und Unterschrift | Zuständigkeit für die rechtliche Prüfung und die Versionskontrolle an der Produktionslinie |
Artikel 57 in Taiwan legt fest, dass Rückstellmuster für eine Analyse ausreichen und mit der vollständigen Verpackung aufbewahrt werden sollten. Die Freigabe der Druckvorlage verdient dieselbe Aufmerksamkeit, denn die Freigabenachweise können technisch einwandfrei sein, während dennoch die falsche Etikettenversion an die Produktionslinie gelangt. Der Leitfaden zu Kennzeichnungsanforderungen für kosmetische Mittel behandelt diese separate Prüfung für den Zielmarkt.
8. Was ein ISO 22716-Zertifikat aussagt und was nicht
Ein ISO 22716-Zertifikat zeigt, dass eine Zertifizierungsstelle eine benannte Organisation, einen Standort, einen Tätigkeitsbereich und einen Zeitraum anhand festgelegter Kriterien bewertet hat. Für sich genommen belegt das Zertifikat nicht, dass Ihre Produktkategorie, ein externes Labor, ein Lager, eine Charge, eine Werbeaussage für einen Zielmarkt oder eine aktuelle Korrekturmaßnahme zum geprüften Geltungsbereich gehören. Formulierungen wie „Qualitätsbewusstsein“, „strenge Qualität“, „Kultur der Exzellenz“ und „Qualitätsprodukte“ bleiben Marketingaussagen, solange sie nicht durch den Geltungsbereich und entsprechende Nachweise belegt sind.
Die Regel „Geltungsbereich vor Zertifikat“
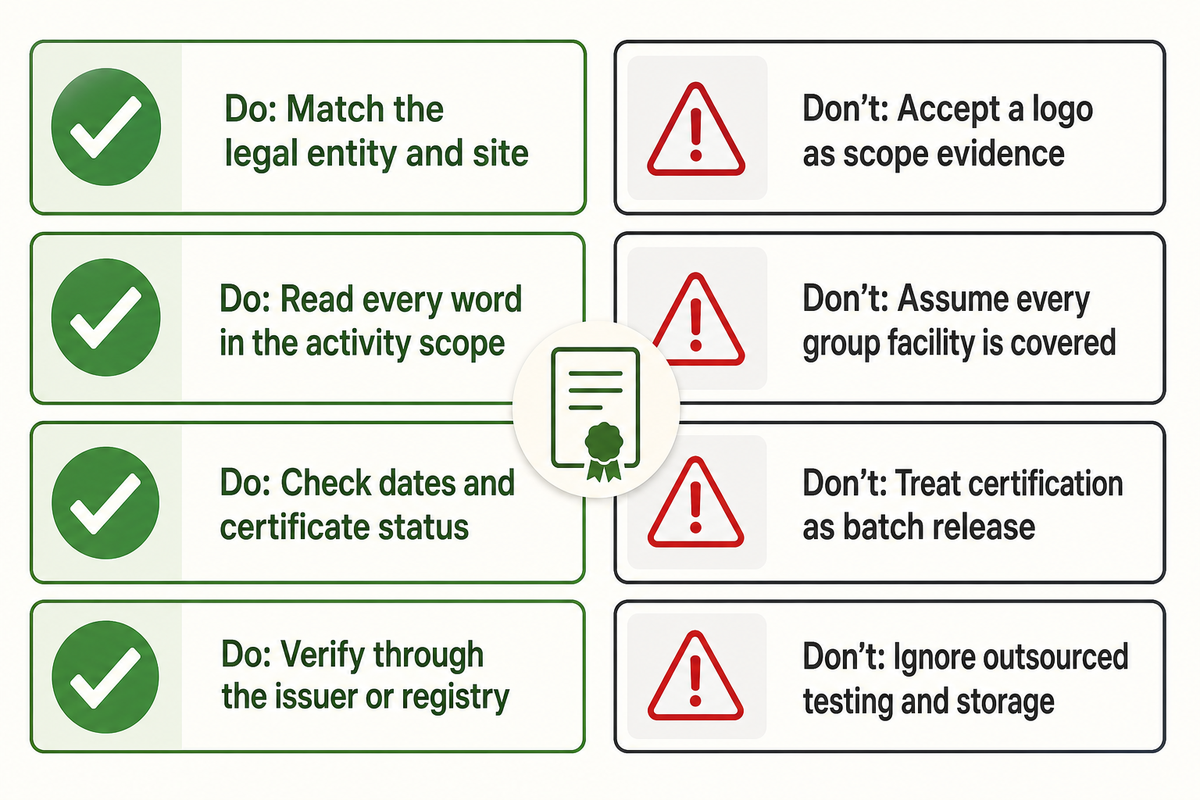
Prüfen Sie zuerst den Geltungsbereich und dann das Logo. Gleichen Sie die juristische Person, den Herstellungsstandort, die abgedeckten Tätigkeiten, die Ausgabe des Standards, Ausstellungs- und Ablaufdatum, die Zertifikatsnummer und die Zertifizierungsstelle mit der vorgesehenen Lieferkette ab. Prüfen Sie den Eintrag anschließend über die ausstellende Stelle oder ein öffentliches Register, statt sich allein auf das vom Vertrieb bereitgestellte PDF zu verlassen.
Einträge nach NSF/ANSI 455-3 bieten für Standorte, die nach diesem Programm zertifiziert sind, eine kostenlose Möglichkeit zur Überprüfung. Der Geltungsbereich kann Herstellung, Verpackung, Lagerung oder Vertrieb sowie damit verbundene bewährte Verfahren umfassen. Auch ein passender öffentlicher Eintrag muss deshalb daraufhin geprüft werden, was tatsächlich eingeschlossen ist und was nicht. Unterschiedliche Überarbeitungszyklen machen ISO 22716 nicht überholt; sie bedeuten, dass Käufer das konkrete Programm und die Ausgabe hinter einer Aussage ermitteln müssen.
Tun
- Juristische Person und Standort abgleichen.
- Den Tätigkeitsumfang vollständig lesen.
- Daten und Zertifikatsstatus prüfen.
- Bei der ausstellenden Stelle oder im Register verifizieren.
Nicht tun
- Ein Logo als Nachweis des Geltungsbereichs akzeptieren.
- Annehmen, dass alle Standorte der Unternehmensgruppe abgedeckt sind.
- Die Zertifizierung mit der Chargenfreigabe gleichsetzen.
- Ausgelagerte Prüfungen und Lagerung ignorieren.
Ein Zertifikat beantwortet also die Frage: „Wurde ein definiertes System bewertet?“ Es beantwortet nicht die Frage: „Entsprach diese Charge unserer freigegebenen Spezifikation?“ Für die zweite Frage braucht es die Unterlagen aus dem Abschnitt zur Prüfung von Freigabedokumenten und aktuelle Nachweise zum Qualitätsmanagement für kosmetische Mittel des Herstellers.
9. So prüfen Sie die Qualitätskontrolle eines Herstellers vor Ihrer Entscheidung
Die Überprüfung eines Herstellers sollte Vertriebsversprechen in eine kurze, vergleichbare Nachweisanfrage überführen, bevor Preis oder Formeleigentum einen Wechsel erschweren. Ziel ist nicht, möglichst viele Unterlagen zu sammeln, sondern festzustellen, ob der vorgesehene Standort eine konkrete Entscheidung von der Spezifikation über das Prüfergebnis bis zur Freigabe nachvollziehbar belegen kann. Bei einem neuen Kosmetikprojekt schützt das den Ruf Ihrer Marke, bevor das Produkt auf den Kosmetikmarkt kommt.
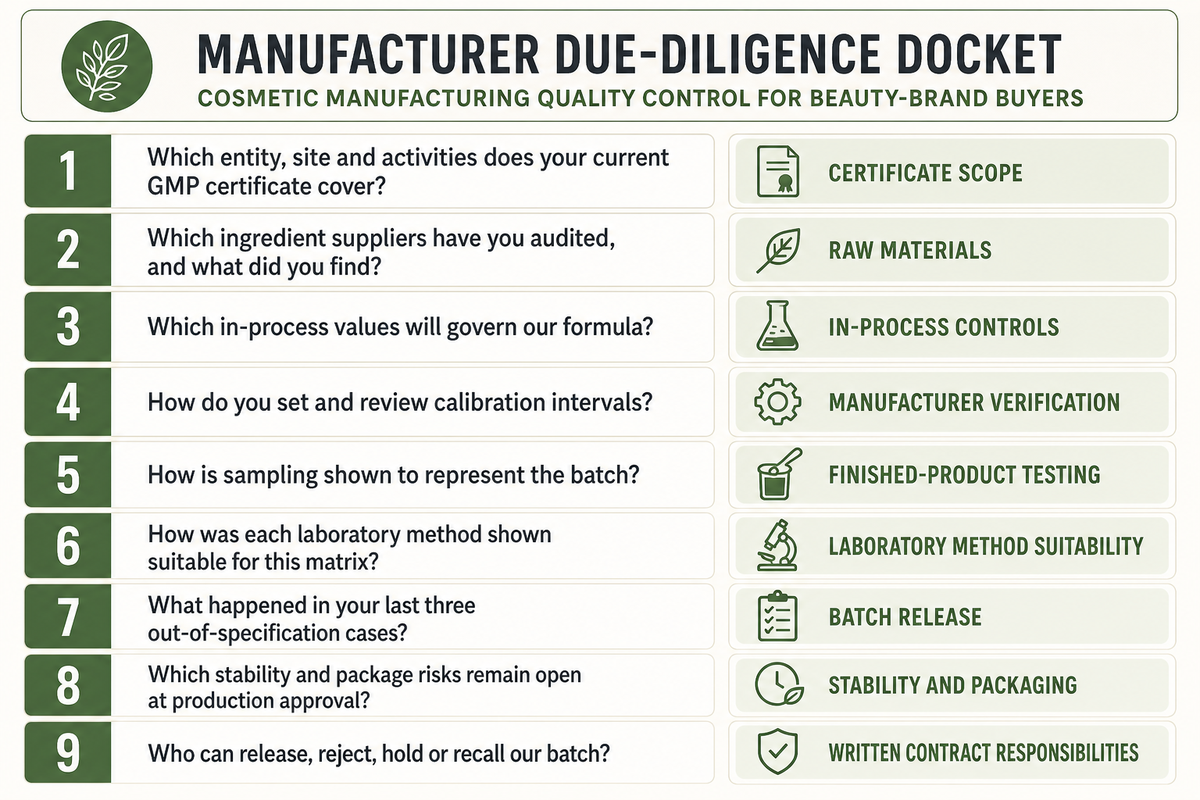
Prüfunterlagen mit 9 Fragen zur Überprüfung der Qualitätskontrolle eines Herstellers
| Frage | Anzufordernde Nachweise | Was die Antwort zeigt |
|---|---|---|
| 1. Welche juristische Person, welcher Standort und welche Tätigkeiten sind von Ihrem aktuellen GMP-Zertifikat abgedeckt? | Zertifikat und Eintrag der ausstellenden Stelle oder im Register | Geltungsbereich und Status |
| 2. Welche Lieferanten von Inhaltsstoffen haben Sie auditiert und zu welchen Ergebnissen sind Sie gekommen? | Anonymisiertes Beispiel für Qualifizierung und Nachverfolgung | Bedingte Anerkennung des Zertifikats |
| 3. Welche Werte während der Herstellung bestimmen die Kontrolle unserer Rezeptur? | Entwurf des Kontrollplans mit Methoden und Grenzwerten | Produktspezifische Kontrollen |
| 4. Wie legen Sie Kalibrierintervalle fest und überprüfen sie? | Aktuelles Geräteverzeichnis und eine Überprüfung der Auswirkungen | Festgelegte Intervalle und Maßnahmen bei Abweichungen |
| 5. Wie weisen Sie nach, dass die Probenahme für die Charge repräsentativ ist? | Probenahmeplan, abgestimmt auf Chargengröße und Abfüllphasen | Repräsentativität |
| 6. Wie wurde die Eignung jeder Labormethode für diese Matrix nachgewiesen? | Zusammenfassung zur Eignung und Geltungsbereich des externen Labors | Grenzen der Methode |
| 7. Was ist bei Ihren letzten 3 Fällen mit Ergebnissen außerhalb der Spezifikation geschehen? | Anonymisierte Untersuchungen, Entscheidungen und Maßnahmen | Ob Fehler Entscheidungen beeinflussen |
| 8. Welche Risiken für Stabilität und Verpackung sind bei der Produktionsfreigabe noch offen? | Prüfplan, aktuelle Ergebnisse, Register offener Risiken, vertragliche Entscheidung | Verantwortung für Risiken vor der Markteinführung |
| 9. Wer darf unsere Charge freigeben, zurückweisen, sperren oder zurückrufen? | Verantwortungsmatrix und Muster einer Freigabeberechtigung | Entscheidungsbefugnis |
Hersteller können unbeteiligte Rezepturen, Namen und wirtschaftlich sensible Werte schwärzen und zugleich die für die Prüfung erforderliche Struktur beibehalten. Wiederholte Unfähigkeit, Daten, Rollen, Originalergebnisse, Genehmigungen oder einen Fehlerfall vorzulegen, sagt mehr aus als umfangreiche Präsentationen mit ausschließlich erfolgreichen Prüfergebnissen.
Bei einem ODM-Projekt sollten die freigegebene Rezepturversion, der Prüfplan, die Verpackung, die Märkte, die Freigaberollen und offene Stabilitätsentscheidungen im Leistungsumfang des Vertrags festgehalten werden. NEXO Beauty Labs beschreibt seinen Weg der Kosmetikherstellung im ODM-Modell als Prozess von der Produktidee über die Formulierung bis zur Serienproduktion. Im Vertrag sollten dennoch der tatsächliche Anbieter, der Herstellungsstandort und der Geltungsbereich genannt sein. Marken, die andere Modelle vergleichen, können mit dem umfassenderen Überblick zur Kosmetik-Auftragsherstellung beginnen.
Der Auftragshersteller führt die vereinbarten Arbeiten aus. Eine markenseitige verantwortliche Person, ein Importeur oder die für die Kennzeichnung verantwortliche juristische Person kann im Zielmarkt jedoch weiterhin rechtliche Pflichten haben. Legen Sie vor Annahme des Auftrags fest, wer Spezifikationen genehmigt, die Sicherheitsbewertung durchführt, Nachweise für Werbeaussagen bereitstellt, Meldungen einreicht, Druckvorlagen freigibt, unerwünschte Ereignisse bearbeitet, Änderungen kontrolliert, Chargen freigibt und Rückrufe verantwortet.
Wichtigste Erkenntnis
Eine glaubwürdige Qualitätsaussage verknüpft den aktuellen Geltungsbereich eines Standorts, eine freigegebene Produktspezifikation, eine repräsentative Probe, eine geeignete Methode und eine autorisierte Chargenentscheidung.
10. Was sich 2026 ändert und was das für Ihren Vertrag bedeutet
Der Zeitplan für die Regulierung in den Vereinigten Staaten ist weiterhin ungeklärt. Solange sich die regulatorischen Rahmenbedingungen noch ändern, wird diese Nachverfolgbarkeit von Standort und Entscheidungen umso wertvoller. MoCRA beauftragte die FDA mit der Einführung von Vorschriften zur guten Herstellungspraxis für kosmetische Mittel. Die am 3. September 2026 geprüften FDA-Seiten zeigten jedoch weder einen Regelungsvorschlag noch eine endgültige Vorschrift nach Ablauf der gesetzlichen Frist am 29. Dezember 2025.
Die FDA erklärt außerdem, dass sie ihre bestehenden Leitlinien zurückziehen oder überarbeiten will, sobald das Regelsetzungsverfahren abgeschlossen ist. Eine Branchenprognose aus 2024 erwartete GMP-Anforderungen bis Dezember 2025. Das zeigt, warum ein prognostizierter Termin nicht mit einer erlassenen Vorschrift gleichzusetzen ist. Zum oben genannten Datum stützte sich die geltende Position der Vereinigten Staaten weiterhin auf Inspektionsleitlinien, eine Checkliste und einen unverbindlichen Entwurf von Leitlinien.
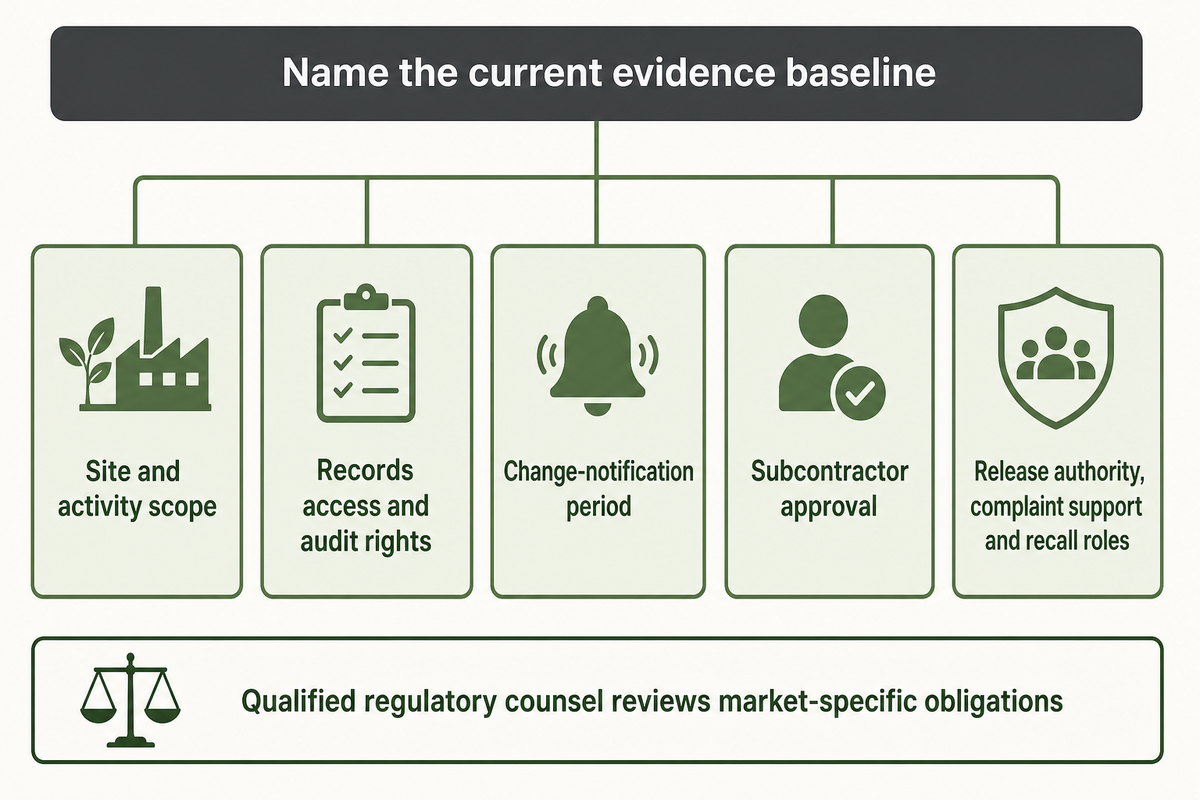
Die Folgen für den Vertrag sind schon jetzt relevant, auch wenn die Vorschrift noch nicht vorliegt. Legen Sie schriftlich die Ausgabe des Standards, den Standort und Tätigkeitsumfang, die Produktspezifikationen, die Frist für Änderungsmitteilungen, den Zugang zu Aufzeichnungen, Auditrechte, die Genehmigung von Unterauftragnehmern, die Aufbewahrung von Mustern, die Meldung von Abweichungen, die Freigabebefugnis, die Unterstützung bei Beschwerden und die Zuständigkeiten für Rückrufe fest.
Nachweis im Überblick: ISO 22716 gilt weiterhin in der Ausgabe von 2007, die 2022 als aktuell bestätigt wurde. Am 3. September 2026 war die endgültige GMP-Vorschrift der Vereinigten Staaten noch nicht erlassen. Ein Vertrag sollte deshalb die aktuelle Nachweisgrundlage benennen und eine Klausel für spätere regulatorische Änderungen enthalten.
Künftige Vorschriften können Pflichten zur Einhaltung regulatorischer Vorgaben, erforderliche Aufzeichnungen oder Verantwortlichkeiten ändern. Eine unklare Liefervereinbarung können sie nicht rückwirkend korrigieren. Legen Sie jetzt ein Verfahren für Änderungen fest und lassen Sie die marktbezogenen Pflichten vor der Markteinführung von qualifizierter regulatorischer Rechtsberatung prüfen.
Häufig gestellte Fragen
Welche Rolle spielt die Qualitätskontrolle bei kosmetischen Mitteln?
Die Qualitätskontrolle erstellt und bewertet Nachweise anhand freigegebener Spezifikationen, damit befugte Mitarbeitende Materialien und Chargen annehmen, sperren, untersuchen, nacharbeiten oder zurückweisen können. Dazu gehören kontrollierte Probenahme, Prüfungen nach festgelegten Methoden, die Überprüfung von Originalergebnissen, Kontrollen des Gerätestatus und die dokumentierte Bearbeitung von Abweichungen. Die Qualitätskontrolle unterstützt die Freigabe, ersetzt jedoch weder Qualitätssicherung noch Produktsicherheitsbewertung, Marktregistrierung, rechtliche Pflichten der Marke oder andere Funktionen, für die Verantwortliche und Aufzeichnungen festgelegt werden müssen.
Für Käufer zeigt sich die Bedeutung der Qualitätskontrolle in der Nachvollziehbarkeit der Entscheidungen: Für jede angenommene Charge sollten Identität und freigegebene Spezifikation mit repräsentativen Proben, geeigneten Methoden, geprüften Ergebnissen und einer namentlich benannten Freigabebefugnis verknüpft sein.
Welche 5 Aufgaben umfasst die Qualitätskontrolle kosmetischer Mittel?
Zu den 5 praktischen Aufgaben gehören Probenahme, Prüfungen, Kontrolle des Gerätestatus, Überprüfung von Ergebnissen und Abweichungen sowie die Unterstützung bei Genehmigungen oder Zurückweisungen. Die genauen Entscheidungsbefugnisse sollten im Vertrag festgelegt sein, da Laborergebnisse und endgültige Freigabeentscheidungen unterschiedlichen Rollen obliegen können.
Bedeutet ein ISO 22716-Zertifikat, dass ein Hersteller die FDA-Anforderungen erfüllt?
Nein. Die ISO 22716-Zertifizierung bezieht sich auf den von der Zertifizierungsstelle bewerteten Geltungsbereich. Die Pflichten gegenüber der FDA ergeben sich aus dem Recht der Vereinigten Staaten und den Maßnahmen der Behörde. Bis zum 3. September 2026 hatte die FDA keine endgültigen bundesweiten GMP-Vorschriften für kosmetische Mittel erlassen. Zertifikat, rechtlicher Status und Chargennachweise müssen daher getrennt geprüft werden.
Wie oft sollten Geräte zur Kosmetikherstellung kalibriert werden?
Keiner der geprüften Standards legt ein einheitliches Intervall für alle Geräte oder Anwendungsfälle fest. Die Vorschriften Taiwans verlangen eine regelmäßige Kalibrierung. Geräte außerhalb der Toleranz sind außer Betrieb zu nehmen, und mögliche Auswirkungen auf freigegebene Produkte müssen untersucht werden. Für andere Märkte sollten Sie die geltenden Anforderungen und den dokumentierten, risikobasierten Zeitplan für die Geräte prüfen.
Was ist der Unterschied zwischen Qualitätskontrolle und Qualitätssicherung bei kosmetischen Mitteln?
Die Qualitätssicherung legt das System fest, das Qualitätsprobleme verhindert und regelt, und überprüft es. Die Qualitätskontrolle umfasst innerhalb dieses Systems Probenahme, Messungen, Prüfungen, Ergebnisse und die zugehörigen Nachweise für Annahmeentscheidungen. Eine verlässliche Kosmetikproduktion braucht beides: klar festgelegte Befugnisse, kontrollierte Aufzeichnungen und unabhängige Prüfungen.
Welche Dokumente sollte eine Marke vor der Chargenfreigabe prüfen?
Prüfen Sie das autorisierte Analysenzertifikat, den ausgefüllten Chargenbericht, Probenahme- und Prüfunterlagen, Abweichungen oder Untersuchungen zu Ergebnissen außerhalb der Spezifikation, den Status der Verpackung und Druckvorlage, den Mengenabgleich und die Freigabeberechtigung. Vor der Freigabe sollte der erforderliche Dokumentensatz zum Produkt, Markt, Vertrag und zu offenen Stabilitätsrisiken passen.
Qualitätsaussagen in einen überprüfbaren Herstellungsauftrag überführen
Teilen Sie NEXO Beauty Labs Ihre Rezepturentwicklung, Zielmärkte, Produktform, Verpackung, Werbeaussagen und Nachweiserwartungen mit. Nutzen Sie diese Angaben, um einen prüfbaren Entwicklungs- und Herstellungsauftrag zu erstellen, der Anbieter, Standort, Geltungsbereich, Aufzeichnungen und Zuständigkeiten für Genehmigungen benennt, bevor die Serienproduktion beginnt.
Hinweis zum Geltungsbereich: Dieser Artikel enthält Informationen zur sorgfältigen Prüfung der Kosmetikherstellung und ersetzt keine Rechts-, Regulierungs-, toxikologische oder Laborberatung für ein bestimmtes Produkt oder einen bestimmten Markt.
Referenzen und Quellen
- U.S. FDA — Leitlinienentwurf für die Industrie: Gute Herstellungspraxis für kosmetische Mittel
- U.S. FDA — Inspektion kosmetischer Mittel
- U.S. FDA — Gesetz zur Modernisierung der Regulierung kosmetischer Mittel von 2022
- Taiwan Food and Drug Administration — Vorschriften zur guten Herstellungspraxis für kosmetische Mittel
- Health Canada — Gute Herstellungspraxis für kosmetische Produkte
- European Commission — Harmonisierte Normen für kosmetische Mittel
- UK Government — Kosmetische Produkte für Verbraucher in Großbritannien bereitstellen
- ISO — ISO 22716:2007 Kosmetik — Gute Herstellungspraxis
- ISO — ISO/TR 18811:2018 Leitlinien zur Stabilitätsprüfung kosmetischer Produkte
- Bolzon V, Bulfoni M, Nencioni A, Nencioni E. Frontiers in Public Health. 2025;13:1572201. DOI:10.3389/fpubh.2025.1572201
- BAV Institute — Mikrobiologische Kriterien gemäß ISO 17516
- NSF — Öffentliche GMP-Einträge nach NSF/ANSI 455