Kontaktieren Sie NEXO Beauty Labs

Aktualisiert August 2026
Die Herstellung von Körperpflegeprodukten ist ein kontrollierter Prozess, der aus einer freigegebenen Produktdefinition reproduzierbare, rückverfolgbare und freigabefähige Chargen macht. Dabei geht es um mehr als die Hochskalierung der Inhaltsstoffmengen. Der Prozess verknüpft die Rezepturversion, Rohstoffe, Produktionsanlagen, Prozessbedingungen, Verpackung, Prüfmethoden, Abweichungen und die Freigabeentscheidung.
Dieser Leitfaden richtet sich an Produkt-, Beschaffungs-, Qualitäts-, Verpackungs- und Regulatory-Teams, die eine Lotion, Creme, ein Waschprodukt, Peeling, Öl oder ein ähnliches Körperpflegeprodukt für die Serienproduktion vorbereiten. Er erläutert die Kontrollfragen bei der Herstellung, enthält jedoch weder eine direkt übernehmbare Rezeptur noch allgemeingültige Betriebsparameter oder Rechtsberatung. Wenn Sie Herstellungswege, Projektumfang oder Produktionsunterstützung vergleichen, nutzen Sie die Lösungsseite zur Herstellung von Körperpflegeprodukten von NEXO. Diese kommerzielle Seite ist weiterhin die Anlaufstelle für Projektgespräche. Dieser Artikel behandelt den Prozess vom Einfrieren der Rezeptur bis zur evidenzbasierten Freigabe.
Kurz zusammengefasst
- Klassifizieren Sie Produkt und Werbeaussagen, bevor Sie einen Rahmen für die Kosmetikherstellung festlegen.
- Richten Sie die Kontrollen nach dem physikalischen System aus: Für Creme, Waschprodukt, Öl und Peeling gelten nicht dieselben Prozessfenster.
- Leiten Sie aus dem Labormethoden Fragen für die Produktion ab, statt Drehzahl, Zeit oder Temperatur einfach zu übernehmen.
- Dokumentieren Sie Prüfergebnisse zusammen mit Methoden, Bedingungen, Musterhistorie und der entscheidungsverantwortlichen Person.
- Geben Sie nur frei, wenn die vorliegenden Nachweise die für die Kombination aus Rezeptur, Verpackung und Zielmarkt festgelegten Risiken abdecken.
Was bei der Herstellung von Körperpflegeprodukten kontrolliert werden muss
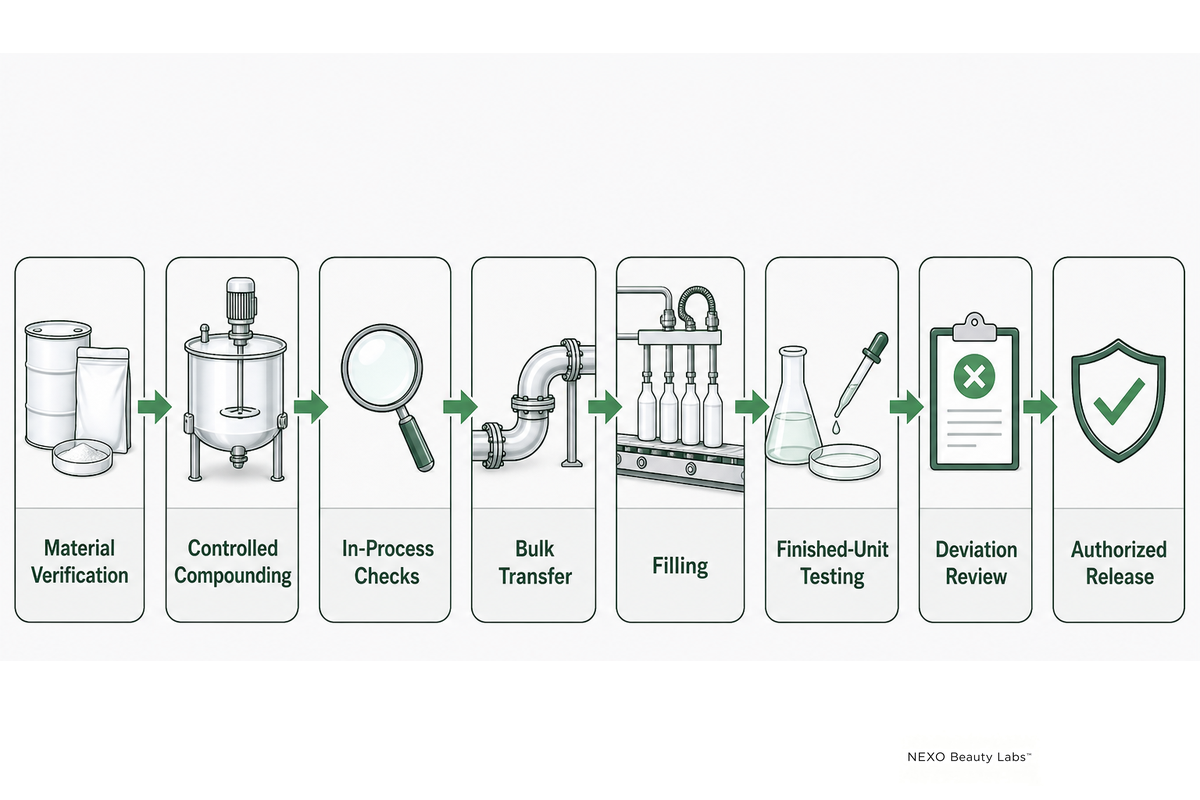
Bei der Herstellung von Körperpflegeprodukten müssen die Produktdefinition, qualifizierte Materialien, der anlagenbezogene Prozess, In-Prozess-Kontrollen, Abfüllbedingungen, Prüfmethoden, Abweichungen und die Freigabeentscheidung kontrolliert werden. Ein Labormuster belegt lediglich, dass eine bestimmte Rezepturrichtung unter dokumentierten Laborbedingungen funktioniert hat. Bei der Herstellung muss das gewünschte Ergebnis im ausgewählten Produktionssystem reproduzierbar sein.
Fünf Zustände dürfen nicht gleichgesetzt werden:
- Produktkonzept: Anwender, Produktform, sensorisches Ziel, Markt und Richtung der Werbeaussagen.
- Laborrezeptur: Prozentsätze und Labormethode, einer bestimmten Version zugeordnet.
- Produktionsdefinition: qualifizierte Materialien, anlagengerechte Prozessanweisungen, In-Prozess-Kontrollen und Annahmen zur Verpackung.
- Hergestellte Charge: die tatsächlich verwendeten Materialien, Bedingungen, Beobachtungen und während der Ausführung dokumentierten Abweichungen.
- Freigegebene Charge: Fertigprodukte, für die eine befugte entscheidungsverantwortliche Person die erforderlichen Nachweise geprüft und die Disposition genehmigt hat.
Diese Unterscheidung verhindert einen häufigen Fehler bei der Übergabe: „Das Muster sieht richtig aus, also kann die Fabrik mehr davon herstellen.“ Eine visuelle Freigabe klärt weder eine ungenaue Rezepturidentität noch eine fehlende Viskositätsmethode, einen nicht qualifizierten Rohstoff, eine ungeprüfte Verpackung oder eine vorgeschlagene Werbeaussage, die den regulatorischen Weg verändert.
Der öffentlich beschriebene Anwendungsbereich von ISO 22716 umfasst Herstellung, Kontrolle, Lagerung und Versand kosmetischer Mittel. Dieser Anwendungsbereich ist hilfreich, weil er Qualität im gesamten Betriebssystem verortet und nicht nur bei der Endkontrolle. Die Norm gibt keine allgemeingültige Chargendokumentation für jedes Produkt vor. Laut öffentlicher Zusammenfassung sind Forschungs- und Entwicklungsaktivitäten sowie der Vertrieb von Fertigprodukten ausdrücklich ausgeschlossen.
Kontrollgrenze: Die Herstellung beginnt mit einer eindeutig festgelegten Rezeptur und einer Annahme zur Verpackung; die Freigabe endet mit einer genehmigten Disposition. Für alles dazwischen braucht es eine verantwortliche Person, eine Methode oder einen Nachweis.
Produktsystem und Produktionsweg aufeinander abstimmen
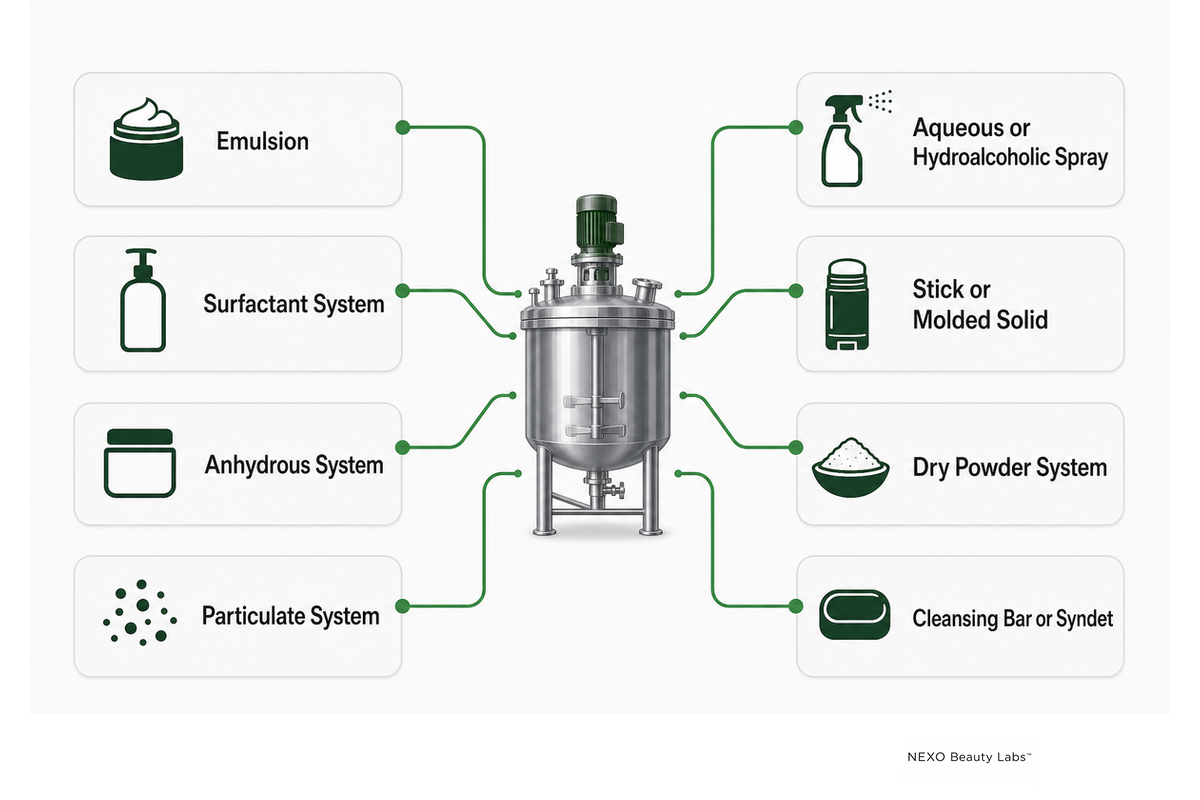
Klären Sie vor der Festlegung der Prozesskontrollen das rechtliche und physikalische Produktsystem. In den Vereinigten Staaten hilft der Verwendungszweck bei der Einstufung eines Produkts als kosmetisches Mittel, Arzneimittel, beides oder in wenigen Fällen als Seife. Die FDA erläutert, dass Werbeaussagen zur Behandlung oder Vorbeugung von Krankheiten oder zur Beeinflussung von Körperstruktur oder -funktion dazu führen können, dass ein Körperpflegeprodukt als Arzneimittel eingestuft wird. Sonnenmilch, Antitranspirant oder Aknebehandlung dürfen daher nicht allein deshalb nach einer Checkliste für kosmetische Mittel beurteilt werden, weil sie auf die Haut aufgetragen werden.
Richten Sie nach der Einstufung die Produktionsfragen am physikalischen Verhalten der Rezeptur aus. Die folgende Matrix ist keine Rezeptur, sondern hilft dabei, Annahmen zu erkennen, die Nachweise erfordern.
| Systemkategorie | Prozessrelevante Frage | Auswirkung auf die Abfüllung | Frage zur Freigabe |
|---|---|---|---|
| Emulsion Lotionen, Cremes, Körperbutter | Wie ergeben Phasenvorbereitung, Zugabe, Scherung, Abkühlung und Standzeit die gewünschte Struktur? | Unter welchen Bedingungen lässt sich das Produkt gleichmäßig abfüllen, ohne die Struktur zu beeinträchtigen oder Luft einzuschließen? | Belegen physikalische, mikrobiologische und verpackungsbezogene Prüfergebnisse die Eignung der festgelegten Rezeptur-Verpackungs-Kombination? |
| Tensidsystem Körperwaschprodukte, Duschgele | Wie wirken sich Zugabereihenfolge, Elektrolytexposition, Lufteintrag und Temperatur auf Klarheit, Viskosität und Schaum aus? | Lässt sich die Bulkware ohne übermäßige Schaumbildung, Absetzen oder Dosierschwankungen transferieren und abfüllen? | Liegen pH-Wert, Viskosität, Aussehen, Mikrobiologie und Verpackungsfunktion innerhalb der freigegebenen Methoden und Bereiche? |
| Wasserfreies System Öle, Balsame, einige Körperbuttern | Welche Materialien müssen geschmolzen, dispergiert oder kontrolliert abgekühlt werden, und welche Risiken bestehen durch Oxidation oder Kristallisation? | Passt das temperaturabhängige Fließverhalten zur Pumpe, zum Tiegel oder zur Tube und zum gewählten Abfüllverfahren? | Rechtfertigt die Risikobewertung die gewählten chemischen, mikrobiologischen, Stabilitäts- und Verpackungsprüfungen? |
| Partikelhaltiges System Peelings, Produkte mit suspendierten Perlen oder Pulvern | Wie bleiben Partikel benetzt, gleichmäßig verteilt und intakt, ohne sich abzusetzen, aufzuschwimmen, zu agglomerieren oder Anlagen abzunutzen? | Kann die Abfüllanlage die Partikelgröße verarbeiten und die Verteilung vom Anfang bis zum Ende der Abfüllung erhalten? | Belegen Prüfungen zu Homogenität, Dosierung, Durchtritt durch die Verpackung und Anwendung die Freigabefähigkeit? |
| Wässriges oder hydroalkoholisches Spray Körpernebel und Sprays | Wie bleiben Löslichkeit, Flüchtigkeit, Filtration und Bulk-Homogenität beim Ansetzen und während der Standzeit erhalten? | Können das ausgewählte Ventil, die Pumpe und die Leitung gleichmäßig sprühen, ohne Leckagen, Verstopfungen oder unzulässige Verdunstung? | Belegen Prüfungen zu Zusammensetzung, Verpackungsfunktion, Kompatibilität, Mikrobiologie und Anwendungshinweisen die Freigabefähigkeit? |
| Pflegestift oder geformter Feststoff Deodorant- und Behandlungsstifte | Welche Schmelz-, Dispergier-, Abkühl- und Kristallisationsbedingungen ergeben die gewünschte Struktur und Abgabe? | Vermeidet die Abfolge von Abfüllung und Abkühlung Hohlräume, Risse, Schrumpfung oder Beeinträchtigungen der Verpackung? | Belegen Prüfungen zu Struktur, Dosierung, Transport in der Verpackung, Stabilität und Anwendung die Freigabefähigkeit? |
| Trockenpulversystem Körperpuder und Trockenmischungen | Wie wirken sich Partikeleigenschaften, Feuchtigkeitseinwirkung, Mischreihenfolge und Entmischungsrisiko auf die Homogenität aus? | Kann die Abfüllanlage Fließverhalten, Staub und Dosierung kontrollieren und zugleich die Verteilung der Mischung erhalten? | Stützen Identitäts-, Homogenitäts- und Dosierungsprüfungen, der sichere Einschluss des Inhalts in der Verpackung sowie die Bewertung des mikrobiologischen Risikos die Freigabe? |
| Reinigungsstück oder Syndet Feste Körperreinigungsprodukte | Wie wirken sich Mischen, Raffinieren, Formen, Feuchtigkeit und Konditionierung auf die Festigkeit und Anwendungsleistung des Stücks aus? | Können Formen, Schneiden, Prägen und Umhüllen die Abmessungen und Oberflächenqualität erhalten? | Belegen Prüfungen zu Zusammensetzung, physikalischer Integrität, Anwendung, Stabilität, Verpackung und Einstufung die Freigabefähigkeit? |
Auch Produkte derselben Zeile können unterschiedlich reagieren. Eine peer-reviewte Studie aus 2023 zu einem topischen Salbensystem ergab, dass die Homogenisierungsgeschwindigkeit während der Abkühlung und die Zugabetemperatur Stabilität, Rheologie und sensorische Eigenschaften beeinflussten. In einer separaten Studie aus 2024 zu einer Emulsionscreme hatten verschiedene Homogenisierungs- und Abkühlungsparameter nur geringen Einfluss, während ein Halteschritt und dessen Bedingungen entscheidend waren. Keines der Ergebnisse liefert allgemeingültige Einstellwerte für Körperlotionen. Zusammen stützen sie die sinnvollere Regel: Ermitteln Sie mögliche Einflussgrößen für das konkrete System und prüfen Sie anschließend, welche davon kritisch sind.
Eine produktionsreife Rezepturdefinition festlegen
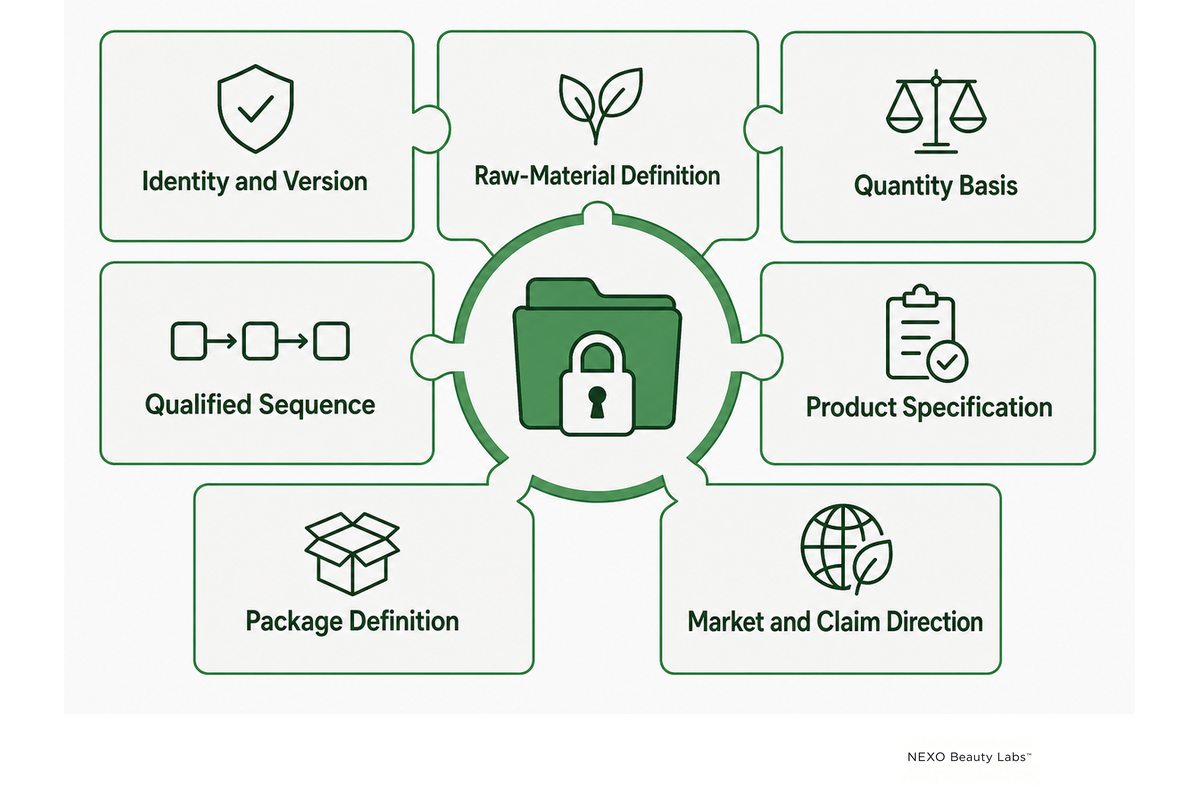
Eine Inhaltsstoffliste ist keine kontrollierte Rezepturübergabe. Eine produktionsreife Definition muss dem übernehmenden Team genau mitteilen, welche Version freigegeben ist, welche Materialien gemeint sind und welche Produkteigenschaften reproduziert werden müssen.
Legen Sie vor einer Freigabe für die Serienproduktion mindestens die folgenden zusammenhängenden Angaben verbindlich fest:
- Identität und Version: Rezeptur-ID, Revision, Gültigkeitsdatum und Genehmigende.
- Rohstoffdefinition: INCI- oder technische Identität, Lieferant/Qualität, sofern die Materialgleichwertigkeit relevant ist, Spezifikation, Lagerung und erforderliche Vorbehandlung.
- Mengenbasis: Berechnungsgrundlage, theoretische Ausbeute und Umgang mit Verarbeitungshilfsstoffen, Verlusten oder Anpassungen.
- Qualifizierte Reihenfolge: Phasenvorbereitung, Zugabereihenfolge, Materialform, Endpunkt und Bedingungen für den Start des nächsten Schritts.
- Produktspezifikation: Aussehen, Geruch und relevante physikalische, chemische und mikrobiologische Eigenschaften einschließlich Prüfmethode und Musterbedingungen.
- Verpackungsdefinition: Materialien mit Produktkontakt, Verschluss oder Spender, gegebenenfalls Dekoration, vorgesehene Füllmenge und bestätigte Alternativen.
- Markt und Richtung der Werbeaussagen: Zielmarkt, Verantwortliche für die Kennzeichnung, vorgesehene Anwendung und Grenzen der Werbeaussagen, die Prüfungen oder Einstufung beeinflussen können.
Die Methodendetails gehören zum Ergebnis. „Viskosität: 18.000“ ist ohne Einheit, Gerät oder Methode, Messgeometrie oder Spindel, Geschwindigkeit oder Scherbedingung, Probentemperatur, Konditionierungs- bzw. Ruhezeit und gegebenenfalls Probenvorbereitung unvollständig. Auch der pH-Wert kann von Probenvorbereitung, Temperatur und Geräteverfahren abhängen. Wenn Pilot- und Freigabelabor keine vergleichbaren Methoden verwenden, erzeugt das Projekt möglicherweise Diskussionen statt eines aussagekräftigen Trends.
Lieferantendokumente und Nachweise zum Fertigprodukt erfüllen unterschiedliche Aufgaben. Bei eingehenden Materialien hilft ein Analysezertifikat nachzuweisen, dass ein erhaltenes Material anhand einer vereinbarten Lieferantenspezifikation geprüft wurde. Das Zertifikat belegt weder die Stabilität der fertigen Lotion noch die Eignung des Konservierungssystems für Verpackung und Anwendungsmuster oder die Untermauerung einer Leistungswerbeaussage. Ordnen Sie jedes Dokument genau der Entscheidung zu, die es tatsächlich stützen kann.
Details zu den Protokollen finden Sie in NEXOs Leitfaden zum Entwicklungsprozess für Hautpflegeprodukte, der die umfassendere Entwicklungsabfolge erläutert. Dieser Abschnitt ist enger gefasst: Am Ende steht eine freigegebene Produktionsdefinition ohne unbemerkte Versionskonflikte.
Vor einer Wiederverwendung von Nachweisen die Änderungsauswirkungen prüfen
Kontrollierte Rezepturen bleiben nicht für immer unverändert. Materialien sind nicht mehr verfügbar, eine Marke ändert den Duft, am Abfüllstandort wird eine andere Pumpe eingeführt oder ein neuer Markt erfordert ein anderes Verpackungslayout. Die praktische Frage lautet nicht, ob Änderungen zulässig sind, sondern ob die vorhandenen Nachweise nach der Änderung weiterhin dieselben Risiken abdecken.
| Geplante Änderung | Zuerst betroffene Fragen | Zu überprüfende Nachweise |
|---|---|---|
| Rohstofflieferant oder -qualität | Sind Zusammensetzung, Trägerstoff, Partikelform, Verunreinigungsprofil und Anwendungshinweise gleichwertig? | Eingangsspezifikation, Prozessverhalten, Fertigproduktspezifikation, Sicherheit und Stabilitätsbegründung. |
| Rezepturanteil oder Duft | Könnten sich pH-Wert, Löslichkeit, Konservierung, Oxidation, sensorisches Profil oder Verpackungskontakt ändern? | Pilotprüfungen, Stabilität, Mikrobiologie, Kompatibilität, Sicherheit und Werbeaussagendokumentation. |
| Chargengröße oder Anlagen | Bleiben Fließen, Erwärmen/Abkühlen, Scherung, Standzeit, Transfer oder Abfüllung vergleichbar? | Kontrollübersicht, Prozessqualifizierung, Probenahmeplan und Verlauf früherer Abweichungen. |
| Primärverpackung | Unterscheiden sich Kontaktmaterialien, Kopfraum, Dosierung, Lichteinwirkung oder das Kontaminationsmuster bei der Anwendung? | Kompatibilität, Produktabgabe, Transport, mikrobiologisches Risiko und Kennzeichnungshinweise. |
| Werbeaussage oder Markt | Ändern sich vorgesehene Anwendung, Produkteinstufung, Zielpopulation oder Nachweisstandard? | Regulatorische Prüfung, Sicherheitsbegründung, Leistungsstudie, Verpackungslayout und Produktlistungsdaten. |
Verwenden Sie „gleiche INCI-Bezeichnung“ nicht als einziges Kriterium für die Gleichwertigkeit. Zwei Materialien können dieselbe Inhaltsstoffbezeichnung haben und sich dennoch in Konzentration, Trägerstoff, Molekularverteilung, Konservierungsmittel, Wassergehalt, Partikelform oder Prozessverhalten unterscheiden. Ebenso kann eine ähnlich geformte Verpackung aus anderem Harz bestehen oder eine andere Dichtung, ein anderes Ventil oder eine andere Dekoration aufweisen. Die für die Änderung verantwortliche Person sollte dokumentieren, was vergleichbar bleibt, welche neue Unsicherheit entsteht und welche bisherigen Nachweise übernommen, ergänzt oder wiederholt werden.
Verwenden Sie diese einfache Abfolge: Änderung beschreiben → betroffenes Risiko ermitteln → maßgebliche Nachweise finden → Umfang der Revalidierung festlegen → vor der Verwendung genehmigen. Kann das Team die Änderung nicht bis zu einer genehmigten Entscheidung zurückverfolgen, ist die Produktionsdefinition nicht mehr kontrolliert.
Eine systemspezifische Kontrollübersicht von der Rezeptur bis zur Abfüllung erstellen
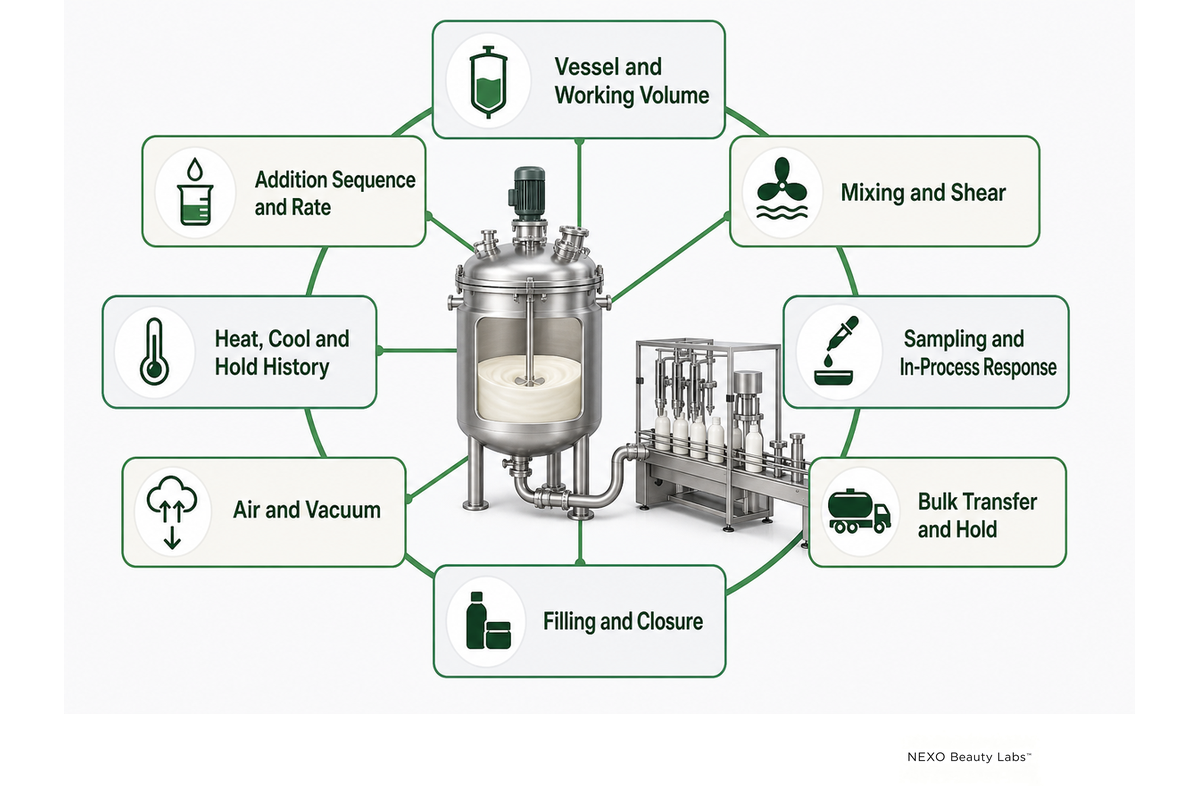
Die Kontrollübersicht von der Rezeptur bis zur Abfüllung ist ein Fragenkatalog für die Vorproduktion. Sie ersetzt weder eine SOP noch eine übergeordnete Herstellungsanweisung oder einen Chargenbericht. Ihre Aufgabe ist es, einen Laborschritt mit der Produktionsbedingung zu verknüpfen, die sein Ergebnis verändern könnte, und anschließend vor der Übertragung benötigte Nachweise und Verantwortliche festzulegen.
| Übertragungsbereich | Warum sich die Skalierung auswirken kann | Aufzubewahrende Nachweise | Verantwortliche Person |
|---|---|---|---|
| Mischgefäß und Arbeitsvolumen | Geometrie, Füllstand, Stromstörer und Rührerposition verändern Strömung und Umwälzung. | Anlagen-ID, Konfiguration, Arbeitsvolumen und Begründung der Übertragung. | Prozessentwicklung / Herstellung |
| Zugabereihenfolge und -rate | Eine Zugabe, die im Labormaßstab sofort erfolgt, kann in der Produktion Minuten dauern und zu einer anderen lokalen Konzentration führen. | Reihenfolge, Zugabezeitfenster, sichtbarer Endpunkt und Standzeit vor dem nächsten Schritt. | Formulierung / Bedienperson |
| Mischen und Scherung | Dieselbe Drehzahl erhält weder Umfangsgeschwindigkeit noch Leistung pro Volumen oder Strömungsmuster; stärkere Scherung kann zudem eine bereits entwickelte Struktur beeinträchtigen. | Anlage, Betriebsbereich, Dauer, Produktendpunkt und Abbruchregel. | Prozessentwicklung |
| Verlauf von Erwärmung, Abkühlung und Standzeit | Größere Chargen tauschen Wärme anders aus; Kristallisation, Hydratation, Flüchtigkeit und Zugabezeitpunkt können sich verschieben. | Temperaturverlauf des Produkts, kritische Zeitfenster, Standzeiten und dokumentierte Eingriffe. | Bedienperson / Qualitätsprüfung |
| Probenahme und Reaktion während des Prozesses | Ein größeres Mischgefäß und ein längerer Lauf können örtliche oder zeitabhängige Schwankungen verbergen, die eine einzelne Gelegenheitsprobe nicht erfasst. | Probenahmeort und -zeitpunkt, Vorbereitungsmethode, Ergebnis, Aktionsgrenze und genehmigte Reaktion. | Qualität / Prozessentwicklung |
| Luft und Vakuum | Wirbelbildung, Pulver, Pumpen und hohe Scherung können den Lufteintrag, die Schüttdichte und das Abfüllverhalten verändern. | Entgasungsschritt, gegebenenfalls Vakuumbedingungen, Beobachtungen an der Bulkware und Dichtemethode. | Herstellung / Abfüllung |
| Bulktransfer und Standzeit | Schläuche, Pumpen, Siebe, Leitungsrückstände, Zeit und Temperatur können Struktur oder scheinbare Ausbeute verändern. | Transferweg, zulässige Standzeit, erneute Prüfung, Leitungsfreigabe und Ausbeuteabgleich. | Herstellung / Qualität |
| Abfüllung und Verschluss | Das Fließverhalten des Produkts hängt von Temperatur und Luft ab; bei der Verpackung können Einschränkungen bei Dosierung, Ansaugen, Versiegelung oder Kompatibilität auftreten. | Abfüllbedingungen, Kontrollhäufigkeit während des Prozesses, Verschlusseinstellung, Funktionsprüfungen und Ausschuss. | Abfüllung / Verpackung / Qualität |
Die Übersicht unterscheidet sinnvoll zwischen einer möglichen Einflussgröße und einer kritischen Einflussgröße. Die Mischgeschwindigkeit kann bei einer Rezeptur wichtig sein und bei einer anderen innerhalb des untersuchten Bereichs nur geringe Auswirkungen haben. Das Team sollte nicht jeden Parameter maximieren. Stattdessen sollte es einen angemessenen Bereich festlegen, die Produktreaktion beobachten und die Grundlage für den endgültigen Betriebsbereich dokumentieren.
Pilotchargen sind erfolgreich, wenn sie Unsicherheit verringern, und nicht nur dann, wenn sie verkaufsfertig aussehende Bulkware ergeben. Ein aussagekräftiger Pilot sollte zeigen, ob die ausgewählten Anlagen und Prozessschritte die Zielmerkmale reproduzieren, ob der Probenahmeplan Schwankungen erkennen kann und ob abgefüllte Einheiten für die vereinbarten Stabilitäts-, Mikrobiologie-, Kompatibilitäts- und Leistungsprüfungen geeignet sind.
Abweichungen beim Mischen und Abfüllen dokumentieren
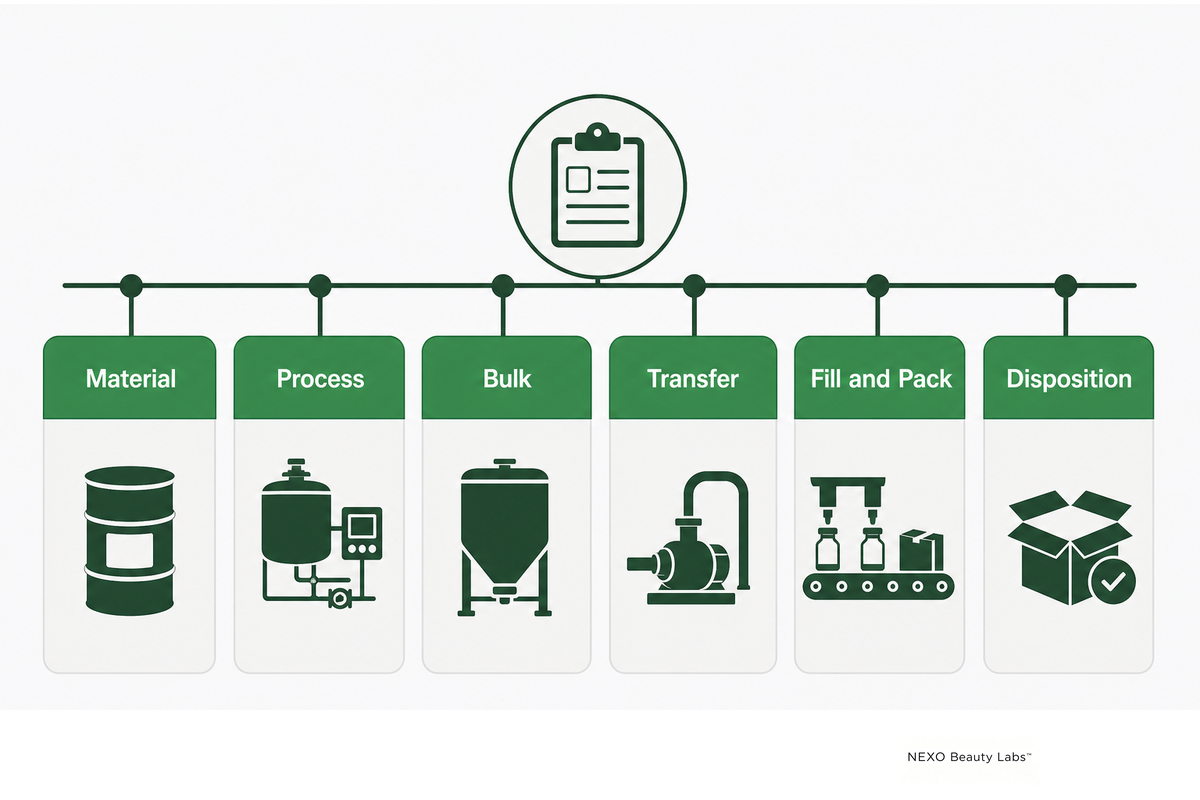
Das Chargenabweichungsregister dient der Dokumentation der Ausführung. Während die Kontrollübersicht Fragen zur Übertragung vorausplant, hält das Register fest, an welchen Stellen die tatsächliche Charge von den freigegebenen Bedingungen abwich und wie die Abweichung bewertet wurde. Es ergänzt die Herstellungs- und Kontrolldokumentation des Kosmetik-GMP-Systems, ersetzt sie jedoch nicht.
Nützliche Felder für die Dokumentation von Abweichungen sind:
Material
Charge, Lieferant/Qualität, Zustand, Ersatzstatus und Abgleich.
Prozess
Reihenfolge, Zugabezeit, Temperatur, Mischen, Standzeit, Vakuum und beobachtbarer Endpunkt.
Bulkware
Aussehen, Geruch, pH-Wert, Viskosität, Dichte, Homogenität, Probenahmeort und Konditionierung.
Transfer
Transferweg, Sieb oder Pumpe, Leitungsrückstände, Nacharbeit, Zeit bis zur Abfüllung und Ausbeuteabgleich.
Abfüllung und Verpackung
Kontrollen zu Beginn, in der Mitte und am Ende; Füllgewicht oder abgegebene Dosis; Verschluss und Funktionsbeobachtungen.
Disposition
Auswirkungsbewertung, zusätzliche Nachweise, entscheidungsverantwortliche Person, Genehmigung und Maßnahmen gegen Wiederholung.
Die Probenahme sollte sich an der Fragestellung orientieren. Geht es um die Homogenität im Mischgefäß, ist eine einzelne bequem entnommene Probe ein schwacher Nachweis. Geht es um Schwankungen bei der Abfüllung, sollten festgelegte Zeitpunkte über den gesamten Lauf hinweg verglichen werden. Ruht die Bulkware vor der Abfüllung, ist festzulegen, wann sie erneut geprüft wird und ob ein erneutes Mischen zulässig ist. Mehr Einheiten zu beproben ist nicht automatisch besser: Proben an den falschen Stellen liefern möglicherweise genauere Nachweise zur falschen Frage.
Halten Sie Beobachtungen neutral, bis die Untersuchung eine Ursache belegt. Ein niedriger Viskositätswert kann auf einen tatsächlichen Strukturverlust, unvollständige Polymerhydratation, eine Rohstoffänderung oder eine andere Probentemperatur zurückgehen. Die Charge zu „korrigieren“, bevor die Messmethode bestätigt wurde, kann Nachweise vernichten und eine zweite Einflussgröße einführen.
Drei Felder machen das Register handlungsrelevant: erwarteter Zustand, tatsächliche Beobachtung und Folge für die Entscheidung. Ohne die Entscheidungsfolge wird es zum Tagebuch. Ohne erwarteten Zustand wird es zur Zahlenliste. Ohne tatsächliche Beobachtung kann das Team aus der Übertragung nichts lernen.
Nachweise für die Freigabe zusammenstellen
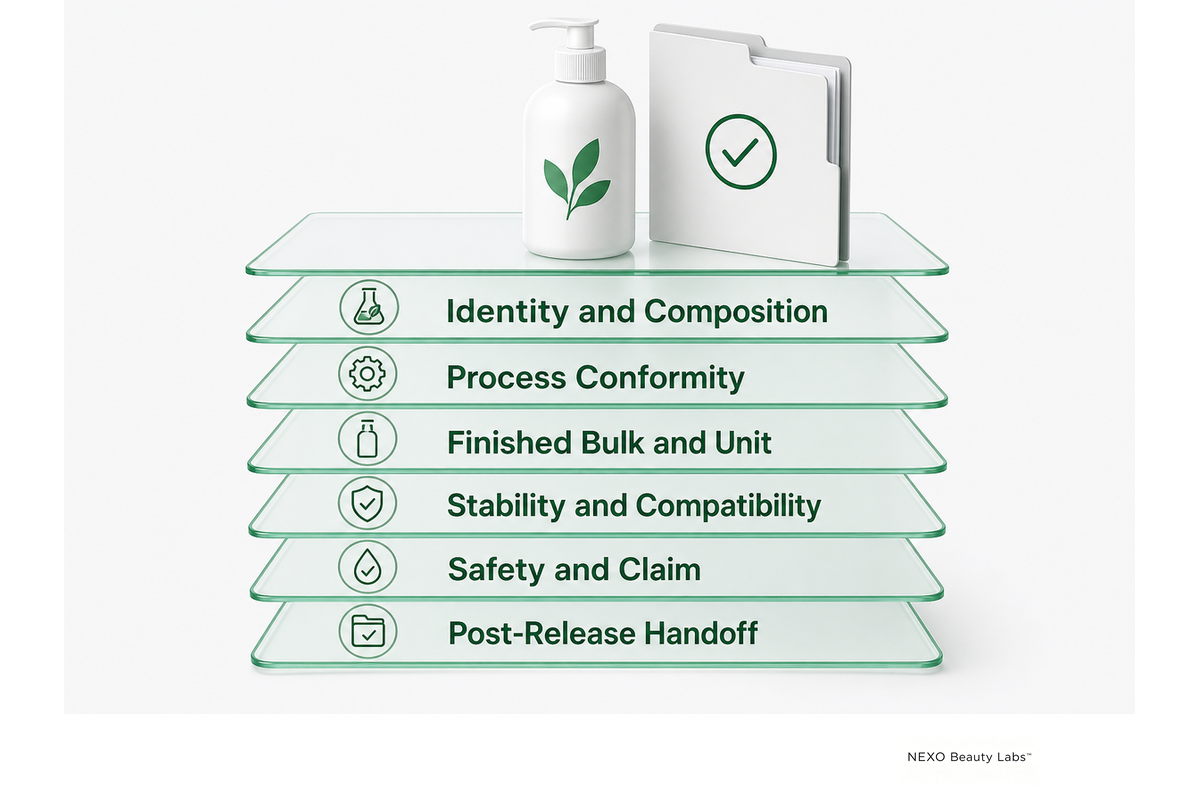
Die Nachweisübersicht zur Freigabe ist ein Entscheidungsregister. Sie verweist die autorisierte prüfende Person auf die für die Disposition erforderlichen Spezifikationen, Chargenberichte, Abweichungen, Zertifikate, Laborberichte und Genehmigungen. Sie ersetzt diese kontrollierten Unterlagen nicht.
Stellen Sie die Nachweisübersicht rückwärts ausgehend von den Risikofragen zusammen:
- Identität und Zusammensetzung: Entspricht die freizugebende Rezepturversion den genehmigten Rohstoffen, Mengen und Änderungen?
- Prozesskonformität: Wurden die vorgeschriebenen Schritte und In-Prozess-Kontrollen durchgeführt und Abweichungen von der zuständigen Person bewertet?
- Bulkware und Fertigeinheiten: Entsprechen die methodengebundenen physikalischen, chemischen, mikrobiologischen und verpackungsbezogenen Ergebnisse der freigegebenen Spezifikation und dem Probenahmeplan?
- Stabilität und Kompatibilität: Stützen die aktuellen Nachweise die vorgesehene Rezeptur-Verpackungs-Kombination, die Haltbarkeitsentscheidung und die Lagerungshinweise?
- Sicherheit und Werbeaussagen: Liegen die Nachweise zur Sicherheitsbewertung vor, und bleiben die Werbeaussagen innerhalb der Beleglage und der rechtlichen Einstufung?
- Übergabe nach der Freigabe: Sind Rückverfolgbarkeit beim Vertrieb, Erfassung von Beschwerden, Eskalation schwerwiegender unerwünschter Ereignisse und Zuständigkeit für Rückrufentscheidungen geregelt?
Die mikrobiologische Bewertung beginnt mit einer Risikoeinstufung und nicht mit einem übernommenen Prüfnamen. Die öffentliche Zusammenfassung von ISO 11930:2019 beschreibt die Prüfung der Konservierungswirksamkeit und die Bewertung des mikrobiologischen Risikos für den gesamten antimikrobiellen Schutz. Sie besagt, dass die Referenzprüfung nicht für Produkte gilt, die nach dem darin angeführten Rahmen als mikrobiologisch risikoarm eingestuft wurden, und primär für wasserlösliche oder wassermischbare kosmetische Mittel konzipiert ist. Für einige andere Systeme sind Anpassungen möglich. ISO 17516:2014 behandelt die mikrobiologische Qualität und berücksichtigt ebenfalls risikoarme Produkte. Diese Normen beantworten unterschiedliche Fragen; keine davon erlaubt es, auf eine dokumentierte produktspezifische Risikobewertung zu verzichten.
Laut Informationsseite der FDA zu Prüfungen kosmetischer Produkte gibt es keine einheitliche vorgeschriebene Prüfliste für jedes kosmetische Mittel. Hersteller oder Vertreiber bleiben dafür verantwortlich, die Sicherheit bei gekennzeichneter oder üblicher Anwendung sicherzustellen. Eine risikobasierte Nachweisübersicht ist deshalb aussagekräftiger als eine zeremonielle Liste von „Standardprüfungen“.
Stabilität, Konservierung und Verpackungskompatibilität sollten getrennt bewertet werden. Ein stabiles Aussehen belegt keinen mikrobiologischen Schutz. Ergebnisse einer Konservierungsbelastungsprüfung belegen keine Spenderfunktion. Die Pumpenkompatibilität untermauert keine Werbeaussage zur Hautwirkung. Die speziellen Protokolle behandelt NEXO in eigenen Leitfäden zu Stabilitätsprüfungen kosmetischer Mittel und Kompatibilitätsprüfungen für Kosmetikverpackungen. Diese werden hier nicht wiederholt.
Freigabeprüfung: Halten Sie für jedes Dokument in der Übersicht fest, welche Entscheidung es stützt. Lautet die Antwort ohne Bezug zu einer konkreten Frage lediglich „Qualität“ oder „Compliance“, wird der Nachweis wahrscheinlich zu weit ausgelegt.
Unvollständige Nachweise sichtbar machen
Kommerzielle Zeitpläne ändern sich oft, während sich die Langzeitdaten noch entwickeln. Es hilft weder, jeden offenen Punkt als Fehler einzustufen, noch so zu tun, als belege eine frühe Beobachtung bereits die endgültige Haltbarkeit. Verwenden Sie eine Übersicht zum Evidenzstatus, die zwischen abgeschlossenen, vorläufigen und ausstehenden Punkten sowie ungünstigen Signalen unterscheidet.
Halten Sie für jeden offenen Punkt die geprüfte Rezeptur- und Verpackungsversion, abgeschlossene Zeitpunkte oder Prüfläufe, aktuelle Beobachtungen, vorab vereinbarte Warnkriterien, den nächsten Entnahme- oder Handlungstermin, die entscheidungsverantwortliche Person und die derzeit zulässige kommerzielle Entscheidung fest. Dieses letzte Feld ist wichtig. Ein Zwischenergebnis kann es rechtfertigen, eine Studie fortzusetzen, Komponenten auf eigenes Risiko zu bestellen oder die Druckvorlage vorzubereiten; es reicht möglicherweise nicht aus, eine Fertigcharge freizugeben oder eine endgültige Haltbarkeitsangabe zu machen.
Unterscheiden Sie außerdem zwischen fehlendem Nachweis und dem Nachweis des Fehlens. Wurde eine Prüfung noch nicht durchgeführt, ist die Dokumentation unvollständig. Wurde eine relevante, gut konzipierte Prüfung ohne den betreffenden Effekt oder Fehler abgeschlossen, liegen innerhalb des Geltungsbereichs des Prüfprotokolls entsprechende Belege vor. Das sind unterschiedliche Sachstände, die zu unterschiedlichen Entscheidungen führen sollten.
Weicht ein Ergebnis von den Erwartungen ab, bewahren Sie den Originaldatensatz auf und leiten Sie die geeignete Untersuchung ein. Dokumentieren Sie die Musteridentität und -historie, die Eignung der Methode, den Gerätestatus, die Berechnung, die Rohdaten, die Begründung für eine Wiederholungsprüfung und mögliche Auswirkungen auf andere Chargen oder Werbeaussagen. Eine Prüfung so lange zu wiederholen, bis ein passendes Ergebnis erscheint, schwächt die Evidenzbasis. Eine geregelte Untersuchung erläutert, weshalb eine Wiederholung wissenschaftlich und verfahrensmäßig gerechtfertigt ist.
MoCRA- und Werbeaussagenpflichten der jeweils verantwortlichen Partei zuordnen
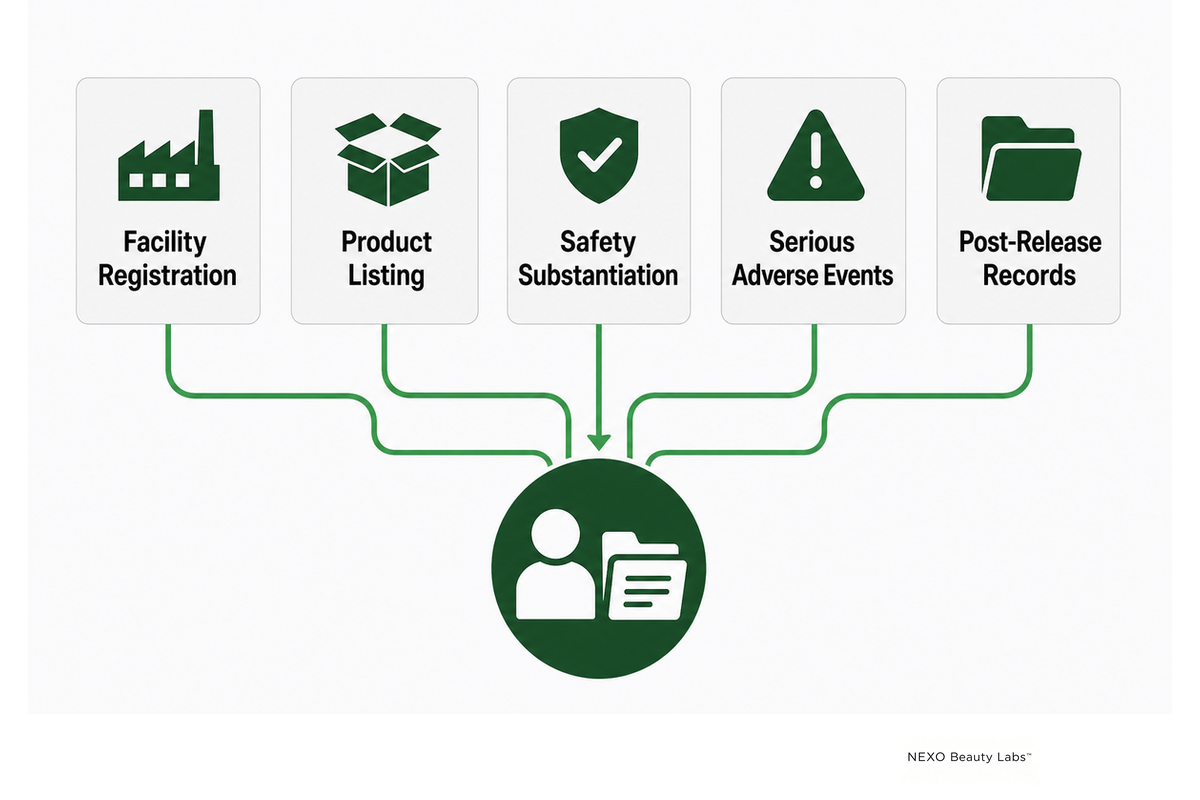
Die regulatorische Verantwortung sollte vor der Druckvorlage und der Markteinführung vereinbart werden. Sie lässt sich nicht aus der Bezeichnung „Lohnhersteller“ ableiten. Nach MoCRA definiert die FDA eine Betriebsstätte als einen Betrieb, der kosmetische Mittel herstellt oder verarbeitet, die in den Vereinigten Staaten vertrieben werden. Als verantwortliche Person gilt nach den einschlägigen Gesetzen der Hersteller, Abpacker oder Vertreiber, dessen Name auf dem Etikett steht.
Für Unternehmen, die in den Geltungsbereich fallen und keiner anwendbaren Ausnahme unterliegen, gilt Folgendes:
- Hersteller und Verarbeiter registrieren ihre Betriebsstätten und erneuern diese Registrierungen alle zwei Jahre;
- die verantwortliche Person listet jedes vermarktete kosmetische Mittel einschließlich seiner Inhaltsstoffe und aktualisiert die Angaben jährlich;
- die verantwortliche Person bewahrt Unterlagen auf, die eine angemessene Sicherheitsbegründung belegen;
- die verantwortliche Person meldet schwerwiegende unerwünschte Ereignisse innerhalb der gesetzlich vorgeschriebenen Frist an die FDA und übermittelt bestimmte später eingegangene neue Informationen; und
- Für Unterlagen, Beschwerden, Vertriebsinformationen und die Koordination eines Rückrufs müssen nach der Chargenfreigabe klare Zuständigkeiten festgelegt sein.
Auf ihrer aktuellen Seite zu Registrierung und Produktlistung stellt die FDA ausdrücklich klar, dass die Registrierung von Betriebsstätten und die Produktlistung weder Zulassungsverfahren für kosmetische Mittel noch Werbemittel sind und die FDA dafür keine Zertifikate ausstellt. Die Angabe „FDA-registriert“ darf nicht den Eindruck erwecken, die FDA habe ein kosmetisches Mittel zugelassen oder dessen Leistung bestätigt.
Zuerst muss die Einstufung geklärt werden. In ihrer Leitlinie zur Abgrenzung von kosmetischen Mitteln und Arzneimitteln erläutert die FDA, dass sich die Zweckbestimmung aus der Kennzeichnung, Werbung, Online-Präsentation, Verbraucherwahrnehmung oder dem Kontext der Inhaltsstoffe ergeben kann. Eine Körperlotion, die ausschließlich mit feuchtigkeitsspendender und verschönernder Wirkung beworben wird, kann ein kosmetisches Mittel sein. Werbeaussagen zur Behandlung von Krankheiten oder zur Beeinflussung der Körperstruktur oder -funktion können den rechtlichen Weg ändern. Produkte, die sowohl kosmetische Mittel als auch Arzneimittel sind, müssen beide jeweils geltenden Anforderungssätze erfüllen.
Verwenden Sie eine Zuständigkeitsmatrix mit mindestens vier Spalten: Pflicht, rechtlich oder vertraglich verantwortliche Partei, zugehörige Unterlagen und Eskalationsweg. Der Hersteller kann Chargen- und Labordaten erstellen; der Etiketteninhaber kann die verantwortliche Person sein; ein externes Labor kann eine Methode durchführen; die Marke kann Werbeaussagen und Druckvorlagen freigeben. Die Matrix sollte diese Zusammenhänge zeigen, ohne den Eindruck zu erwecken, technische Unterstützung übertrage die rechtliche Verantwortung.
Der Leitfaden von NEXO zu den Kennzeichnungsanforderungen für kosmetische Mittel enthält weitere Informationen zur Etikettierung. Die Regel in diesem Artikel ist einfacher: Klären Sie Einstufung und Zuständigkeiten, bevor das endgültige Etikett eine Herstellungsannahme in eine Marktaussage verwandelt.
Transferdossier vor der Serienproduktion vorbereiten
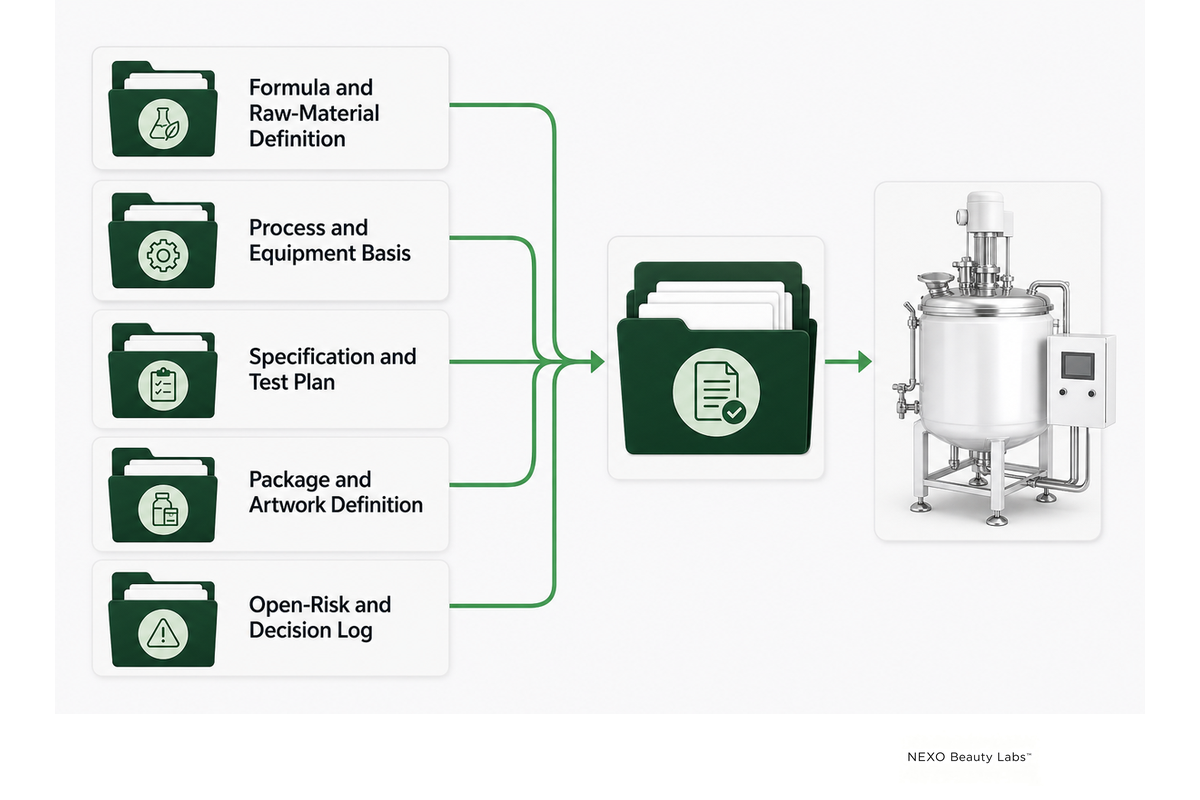
Ein Transferdossier ist die Entscheidungsgrundlage für das übernehmende Team. Eine qualifizierte prüfende Person sollte das freigegebene Produkt identifizieren, den vorgesehenen Prozess nachvollziehen, offene Risiken erkennen und wissen können, wer die einzelnen nächsten Schritte genehmigen darf. Eine mündliche Musterfreigabe ist kein Transferdossier.
| Dokumentation | Entscheidung bei der Übernahme | Auslöser für eine erneute Validierung |
|---|---|---|
| Rezeptur und Rohstoffdefinition | Welche genaue Zusammensetzung und welche qualifizierten Einsatzstoffe sind freigegeben? | Änderung der Rezeptur, Qualität, des Lieferanten, der Spezifikation oder des Zielmarkts. |
| Prozess- und Ausrüstungsgrundlage | Kann die ausgewählte Ausrüstung die festgelegten Prozessschritte und Prüfungen reproduzieren? | Änderung des Mischgefäßes, der Chargengröße, des Mischens, Transfers oder der Abfüllung. |
| Spezifikation und Prüfplan | Welche Nachweise sind für Chargen-, Stabilitäts- und Marktentscheidungen erforderlich? | Änderung der Methode, des Grenzwerts, der Verpackung, der Werbeaussage, der Haltbarkeit oder der Anwendung. |
| Verpackungs- und Druckvorlagendefinition | Welches Kontaktsystem, welche Füllmenge, welches Etikett und welcher Verwendungszweck sind freigegeben? | Änderung des Materials oder Lieferanten einer Verpackungskomponente, der Dekoration, Dosierung oder Werbeaussage. |
| Offene Risiken und Entscheidungsprotokoll | Was ist noch ungeklärt, wer ist dafür zuständig und was verhindert die Freigabe? | Neue Nachweise, Abweichung, Beschwerde, unerwünschtes Ereignis oder Untersuchung. |
Die drei Werkzeuge in diesem Leitfaden kommen zu unterschiedlichen Zeitpunkten zum Einsatz. Die Kontrollübersicht von der Rezeptur bis zur Abfüllung bereitet Fragen für den Transfer vor. Das Chargenabweichungsregister hält fest, was bei der Durchführung tatsächlich abwich. Die Evidenzübersicht zur Freigabe erschließt die für die Entscheidung geprüften Unterlagen. Ihr Nutzen liegt in der Übergabe zwischen den Funktionen; maßgeblich bleiben die freigegebenen GMP-Unterlagen wie Spezifikationen, Anweisungen, Chargenprotokolle, Abweichungen, Änderungen, Berichte und Freigaben.
Legen Sie vor der ersten kommerziellen Charge eindeutige Stoppkriterien fest. Dazu zählen beispielsweise eine ungeklärte Rezepturversion, ein nicht freigegebener Materialersatz, eine Verpackung ohne den erforderlichen Kompatibilitätsstatus, eine fehlende Methode für ein Freigabemerkmal, eine Werbeaussage, die die Einstufung ändert, oder eine Abweichung im Pilotmaßstab, deren Auswirkungen auf das Produkt noch nicht bewertet wurden. Ein Stoppkriterium bedeutet nicht, dass das Produkt voraussichtlich fehlschlägt. Es ist eine Regel zur Steuerung, die verhindert, dass Termindruck eine offene Frage stillschweigend in eine freigegebene Annahme verwandelt. Halten Sie fest, wer das jeweilige Kriterium aufheben darf und welche Nachweise dafür erforderlich sind.
Wenn Sie ein Körperpflege-Briefing in ein klar definiertes Herstellungsprojekt überführen möchten, informieren Sie sich über die Kompetenzen von NEXO in der Herstellung von Körperpflegeprodukten und auf der Unternehmensseite Über NEXO Beauty Labs. Bringen Sie Angaben zur vorgesehenen Produktform, zum Zielmarkt, zur Richtung der Werbeaussagen, zu Referenzprodukten oder sensorischen Zielwerten, zu den Verpackungsannahmen und zu offenen Fragen zu Nachweisen mit – nicht nur eine Wunschliste für Inhaltsstoffe.
Überführen Sie Ihr Körperpflege-Briefing in einen kontrollierten Transfer
Teilen Sie Angaben zum Produktsystem, Zielmarkt, zur vorgesehenen Verpackung und zum aktuellen Rezepturstatus mit. NEXO kann mit Ihnen das passende Entwicklungs- und Herstellungsverfahren besprechen, ohne diesen Leitfaden als allgemeingültige Spezifikation zu behandeln.
Besprechen Sie Ihr Körperpflege-BriefingHäufig gestellte Fragen
Was umfasst die Herstellung von Körperpflegeprodukten?
Die Herstellung von Körperpflegeprodukten umfasst den kontrollierten Transfer einer festgelegten Rezeptur und Verpackung in die Produktion: Rohstoffprüfung, Ansatzherstellung, Inprozesskontrollen, Transfer der Bulkware, Abfüllung, Prüfung der Fertigprodukte, Abweichungsprüfung und autorisierte Freigabe. Die konkreten Kontrollen hängen vom Produktsystem und der rechtlichen Einstufung ab.
Wie wird eine Laborrezeptur für die Produktion skaliert?
Zunächst legt das Team fest, welche Ergebnisse aus dem Labor erhalten bleiben müssen. Anschließend ordnet es jeden Prozessschritt der Produktionsausrüstung, Reihenfolge, Zugabegeschwindigkeit, Temperaturhistorie, Misch- oder Scherbeanspruchung, Haltezeit, Transfer- und Abfüllbedingungen zu. Es definiert mögliche Einflussgrößen und überprüft sie im jeweiligen System, statt Mengen einfach hochzurechnen oder Drehzahlen in rpm zu übernehmen. Beobachtungen aus dem Pilotmaßstab, methodengebundene Messungen und Nachweise am abgefüllten Produkt dienen anschließend dazu, das Prozessfenster festzulegen oder anzupassen.
Benötigen Hautpflegeprodukte vor dem Verkauf eine FDA-Zulassung?
Für die meisten kosmetischen Mittel ist keine FDA-Zulassung vor der Markteinführung erforderlich; ausgenommen sind gegebenenfalls geltende Anforderungen an Farbstoffe. Sie unterliegen dennoch der Regulierung und müssen sicher sowie korrekt gekennzeichnet sein. Werbeaussagen oder die Zweckbestimmung können dazu führen, dass ein Produkt als Arzneimittel oder sowohl als kosmetisches Mittel als auch als Arzneimittel eingestuft wird. Dadurch ändern sich die geltenden Anforderungen. Die Registrierung der Betriebsstätte und die Produktlistung nach MoCRA sind keine Produktzulassung und dürfen nicht als FDA-Zertifikat oder -Empfehlung beworben werden. Prüfen Sie die aktuellen Vorschriften für das konkrete Produkt, die Werbeaussagen und den Zielmarkt.
Trennen Sie bei der Markteinführung vier Fragen: die Produkteinstufung, die Sicherheitsbegründung, die rechtskonforme Kennzeichnung und die MoCRA-Pflichten für die Betriebsstätte und die verantwortliche Person. Prüfen Sie anschließend die aktuellen Anforderungen des Zielmarkts und die konkreten Werbeaussagen.
Welche Qualitätsprüfungen werden bei der Kosmetikherstellung eingesetzt?
Zu den Prüfungen können die Identität und der Status von Materialien, Prozessreihenfolge und -beobachtungen, Temperatur, pH-Wert, Viskosität oder Rheologie, Aussehen, Geruch, Dichte, Homogenität, Füllgewicht oder abgegebene Dosis, Funktion von Verschluss und Spender, mikrobiologische Merkmale sowie Mengenkontrolle und Abgleich gehören. Relevante Prüfungen, Grenzwerte, Methoden, Probenahmestellen und Häufigkeiten hängen vom jeweiligen Produkt ab. Ein Zahlenwert ohne Angabe der Methode und des Probenzustands ist ein schwacher Freigabenachweis.
Sind Stabilitätsprüfungen und Konservierungsmittelprüfungen dasselbe?
Nein. Bei Stabilitätsprüfungen werden festgelegte Produkteigenschaften unter ausgewählten Lagerbedingungen zu bestimmten Zeitpunkten verfolgt. Prüfungen der Konservierungswirksamkeit bewerten den antimikrobiellen Schutz anhand einer definierten Methode; mikrobiologische Qualitätsprüfungen beantworten eine andere Frage. Die Verpackungskompatibilität betrifft die Kontaktmaterialien und die Funktion. Ordnen Sie jede Nachweisart einer konkreten Entscheidung zu.
Was sollte eine Marke vor der Serienproduktion freigeben?
Vor der Serienproduktion sollten die Rezepturversion, qualifizierte Materialien, Prozess- und Ausrüstungsgrundlage, Prüfmethoden, Verpackung, Probenahmeplan, Zielmarkt und Werbeaussagen, Angaben für die Druckvorlage, Zuständigkeiten für offene Risiken und Stoppkriterien freigegeben werden. Kommerzielle Bedingungen gehören in den Herstellungsvertrag; sie ersetzen das technische Transferdossier nicht.
Literatur und Quellen
- FDA, Gesetz zur Modernisierung der Kosmetikregulierung von 2022 (MoCRA)
- FDA, Registrierung und Produktlistung für Betriebsstätten und Produkte im Bereich kosmetischer Mittel
- FDA, Ist es ein kosmetisches Mittel, ein Arzneimittel oder beides? (Oder ist es Seife?)
- FDA, Prüfung kosmetischer Mittel
- ISO 22716:2007, GMP für kosmetische Mittel
- ISO 11930:2019, Bewertung des antimikrobiellen Schutzes
- ISO 17516:2014, Mikrobiologische Grenzwerte
- Chow et al. (2023) — Einfluss des Herstellungsprozesses auf eine topische Salbe
- Chow et al. (2024) — Prozessparameter bei einer Emulsionscreme
Hinweis zum Geltungsbereich: Normen und Vorschriften können sich ändern; Ausnahmen hängen vom Einzelfall ab, und die Produkteinstufung richtet sich nach der Zweckbestimmung. Prüfen Sie die aktuellen Anforderungen, Ausgaben und qualifizierte fachliche Beratung für die konkrete Rezeptur, Werbeaussagen und den Zielmarkt.